


Riassunto delle caratteristiche del prodotto - Aucatzyl
1. DENOMINAZIONE DEL MEDICINALE
Aucatzyl 410 × 106 cellule dispersione per infusione.
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
2.1 Descrizione generale
Aucatzyl (obecabtagene autoleucel) è un prodotto a base di cellule autologhe geneticamente modificate che contiene cellule T trasdotte ex vivo utilizzando un vettore lentivirale che esprimono un recettore chimerico per l’antigene (CAR) anti-CD19, costituito da un frammento variabile a singola catena dell’anticorpo anti-CD19 di origine murina, legato al dominio costimolante di 4‐1BB e al dominio di segnalazione di CD3-zeta.
2.
2 Composizione qualitativa e quantitativa
Ogni sacca per infusione di aucatzyl, specifica per il paziente, contiene obecabtagene autoleucel a una concentrazione lotto-dipendente di cellule CAR T vitali. Aucatzyl contiene cellule T autologhe geneticamente modificate per esprimere cellule T vitali CAR-positive anti-CD19. Il medicinale è confezionato in 3 o più sacche per infusione contenenti complessivamente una dispersione di cellule per infusione di una dose totale raccomandata di 410 × 106 cellule T vitali CAR-positive sospese in una soluzione crioconservante. L’intervallo posologico è da 308 a 513 × 106 cellule T vitali CAR-positive.
Il volume totale del trattamento è suddiviso in 3 o più sacche di volume variabile contenenti (10 + 100 + 300) × 106 cellule T vitali CAR-positive, secondo la posologia (vedere paragrafo 4.2).
Le informazioni quantitative sul medicinale, compreso il numero di sacche per infusione (vedere paragrafo 6) da somministrare, sono presentate nel certificato di rilascio per l’infusione (RfIC) e si trovano all’interno del coperchio di protezione del criocontenitore utilizzato per il trasporto del medicinale.
Eccipiente(i) con effetti noti
Questo medicinale contiene 7,5% di dimetilsolfossido (DMSO), fino a 1 131 mg di sodio e 39 mg di potassio per dose totale (vedere paragrafo 4.4).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Dispersione per infusione.
Dispersione da incolore a giallo pallido, molto opalescente.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Aucatzyl è indicato per il trattamento di pazienti adulti di età pari o superiore a 26 anni con leucemia linfoblastica acuta da precursori delle cellule B (LLA-B), recidivante o refrattaria (r/r).
4.2 Posologia e modo di somministrazione
Aucatzyl deve essere somministrato in un centro di trattamento qualificato da un medico con esperienza nel trattamento di tumori maligni ematologici e che abbia ricevuto una formazione specifica sulla somministrazione e sulla gestione di pazienti trattati con il medicinale.
In caso di sindrome da rilascio di citochine (SRC), devono essere disponibili prima dell’infusione almeno una dose di tocilizumab e un’apparecchiatura di emergenza. Il centro di trattamento deve avere accesso a dosi supplementari di tocilizumab entro 24 ore (vedere paragrafo 4.4). Nel caso eccezionale in cui tocilizumab non fosse disponibile (per esempio, a causa di una carenza riportata nell’elenco dei farmaci carenti dell’Agenzia europea per i medicinali), prima dell’infusione devono essere disponibili terapie adeguate contro l’interleuchina (IL)-6 (per esempio, siltuximab) alternative a tocilizumab per trattare la SRC.
Posologia
Aucatzyl è destinato esclusivamente all’uso autologo ed endovenoso (e.v.) (vedere paragrafo 4.4).
La dose target è di 410 × 106 cellule T vitali CAR-positive anti-CD19 (intervallo: 308-513 × 106 cellule T vitali CAR-positive) fornite in 3 o più sacche per infusione.
Il regime di trattamento consiste in una dose frazionata da somministrare il Giorno 1 e il Giorno 10 (± 2 giorni). Il regime posologico sarà determinato dal carico tumorale valutato mediante percentuale di blasti nel midollo osseo (BM) da un campione ottenuto entro 7 giorni prima dell’inizio della linfodeplezione (Figura 1).
È necessario seguire il RfIC e il calendario di programmazione delle somministrazioni (Allegato IIIA), situati all’interno del coperchio di protezione del contenitore per il trasporto in condizioni criogeniche per conoscere le conte cellulari e i volumi effettivi da infondere e per condurre il regime posologico appropriato.
Valutazione del midollo osseo
Deve essere disponibile una valutazione del midollo osseo (BM) da un campione bioptico e/o aspirato ottenuto entro 7 giorni prima dell’inizio della chemioterapia linfodepletiva. La valutazione del BM sarà utilizzata per determinare il regime posologico di Aucatzyl: Regime da elevato carico tumorale se la percentuale di blasti è >20% o regime da basso carico tumorale se la percentuale di blasti è ≤20% (vedere Figura 1).
Se i risultati del BM non sono conclusivi, la biopsia o l’aspirato devono essere ripetuti (ma solo una volta). La ripetizione della biopsia o dell’aspirato deve essere eseguita solo prima della chemioterapia linfodepletiva.
Se i risultati rimangono inconcludenti, somministrare il regime da elevato carico tumorale (ovvero, la somministrazione della dose 10 × 106 il giorno 1 come da Figura 1).
Figura 1: Regime posologico frazionato di Aucatzyl aggiustato per il carico tumorale
Regime posologico da elevato carico tumorale
(Blasti nel midollo osseo >20% o inconcludente)
| Giorno 1 |
| Giorno 10 (± 2 giorni) |
| dose di 10 × 106 somministrata tramite siringa* |
dose di 100 × 106 somministrata tramite infusione con sacca+ e dose di 300 × 106 somministrata tramite infusione con sacca+ |


Regime posologico da basso carico tumorale
(Blasti midollari ≤20%)
| Giorno 1 |
| Giorno 10 (± 2 giorni) |
| dose di 100 × 106 somministrata tramite infusione con sacca+ |
dose di 10 × 106 somministrata tramite siringa* e dose di 300 × 106 somministrata tramite infusione con sacca+ |
*Il volume esatto da somministrare tramite siringa è indicato nel RfIC. La sacca di 10 × 106 cellule T vitali CAR-positive anti-CD19 contiene un volume aggiuntivo, pertanto è importante prelevare solo il volume specificato.
+Le dosi di 100 × 106 e 300 × 106 saranno sospese in una o più sacche per infusione senza volume aggiuntivo.
Terapia ponte
La terapia ponte può essere presa in considerazione in base alla scelta del medico prescrittore prima dell’infusione per ridurre il carico tumorale o stabilizzare la malattia (vedere paragrafo 5.1).
Pretrattamento (chemioterapia linfodepletiva)
Il regime di chemioterapia linfodepletiva deve essere somministrato prima dell’infusione di Aucatzyl: fludarabina (FLU) 30 mg/m2/die e.v. e ciclofosfamide (CY) 500 mg/m2/die e.v. nei giorni ‐6 e ‐5, seguiti da fludarabina nei giorni -4 e -3 (dose totale: FLU 120 mg/m2; CY 1 000 mg/m2). Per le modifiche della dose di ciclofosfamide e fludarabina, vedere i corrispondenti Riassunti delle caratteristiche del prodotto di ciclofosfamide e fludarabina.
La ripetizione del trattamento con chemioterapia linfodepletiva in pazienti che non hanno potuto ricevere la dose di Aucatzyl il Giorno 1 come programmato, potrebbe essere presa in considerazione qualora vi fosse un ritardo della dose di Aucatzyl superiore a 10 giorni. La chemioterapia linfodepletiva non deve essere ripetuta dopo la somministrazione della prima dose di Aucatzyl.
Aucatzyl viene infuso 3 giorni (± 1 giorno) dopo il completamento della chemioterapia linfodepletiva (Giorno 1), consentendo un washout minimo di 48 ore.
Il trattamento con Aucatzyl deve essere ritardato in alcuni gruppi di pazienti a rischio (vedere paragrafo 4.4). Potrebbe essere necessario ritardare la seconda dose frazionata per gestire le tossicità.
Premedicazione
Si raccomanda di premedicare i pazienti con paracetamolo (1 000 mg per via orale) e difenidramina da 12,5 a 25 mg e.v. o per via orale (o medicinali equivalenti) circa 30 minuti prima dell’infusione di Aucatzyl per ridurre al minimo il rischio di una reazione all’infusione.
L’uso profilattico di corticosteroidi sistemici non è raccomandato.
Motivi per ritardare il trattamento
Se vi sono reazioni avverse gravi non risolte a seguito di precedenti chemioterapie, se il paziente sta manifestando un’infezione intercorrente severa o presenta malattia del trapianto contro l’ospite attiva ritardare il trattamento con Aucatzyl. Se il paziente necessita di ossigeno supplementare, aucatzyl deve essere infuso, se ritenuto appropriato, solo in base alla valutazione del rapporto rischi/benefici del medico curante.
Motivi per ritardare la seconda dose frazionata
Dopo la prima dose frazionata possono essere necessario ritardare la dose successiva o interrompere il trattamento per gestire le reazioni avverse, come descritto nella Tabella 1
Tabella 1: Ritardo o interruzione della dose: guida volta a ridurre il rischio di reazioni avverse
| Reazione avversa | Gradoa | Azioni |
| Seconda dose frazionata Giorno 10 (± 2 giorni) | ||
| Sindrome da rilascio di citochine (SRC) dopo la prima dose frazionata | Grado 2 | Considerare la possibilità di posticipare l’infusione di Aucatzyl fino al Giorno 21 per consentire la risoluzione della SRC al Grado 1 o inferiore. Se la SRC persiste oltre il Giorno 21, non somministrare la seconda dose. |
| Grado ≥3 | Interrompere il trattamento. | |
Sindrome di tossicità associata a cellule effettrici immunitarie (ICANS) dopo la prima dose frazionata (vedere paragrafo 4.4) | Grado 1 | Considerare la possibilità di posticipare l’infusione di Aucatzyl fino al Giorno 21 per consentire la completa risoluzione dell’ICANS. Se l’ICANS persiste oltre il Giorno 21, non somministrare la seconda dose. |
| Grado ≥2 | Interrompere il trattamento. | |
| Tossicità polmonari o cardiache dopo la prima dose frazionata b, c | Grado ≥3 | Interrompere il trattamento. |
Infezione intercorrente severa al momento dell’infusione di Aucatzyl (può interessare la prima e la seconda dose) (vedere paragrafo 4.4) b | Grado ≥3 | Considerare la possibilità di posticipare l’infusione di Aucatzyl fino al Giorno 21 fino a quando l’infezione severa intercorrente non è considerata controllata. Se l’infezione severa intercorrente persiste oltre il Giorno 21, non somministrare la seconda dose. |
Necessità di ossigeno supplementare (può interessare la prima e la seconda dose) b, c | Grado ≥3 | Considerare la possibilità di posticipare il trattamento con Aucatzyl fino al Giorno 21 solo se la SRC si è risolta al Grado 1 o inferiore e l’ICANS si è completamente risolta. Se la reazione avversa persiste oltre il Giorno 21, non somministrare la seconda dose. |
| Altre reazioni avverse clinicamente rilevanti dopo la prima dose frazionata b, | Grado ≥3 | Considerare la possibilità di posticipare l’infusione di Aucatzyl fino al Giorno 21 solo se la SRC si è risolta al Grado 1 o inferiore e l’ICANS si è completamente risolta. Se la reazione avversa persiste oltre il Giorno 21, non somministrare la seconda dose. |
a In base ai Criteri terminologici comuni per gli eventi avversi (CTCAE) v5.0. Il Grado 1 è lieve, il Grado 2 è moderato, il Grado 3 è severo e il Grado 4 è potenzialmente letale. Adattato da National Comprehensive Cancer Network v2.2024 Treatment Guidelines “Management of CAR T‐Cell‐Related Toxicities” e ASTCT/ASBMT Consensus. b Nessuna posticipazione della seconda dose per eventi di Grado 1 o Grado 2.
c Se la saturazione di O2 è inferiore al 92% a causa di condizioni mediche.
Monitoraggio
I pazienti devono essere monitorati quotidianamente per 14 giorni dopo la prima infusione per rilevare eventuali segni e sintomi di potenziale SRC, sindrome di tossicità associata a cellule effettrici immunitarie (ICANS) e altre tossicità (vedere paragrafo 4.4).
Dopo i primi 14 giorni il monitoraggio deve essere eseguito con una frequenza a discrezione del medico e deve proseguire almeno per le 4 settimane successive.
I pazienti devono essere istruiti a rimanere nelle immediate vicinanze del centro di trattamento qualificato (entro 2 ore di viaggio) per almeno 4 settimane dopo la prima infusione.
Popolazioni speciali
Anziani
Non è necessario alcun aggiustamento di dose nei pazienti di età superiore ai 65 anni.
Popolazione pediatrica
La sicurezza e l’efficacia di Aucatzyl nei bambini e negli adolescenti di età inferiore a 18 anni non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Aucatzyl è esclusivamente per uso autologo ed e.v..
Le istruzioni per la somministrazione devono essere seguite rigorosamente per ridurre al minimo gli errori posologici.
- Non utilizzare un filtro per leucodeplezione. Il prodotto non deve essere irradiato.
- Il calendario di programmazione delle somministrazioni di aucatzyl (comprensivo della percentuale di blasti del BM del paziente e di dati presenti nel RfIC) viene fornito con il RfIC e aiuta a determinare il regime posologico appropriato da somministrare il giorno 1 e il giorno 10 (± 2 giorni). Il RfIC e il calendario di programmazione delle somministrazioni si trovano all’interno del coperchio di protezione del contenitore per il trasporto in condizioni criogeniche.
- I tempi di scongelamento, trasferimento e infusione di Aucatzyl devono essere coordinati.
- Occorre confermare che l’identità del paziente corrisponda agli identificativi del paziente riportati sulla sacca per infusione e sul RfIC. Non infondere se le informazioni sull’etichetta specifica del paziente non corrispondono.
- Il numero totale di sacche per infusione da somministrare deve essere confermato anche con le informazioni specifiche del paziente riportate sul RfIC, vedere paragrafo 6.6.
- Il volume da somministrare per la dose di 10 × 106 è specificato nel RfIC. Utilizzare la siringa con punta Luer-lock più piccola necessaria, a seconda del volume di somministrazione specificato nel RfIC.
- Se è necessaria più di una sacca, le sacche successive devono essere scongelate solo dopo la completa somministrazione della sacca precedente.
- L’intero contenuto della sacca per infusione di Aucatzyl (100 × 106 e 300 × 106) deve essere infuso a temperatura ambiente entro 60 minuti dopo lo scongelamento (velocità di infusione compresa tra 0,1 e 27 mL/minuto) per gravità o utilizzando una pompa peristaltica.
Somministrazione della dose per 10 × 106 cellule T vitali CAR-positive anti-CD19 (infusione con siringa)
La dose di 10 × 106 cellule deve essere somministrata tramite siringa, in quanto questo è l’unico modo per erogare il volume specificato sul RfIC. Il prelievo della dose di 10 × 106 cellule nella siringa deve essere effettuato come segue:
| |
| indumenti protettivi e protezione per gli occhi per evitare la potenziale trasmissione di malattie | |
| infettive. | |
| |
| cellulare. | |
| |
| |
| perforatore per sacca Luer-lock (o equivalente) per aspirare il volume specificato nel RfIC. | |
| |
| |
| |
| cloruro 9 mg/mL (0,9%). | |
| |
| e.v. (come una lenta spinta di circa 0,5 mL/minuto) attraverso una linea venosa centrale (o una | |
| linea di accesso venoso periferico di grandi dimensioni adatta ai prodotti ematologici). | |
| |
| linea del tubo con 60 mL di soluzione iniettabile di sodio cloruro 9 mg/mL (0,9%). | |
| |
Somministrazione della dose di 100 × 106 e/o 300 × 106 cellule T vitali CAR-positive anti-CD19
| |
| |
| ciascuna sacca per infusione. | |
| |
| paziente, la dose può essere sospesa in una o più sacche per infusione da somministrare il | |
| giorno 1 o il giorno 10. Fare riferimento al RfIC e al calendario di programmazione delle | |
| somministrazioni per la dose da somministrare quel giorno di somministrazione e il | |
| numero di sacche necessarie per somministrare la dose specificata di cellule T vitali | |
| CAR-positive anti-CD19. Se è necessaria più di una sacca, scongelare la sacca successiva | |
| solo dopo la completa somministrazione della sacca precedente. | |
| |
| cloruro 9 mg/mL (0,9%). | |
| |
| attraverso una linea venosa centrale (o una linea di accesso venoso periferico di grandi | |
| dimensioni adatta ai prodotti ematologici). | |
| |
| |
| durante la perforazione delle porte e per tutto il processo di somministrazione delle | |
| cellule. | |
| |
| gli agglomerati cellulari. | |
| |
| 60 minuti dopo lo scongelamento per gravità o utilizzando una pompa peristaltica. | |
| |
| 30 mL di soluzione iniettabile di sodio cloruro 9 mg/mL (0,9%), quindi lavare la linea del | |
| tubo con 60 mL di soluzione iniettabile di sodio cloruro 9 mg/mL (0,9%). | |
| |
| giorno di somministrazione indicato. NON iniziare lo scongelamento della sacca | |
| successiva fino al completamento dell’infusione della sacca precedente. | |
Per istruzioni su programmazione, preparazione, la somministrazione, le misure da adottare in caso di esposizione accidentale e lo smaltimento di Aucatzyl, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1. Devono essere prese in considerazione le controindicazioni della chemioterapia linfodepletiva.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Devono essere applicati i requisiti di tracciabilità dei medicinali per terapie avanzate a base di cellule. Al fine di garantire la tracciabilità, il nome del medicinale, il numero di lotto e il nome del paziente trattato devono essere conservati per un periodo di 30 anni successivo alla data di scadenza del prodotto.
Uso autologo
Aucatzyl è destinato esclusivamente all’uso autologo e non deve, in nessuna circostanza, essere somministrato ad altri pazienti. Aucatzyl non deve essere somministrato se le informazioni riportate sulle etichette del prodotto e sul RfIC non corrispondono all’identità del paziente.
Informazioni generali
La disponibilità di Aucatzyl deve essere confermata prima di iniziare il regime di chemioterapia linfodepletiva.
I pazienti devono essere nuovamente valutati a livello clinico prima della somministrazione della chemioterapia linfodepletiva e di Aucatzyl per garantire che non vi siano motivi per ritardare la terapia.
Devono essere tenute in considerazione le avvertenze e le precauzioni della chemioterapia linfodepletiva.
Motivi per ritardare o interrompere il trattamento
Aucatzyl non deve essere somministrato a pazienti con infezioni sistemiche attive clinicamente significative, in presenza di significativi problemi di sicurezza in seguito a chemioterapia linfodepletiva o a pazienti che necessitano di ossigeno supplementare per il trattamento della loro condizione medica (fare riferimento al paragrafo 4.2).
Sindrome da rilascio di citochine (SRC)
È stata riportata SRC in seguito al trattamento con Aucatzyl (vedere paragrafo 4.8). La SRC è più probabile nei pazienti con un elevato carico tumorale. La SRC può comparire fino a 23 giorni dopo l’infusione. Dopo l’infusione di Aucatzyl sono state segnalate reazioni avverse severe. In generale, la SRC dopo il trattamento con CAR-T può essere potenzialmente letale.
I pazienti devono essere avvisati di richiedere immediata assistenza medica qualora si manifestino segni o sintomi di SRC in qualsiasi momento.
Al primo segno di SRC, il paziente deve essere valutato tempestivamente per il ricovero ospedaliero, per la gestione secondo le linee guida riportate nella Tabella 2 e per la somministrazione di cure di supporto. L’uso di fattori di crescita mieloidi come il fattore stimolante le colonie di granulociti (G-CSF) o il fattore stimolante le colonie di macrofagi granulociti (GM-CSF) deve essere evitato durante la SRC, data la possibilità di peggiorare i sintomi della SRC.
I pazienti devono essere monitorati quotidianamente per 14 giorni dopo la prima infusione per rilevare eventuali segni e sintomi di potenziale SRC. Le manifestazioni più comuni della SRC includevano febbre, ipotensione e ipossia. Dopo i primi 14 giorni il monitoraggio deve essere eseguito con una frequenza a discrezione del medico e deve proseguire per almeno 4 settimane dopo l’infusione (vedere paragrafo 4.2).
La SRC deve essere gestita in base alla presentazione clinica del paziente e secondo le linee guida per la classificazione e la gestione della SRC fornite nella Tabella 2 Al primo segno di SRC, deve essere istituito il trattamento con tocilizumab o con tocilizumab e corticosteroidi.
Assicurarsi che sia disponibile l’accesso immediato a tocilizumab entro 24 ore per ciascun paziente prima dell’infusione di Aucatzyl. Nel caso eccezionale in cui tocilizumab non sia disponibile, prima dell’infusione deve essere disponibile un’adeguata terapia alternativa anti-IL-6 (per esempio, siltuximab) per il trattamento della SRC.
Nei pazienti con SRC severa o non responsiva, deve essere considerata una valutazione di linfoistiocitosi emofagocitica (HLH)/sindrome da attivazione macrofagica (MAS).
Prima di iniziare la seconda infusione/dose frazionata, deve essere garantita la risoluzione di qualsiasi SRC di Grado >2 in corso al Grado 1 o inferiore.
Tabella 2: Guida alla classificazione e alla gestione della SRC
| Grado SRCa | Terapia anti-IL-6b | Corticosteroidic |
Grado 1 Febbre (≥38°C). | Per pazienti con SRC prolungata (>3 giorni) o con sintomi significativi, comorbilità e/o di età avanzata, somministrare 1 dose di tocilizumab 8 mg/kg per via endovenosa nell’arco di 1 ora (non superare 800 mg). | N/A |
Grado 2 Febbre con ipotensione che non richiede vasopressori e/o, ipossia che richiede cannula nasale a basso flusso o a flusso libero (blow-by). | Tocilizumab 8 mg/kg per via endovenosa nell’arco di 1 ora (non superare 800 mg/dose). Ripetere tocilizumab in assenza di miglioramento; non più di 3 dosi in 24 ore, con un totale massimo di 4 dosi. Se non vi è alcuna risposta al trattamento con tocilizumab ± corticosteroidi, è possibile aggiungere siltuximab. | Per l’ipotensione refrattaria persistente dopo 1-2 dosi di terapia anti-IL-6: prendere in considerazione desametasone 10 mg per via endovenosa ogni 12‐24 ore. |
| Grado SRCa | Terapia anti-IL-6b | Corticosteroidic |
Grado 3 Febbre con ipotensione che richiede un vasopressore con o senza vasopressina, e/o ipossia che richiede ossigeno tramite cannula nasale a flusso elevato, maschera facciale, maschera non rebreather o maschera Venturi. | Tocilizumab per grado 2c, se la dose massima non è stata raggiunta entro un periodo di 24 ore. | Desametasone 10 mg per via endovenosa ogni 6-12 ore. In caso di refrattarietà, gestire come Grado 4. |
Grado 4 Febbre con ipotensione che richiede vasopressori multipli (esclusa vasopressina), e/o ipossia che richiede pressione positiva (per esempio, CPAP, BiPAP, intubazione e ventilazione meccanica). | Tocilizumab per grado 2c, se la dose massima non è stata raggiunta entro un periodo di 24 ore. | Desametasone 10 mg per via endovenosa ogni 6 ore. In caso di refrattarietà, prendere in considerazione 3 dosi di metilprednisolone 1 000 mg per via endovenosa. In caso di refrattarietà, prendere in considerazione la somministrazione ogni 12 ore. |
BiPAP = pressione positiva bifasica delle vie aeree; CPAP = pressione positiva continua delle vie aeree; SRC = sindrome da rilascio di citochine; CTCAE = Criteri terminologici comuni per gli eventi avversi; IL = interleuchina; N/A = non applicabile; NCI = National Cancer Institute. a Sulla base di ASTCT/ASBMT = American Society for Transplantation and Cellular
Therapy/American Society for Blood and Marrow Transplantation Consensus Grading e NCI CTCAE Versione 5.0.
b Vedere le informazioni di prescrizione di ciascun agente.
c Dopo ogni dose, valutare la necessità della somministrazione successiva.
Sindrome di tossicità associata a cellule effettrici immunitarie (ICANS)
Reazioni avverse neurologiche severe, potenzialmente letali o fatali, note anche come ICANS, sono state osservate in pazienti trattati con Aucatzyl (vedere paragrafo 4.8).
I pazienti devono essere monitorati per rilevare eventuali segni e sintomi di ICANS e devono essere avvisati di rivolgersi immediatamente a un medico qualora dovessero manifestarsi segni o sintomi di neurotossicità in qualsiasi momento. I sintomi neurologici transitori possono essere eterogenei e includere encefalopatia, afasia, letargia, cefalea, tremore, atassia, disturbo del sonno, ansia, agitazione e segni di psicosi. Le reazioni gravi includono crisi convulsive e riduzione del livello di coscienza.
Escludere altre cause di segni o sintomi neurologici. Prestare attenzione quando si prescrive un medicinale che può causare depressione del sistema nervoso centrale (SNC), a parte la terapia anticonvulsivante che deve essere gestita secondo l’ICANS nella Tabella 3. Condurre un elettroencefalogramma (EEG) per l’attività convulsiva per neurotossicità di Grado ≥2.
Se si sospetta una SRC concomitante durante l’evento ICANS, devono essere somministrati i seguenti trattamenti:
Corticosteroidi in base all’intervento più aggressivo basato sui gradi di SRC e ICANS nella
Tabella 2 e nella Tabella 3.
- Tocilizumab secondo il grado di SRC nella Tabella 2
- Trattamento anticonvulsivante secondo ICANS nella Tabella 3.
In caso di sospetta ICANS, una valutazione e classificazione neurologica deve essere eseguita almeno due volte al giorno per includere la valutazione cognitiva e la debolezza motoria. Al primo segno di neurotossicità deve essere fornito un consulto neurologico, nonché una RMI con e senza mezzo di contrasto (o TC cerebrale se la RMI non è fattibile) per neurotossicità di grado ≥2.
In caso di sospetta ICANS, gestire secondo le raccomandazioni riportate nella Tabella 3. Come precauzione per ridurre il rischio di aspirazione nei pazienti si raccomanda l’idratazione endovenosa. Fornire terapia intensiva di supporto per tossicità neurologiche severe o potenzialmente letali.
Deve essere fornito un trattamento terapeutico appropriato e deve essere garantita la risoluzione di qualsiasi ICANS di Grado >1 in corso prima di iniziare la seconda infusione/dose frazionata (vedere paragrafo 4.2).
Tabella 3: Guida alla classificazione e alla gestione delle reazioni avverse da ICANS (tutti i gradi)
| ICANS gradoa | SRC concomitante | Nessuna SRC concomitante | |||
Grado 1 Punteggio ICEb: 7-9 senza riduzione del livello di coscienza. | Tocilizumab 8 mg/kg per via endovenosa nell’arco di 1 ora (non superare 800 mg).c |
| |||
Grado 2 Punteggio ICEb: 3-6 e/o lieve sonnolenza con risveglio al richiamo vocale. | Tocilizumab per Grado 1c, Trattamento supplementare, vedere la colonna “Nessuna SRC concomitante”. Considerare il trasferimento del paziente in UTI se la neurotossicità è associata a SRC di Grado ≥2. |
| |||
Grado 3 Punteggio ICEb: 0-2 e/o riduzione del livello di coscienza con risveglio solo a stimoli tattili e/o qualsiasi crisi convulsiva clinica focale o generalizzata che si risolve rapidamente o crisi non convulsiva all’EEG che si risolve con intervento. e/o Edema focale o locale all’imaging cerebrale. | Tocilizumab per Grado 1.c Trattamento supplementare, vedere la colonna “Nessuna SRC concomitante”. |
| |||
Grado 4 Punteggio ICE b: 0 (il paziente non è risvegliabile e non è in grado di eseguire classificazione ICE) e/o Stupore o coma e/o Crisi epilettiche prolungate potenzialmente letali (≥5 minuti) o crisi epilettiche cliniche o elettriche ripetute senza ritorno al basale tra una e l’altra e/o Edema cerebrale diffuso all’imaging cerebrale, postura decerebrata o decorticata o papilledema, paralisi del VI nervo cranico o triade di Cushing. | Tocilizumab per Grado 1.c Trattamento supplementare, vedere la colonna “Nessuna SRC concomitante”. |
|
ASTCT = American Society for Transplantation and Cellular Therapy; ASBMT = American Society for Blood and Marrow Transplantation; CAT = recettore dell’antigene chimerico; SRC = sindrome da rilascio di citochine; TC = tomografia computerizzata; ICE = encefalopatia associata alle cellule effettrici immunitarie; EEG = elettroencefalogramma; ICANS = sindrome di tossicità associata a cellule effettrici immunitarie; ICP = pressione intracranica; UTI = unità di terapia intensiva; IL = interleuchina; e.v. = per via endovenosa; RMI = risonanza magnetica per imaging; NCCN = National Comprehensive Cancer Network.
a Adattato da ASTCT/ASBMT ICANS Consensus and NCCN Guidelines v1.2025 on
Management of CAR T-Cell Related Toxicities. Il grado ICANS è determinato dall’evento più severo (punteggio ICE, livello di coscienza, crisi convulsiva, reperti motori, ICP aumentata/edema cerebrale) non attribuibile a qualsiasi altra causa.
b La riduzione del livello di coscienza non deve essere attribuibile ad altre cause (per esempio, assenza di sedativi).
c Ripetere tocilizumab ogni 8 ore secondo necessità in caso di assenza di risposta ai liquidi e.v. o all’aumento di ossigeno supplementare. Limitare a un massimo di 3 dosi in un periodo di 24 ore; totale massimo di 4 dosi. In caso di indisponibilità di tocilizumab, deve essere somministrata un’adeguata terapia alternativa anti-IL-6 (per esempio, siltuximab).
Citopenie prolungate
Nello studio FELIX, citopenie prolungate di Grado 3 o superiore dopo infusione di Aucatzyl si sono verificate molto comunemente e includevano trombocitopenia e neutropenia (vedere paragrafo 4.8). I pazienti possono presentare citopenie per diverse settimane dopo la chemioterapia linfodepletiva e l’infusione di Aucatzyl. Le citopenie di Grado 3 al Mese 1 dopo il trattamento con Aucatzyl si è risolta al Grado 2 o inferiore al Mese 3 nella maggior parte dei pazienti.
Le conte ematiche dei pazienti devono essere monitorate dopo l’infusione di Aucatzyl. Le citopenie prolungate devono essere gestite secondo le linee guida istituzionali.
Infezioni severe
Aucatzyl non deve essere somministrato a pazienti con infezioni sistemiche attive clinicamente significative. I pazienti devono essere monitorati per la comparsa di segni e sintomi di infezione prima, durante e dopo l’infusione di Aucatzyl e trattati adeguatamente. Deve essere fornito un trattamento profilattico e terapeutico appropriato per le infezioni (vedere paragrafo 4.2) e deve essere garantita la completa risoluzione dell’infezione intercorrente severa prima di iniziare la seconda dose.
Infezioni severe, comprese infezioni potenzialmente letali o fatali, si sono verificate in pazienti dopo il trattamento con Aucatzyl. Dopo l’infusione di Aucatzyl è stata osservata neutropenia febbrile di Grado 3 o superiore (vedere paragrafo 4.8) che può manifestarsi in concomitanza con la SRC. In caso di neutropenia febbrile, l’infezione deve essere valutata e gestita con antibiotici ad ampio spettro, liquidi e altre cure di supporto come clinicamente indicato.
Nei pazienti immunosoppressi, sono state segnalate infezioni opportunistiche potenzialmente letali e fatali, tra cui infezioni fungine disseminate e riattivazione virale (per es., HHV-6). La possibilità di queste infezioni deve essere presa in considerazione nei pazienti con eventi neurologici e devono essere eseguite valutazioni diagnostiche appropriate.
Riattivazione virale
La riattivazione virale, per esempio la riattivazione dell’HBV, può verificarsi in pazienti trattati con medicinali diretti contro i linfociti B e può causare epatite fulminante, insufficienza epatica e decesso.
Ipogammaglobulinemia
L’ipogammaglobulinemia è causata dall’aplasia delle cellule B ed è stata osservata come conseguenza della deplezione delle cellule B normali mediante terapia CAR T anti-CD19. È stata segnalata ipogammaglobulinemia in pazienti trattati con Aucatzyl (vedere paragrafo 4.8).
L’ipogammaglobulinemia predispone i pazienti a una maggiore suscettibilità alle infezioni. I livelli di immunoglobuline devono essere monitorati dopo il trattamento con Aucatzyl e gestiti secondo le linee guida istituzionali, che prevedono anche precauzioni contro le infezioni, profilassi antibiotica o antivirale e la terapia sostitutiva a base di immunoglobuline.
Linfoistiocitosi emofagocitica e sindrome da attivazione macrofagica
In seguito al trattamento con Aucatzyl è stata segnalata HLH/MAS (vedere paragrafo 4.8). Il trattamento deve essere somministrato secondo gli standard istituzionali.
Precedente trapianto di cellule staminali (GvHD)
Il trattamento con Aucatzyl non è raccomandato nei pazienti sottoposti a trapianto allogenico di cellule staminali ematopoietiche (HSCT) negli ultimi 3 mesi a causa del rischio che Aucatzyl peggiori la GvHD.
La leucaferesi per la produzione di Aucatzyl deve essere eseguita almeno 3 mesi dopo l’HSCT allogenico.
Neoplasie secondarie maligne, incluse quelle originate da cellule T
I pazienti trattati con Aucatzyl possono sviluppare neoplasie secondarie maligne. Sono state segnalate neoplasie maligne a cellule T in seguito al trattamento di neoplasie maligne ematologiche con una terapia a base di cellule T che esprimono un CAR con target BCMA o CD19. Le neoplasie maligne a cellule T, incluse le neoplasie maligne positive al CAR, sono state segnalate entro settimane e fino a diversi anni dopo la somministrazione di una terapia a base di cellule T che esprimono un CAR con target CD19 o BCMA. Si sono riscontrati esiti fatali.
I pazienti devono essere monitorati per tutta la vita per la comparsa di segni di neoplasie secondarie maligne. Nel caso in cui si verifichi una neoplasia secondaria maligna, occorre contattare l’azienda per ottenere istruzioni sul prelievo dei campioni dei pazienti da sottoporre all’analisi.
Sindrome da lisi tumorale (SLT)
SLT, anche severa, è stata osservata nello studio clinico FELIX. Per ridurre al minimo il rischio di TLS, i pazienti con elevato carico tumorale devono ricevere la profilassi per la TLS secondo le linee guida standard prima dell’infusione di Aucatzyl. Dopo le infusioni di Aucatzyl devono essere monitorati i segni e i sintomi di TLS e gli eventi devono essere gestiti secondo le linee guida standard.
Reazioni di ipersensibilità
Reazioni di ipersensibilità severe, compresa anafilassi, possono verificarsi a causa del DMSO presente in Aucatzyl.
Trasmissione di un agente infettivo
Sebbene Aucatzyl sia controllato per sterilità e la presenza di micoplasmi, esiste un rischio di trasmissione di agenti infettivi. Gli operatori sanitari che iniziano il trattamento con Aucatzyl quindi devono monitorare i pazienti al fine di verificare l’insorgenza di segni e sintomi di infezione e iniziare un trattamento appropriato, se necessario.
Interferenza con i test virologici
Data la presenza, sebbene limitata e circoscritta a brevi tratti, di informazioni genetiche identiche tra il vettore lentivirale utilizzato per creare Aucatzyl e l’HIV, alcuni test dell’acido nucleico dell’HIV possono dare un risultato falso positivo.
Test sierologici
Lo screening per HBV, HCV, HIV e altri agenti infettivi deve essere eseguito in conformità alle linee guida cliniche prima della raccolta di cellule per la produzione (vedere paragrafo 4.2). Il materiale di leucaferesi di pazienti con infezione attiva da HIV, HBV o HCV non sarà accettato per la produzione.
Donazione di sangue, organi, tessuti e cellule
I pazienti trattati con Aucatzyl non devono donare sangue, organi, tessuti e cellule per il trapianto. Queste informazioni sono fornite nell’apposita scheda che deve essere consegnata al paziente dopo il trattamento.
Linfoma del SNC attivo
Vi è limitata esperienza sull’uso di questo medicinale in pazienti con linfoma del SNC attivo, definito come metastasi cerebrali confermate mediante diagnostica per immagini. I pazienti asintomatici con un massimo di malattia del SNC-2 (definita come globuli bianchi <5/μL nel liquido cerebrospinale con presenza di linfoblasti) senza alterazioni neurologiche clinicamente evidenti sono stati trattati con Aucatzyl, tuttavia, i dati in questa popolazione sono limitati. Pertanto, il rapporto rischi/benefici di Aucatzyl non è stato stabilito in queste popolazioni.
Malattia concomitante
I pazienti con anamnesi di disturbo del SNC o funzione renale, epatica, polmonare o cardiaca inadeguata sono stati esclusi dagli studi clinici. Questi pazienti sono probabilmente più vulnerabili alle conseguenze delle reazioni avverse descritte di seguito e richiedono particolare attenzione.
Precedente trattamento con terapia anti-CD19
Aucatzyl non è raccomandato se il paziente presenta malattia CD19-negativa o uno stato CD19 non confermato.
Monitoraggio a lungo termine
Si prevede che i pazienti siano iscritti in uno studio o registro di monitoraggio a lungo termine per comprendere meglio la sicurezza e l’efficacia a lungo termine di Aucatzyl.
Contenuto di sodio
Questo medicinale contiene 1 131 mg di sodio per dose target, equivalente al 57% dell’assunzione massima giornaliera raccomandata dall’Organizzazione Mondiale della Sanità (OMS) che corrisponde a 2 g di sodio per un adulto.
Contenuto di potassio
Questo medicinale contiene 39 mg di potassio per dose target, equivalente all’1% dell’assunzione minima giornaliera raccomandata dall’OMS che corrisponde a 3,51 g di potassio per un adulto.
4.5 Interazioni con altri medicinali e altre forme di interazione
Non sono stati effettuati studi d’interazione.
L’uso profilattico di corticosteroidi sistemici può interferire con l’attività di Aucatzyl. L’uso profilattico di corticosteroidi sistemici non è pertanto raccomandato prima dell’infusione (vedere paragrafo 4.2).
La somministrazione di tocilizumab o corticosteroidi per il trattamento della SRC e dell’ICANS non ha influenzato il tasso o l’entità di espansione e persistenza.
Vaccini vivi
La sicurezza dell’immunizzazione con vaccini virali vivi durante o dopo il trattamento con Aucatzyl non è stata studiata. A scopo precauzionale, la vaccinazione con vaccini vivi non è raccomandata per almeno 6 settimane prima dell’inizio della chemioterapia linfodepletiva, durante il trattamento con Aucatzyl e fino al recupero immunitario dopo il trattamento.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione maschile e femminile
Lo stato di gravidanza delle donne in età fertile deve essere verificato prima di iniziare il trattamento con Aucatzyl. Aucatzyl non è raccomandato per le donne in età fertile che non utilizzano metodi contraccettivi.
Vedere le informazioni di prescrizione per la terapia linfodepletiva per informazioni sulla necessità di un metodo contraccettivo efficace in pazienti che ricevono la chemioterapia linfodepletiva.
Non vi sono dati di esposizione sufficienti per fornire una raccomandazione riguardante la durata della contraccezione dopo il trattamento con Aucatzyl.
Gravidanza
I dati relativi all’uso di obecabtagene autoleucel in donne in gravidanza sono limitati. Non sono stati condotti studi sulla tossicità riproduttiva e dello sviluppo negli animali con Aucatzyl per valutare se possa causare danni al feto quando somministrato a una donna incinta (vedere paragrafo 5.3).
Non è noto se obecabtagene autoleucel abbia il potenziale di essere trasferito al feto. In base al meccanismo d’azione, se le cellule trasdotte attraversano la placenta, possono causare tossicità fetale, compresa linfocitopenia dei linfociti B. Pertanto, Aucatzyl non è raccomandato per le donne in gravidanza. Le donne in gravidanza devono essere informate sui potenziali rischi per il feto.
La gravidanza dopo la terapia con Aucatzyl deve essere discussa con il medico curante.
Nei neonati di madri trattate con Aucatzyl deve essere presa in considerazione la misurazione dei livelli di immunoglobuline e dei linfociti B .
Allattamento
Non è noto se le cellule di obecabtagene autoleucel siano escrete nel latte materno o trasferite al lattante. Il rischio per il lattante non può essere escluso. Le donne che allattano devono essere informate dal medico curante del potenziale rischio per il lattante.
Fertilità
Non vi sono dati clinici sull’effetto di Aucatzyl sulla fertilità. Gli effetti sulla fertilità maschile e femminile non sono stati valutati in studi condotti sugli animali.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Aucatzyl compromette la capacità di guidare veicoli e di usare macchinari.
A causa del rischio di eventi neurologici, tra cui alterazione dello stato mentale o crisi convulsive, i pazienti devono astenersi dal guidare o usare macchinari pesanti o potenzialmente pericolosi fino ad almeno 8 settimane dopo l’infusione o fino alla risoluzione dell’evento neurologico valutata del medico curante.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse non di laboratorio più comuni di qualsiasi grado includevano SRC (68,5%), infezioni - patogeni non specificati (44,9%), dolore muscoloscheletrico (31,5%), piressia (29,1%), dolore (27,6%), nausea (26,0%), diarrea (25,2%), cefalea (23,6%), stanchezza (22,0%) ed emorragia (21,3%).
Le reazioni avverse non di laboratorio più comuni di Grado 3 o superiore sono state infezioni - patogeni non specificati (24,4%), neutropenia febbrile (23,6%), infezioni da virus (13,4%) e patologie infettive batteriche (11,0%).
Le reazioni avverse gravi più comuni di qualsiasi grado includevano infezioni - patogeni non specificati (20,5%), neutropenia febbrile (13,4%), ICANS (9,4%), SRC (7,9%), sepsi (7,9%) e piressia (7,1%).
Le anomalie di laboratorio di Grado 3 o 4 più comuni includevano neutropenia (98,4%), leucociti diminuiti (97,6%), linfociti diminuiti (95,3%), trombocitopenia (77,2%) e anemia (65,4%).
Anche la chemioterapia linfodepletiva prima della somministrazione di Aucatzyl contribuisce alle anomalie di laboratorio.
Tabella delle reazioni avverse
Tabella 4 riassume le reazioni avverse in un totale di 127 pazienti esposti ad Aucatzyl nello studio di Fase Ib e Fase II FELIX. Queste reazioni sono presentate mediante la classificazione per organi e sistemi del Dizionario medico per le attività regolatorie (MedDRA) e per frequenza. Le frequenze sono definite come: molto comune (≥1/10) e comune (≥1/100, <1/10). All’interno di ciascun gruppo di frequenza, le reazioni avverse sono presentate in ordine di gravità decrescente.
Tabella 4: Reazioni avverse al farmaco identificate con Aucatzyl
| Classificazione per sistemi e organi (SOC) | Frequenza | Reazione avversa |
| Infezioni ed infestazioni | ||
| Molto comune | Infezioni - patogeno non specificato Patologie infettive batteriche COVID-19 Patologie infettive virali, escluso COVID-19 Patologie infettive da funghi Sepsi | |
| Patologie del sistema emolinfopoietico | ||
| Molto comune | Neutropeniaa Leucopeniaa Linfopeniaa Trombocitopeniaa Anemiaa Neutropenia febbrile Coagulopatia | |
| Disturbi del sistema immunitario | ||
| Molto comune | Sindrome da rilascio di citochine | |
| Comune | Ipogammaglobulinemia Linfoistiocitosi emofagocitica Malattia del trapianto contro l’ospite | |
| Disturbi del metabolismo e della nutrizione | ||
| Molto comune | Appetito ridotto | |
| Disturbi psichiatrici | ||
| Comune | Deliriumb | |
| Patologie del sistema nervoso | ||
| Molto comune | Cefalea Sindrome di tossicità associata a cellule effettrici immunitarie Encefalopatiac Capogiro | |
| Comune | Tremore | |
| Patologie cardiache | ||
| Molto comune | Tachicardia | |
| Comune | Aritmia Insufficienza cardiaca Palpitazioni | |
| Patologie vascolari | ||
| Molto comune | Ipotensione Emorragia | |
| Patologie respiratorie, toraciche e mediastiniche | ||
| Molto comune | Tosse | |
| Patologie gastrointestinali | ||
| Molto comune | Nausea Diarrea Vomito Dolore addominale Stipsi | |
| Comune | Stomatite | |
| Classificazione per sistemi e organi (SOC) | Frequenza | Reazione avversa |
| Patologie della cute e del tessuto sottocutaneo | ||
| Molto comune | Eruzione cutanea | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | ||
| Molto comune | Dolore muscoloscheletrico | |
| Patologie generali e condizioni relative alla sede di somministrazione | ||
| Molto comune | Piressia Dolore Stanchezza Edema | |
| Comune | Brividi | |
| Esami diagnostici | ||
| Molto comune | Alanina aminotransferasi aumentataa Peso diminuito Iperferritinemia Aspartato aminotransferasi aumentataa | |
| Traumatismi, intossicazioni e complicazioni da procedura | ||
| Comune | Reazione correlata a infusione | |
a Frequenza basata su parametro di laboratorio di Grado 3 o superiore.
b Delirium include agitazione, delirium, disorientamento, allucinazione, irritabilità. c L’encefalopatia include afasia, disturbo cognitivo, stato confusionale, riduzione del livello di coscienza, alterazione dell’attenzione, disartria, disgrafia, encefalopatia, letargia, compromissione della memoria, alterazioni dello stato mentale, sindrome da encefalopatia posteriore reversibile, sonnolenza.
Segnalazione delle reazioni avverse sospette
Sindrome da rilascio di citochine
La SRC è stata segnalata nel 68,5% dei pazienti, inclusa SRC di Grado 3 nel 2,4% dei pazienti. Il tempo mediano all’insorgenza della SRC di qualsiasi grado è stato di 8 giorni dopo la prima infusione (intervallo: 1‐23 giorni) con una durata mediana di 5 giorni (intervallo: 1‐21 giorni).
Nello studio FELIX, l’80% dei pazienti che hanno manifestato SRC presentava ≥5% di blasti nel BM al momento della linfodeplezione, con il 39% dei pazienti che presentava >75% di blasti nel BM. Le manifestazioni di SRC più comuni tra i pazienti che hanno manifestato SRC includevano febbre (68,5%), ipotensione (25,2%) e ipossia (11,8%).
La maggior parte dei pazienti ha manifestato SRC tra la prima e la seconda infusione di Aucatzyl. Nel 64,3% degli 87 pazienti che hanno manifestato SRC, la sindrome si è verificata tra la prima, e la seconda infusione di Aucatzyl, con un tempo mediano all’insorgenza di 6 giorni (intervallo: 3-9 giorni). Il tempo mediano all’insorgenza dopo la seconda infusione era di 2 giorni (intervallo: 1-2 giorni). Il trattamento primario per la SRC era tocilizumab (75,9%), con i pazienti che ricevevano anche corticosteroidi (22,9%) e altre terapie anticitochiniche (13,8%), vedere paragrafo 4.4.
Linfoistiocitosi emofagocitica (HLH)/sindrome da attivazione macrofagica (MAS)
HLH/MAS, che include reazioni severe e potenzialmente letali, può verificarsi dopo il trattamento con
| Aucatzyl. HLH/MAS è stata segnalata nell’1,6% dei pazienti e includeva eventi di Grado 3 e Grado 4 | ||
| con un tempo di insorgenza rispettivamente al Giorno 22 e al Giorno 41. Un paziente ha manifestato | ||
| un evento ICANS concomitante dopo l’infusione di Aucatzyl | ||
(vedere paragrafo 4.4).
Sindrome di tossicità associata a cellule effettrici immunitarie
L’ICANS è stata segnalata in 29 pazienti (22,8%). ICANS di grado ≥3 si è verificata in 9 pazienti (7,1%) dopo il trattamento con Aucatzyl. Un paziente (1,1%) ha manifestato ICANS di Grado 4. I sintomi più comuni includevano stato confusionale (9,4%) e tremore (4,7%).
Nello studio FELIX, la maggior parte dei pazienti che ha manifestato ICANS (89,7%) e tutti i pazienti che hanno manifestato ICANS di Grado ≥3 presentavano >5% di blasti nel loro BM al momento del trattamento linfodepletivo. Tra i pazienti che hanno manifestato ICANS di Grado ≥3, 5 pazienti presentavano >75% di blasti nel BM.
Il tempo mediano all’insorgenza degli eventi ICANS è stato di 12 giorni (intervallo: 1‐31 giorni) con una durata mediana di 8 giorni (intervallo: 1‐53 giorni). Il tempo mediano all’insorgenza di eventi ICANS dopo la prima infusione e prima della seconda infusione era di 8 giorni (intervallo: 1-10 giorni) e di 6,5 giorni (intervallo: 2-22 giorni) dopo la seconda infusione. L’insorgenza di ICANS dopo la seconda infusione si è verificata nella maggior parte dei pazienti (62,1%).
Ventiquattro pazienti hanno ricevuto il trattamento per ICANS. Tutti i pazienti trattati hanno ricevuto corticosteroidi a elevato dosaggio e 12 pazienti hanno ricevuto antiepilettici a scopo profilattico (vedere paragrafo 4.4).
Citopenia prolungata
Nel gruppo di sicurezza (N = 127), il tempo mediano dal giorno dell’infusione di Aucatzyl al recupero dei neutrofili a ≥0,5 × 10⁹/l e ≥1 × 10⁹/l (in base alle conte allo screening) era rispettivamente di 0,8 mesi e 1,9 mesi.
Citopenie di Grado ≥3 al mese 1 dopo l’infusione sono state osservate nel 68,5% dei pazienti e includevano neutropenia (57,5%) e trombocitopenia (52,0%). Citopenie di Grado 3 o superiore al Mese 3 dopo l’infusione di Aucatzyl sono state osservate nel 21,3% dei pazienti e includevano neutropenia (13,4%) e trombocitopenia (13,4%) (vedere paragrafo 4.4).
Infezioni
Nel 70,9% dei pazienti si sono verificate infezioni in seguito all’infusione di Aucatzyl (tutti i gradi). Le infezioni non‐COVID-19 di Grado 3 o 4 si sono verificate nel 44,9% dei pazienti, comprese infezioni da patogeni non specificati (24,4%), batteri (11,0%), sepsi (10,2%), infezioni da virus (5,5%) e da funghi (4,7%).
Infezioni fatali da patogeni non specificati sono state segnalate nello 0,8% dei pazienti. Sepsi fatale si è verificata nel 3,9% dei pazienti.
Neutropenia febbrile di Grado 3 o superiore è stata osservata nel 23,6% dei pazienti dopo l’infusione di Aucatzyl e poteva essere concomitante con SRC (vedere paragrafo 4.4).
Ipogammaglobulinemia
Ipogammaglobulinemia è stata riportata nel 9,4% dei pazienti trattati con Aucatzyl, compresi 2 casi (1,6%) di ipogammaglobulinemia di Grado 3 (vedere paragrafo 4.4).
Immunogenicità
L’immunogenicità umorale di Aucatzyl è stata misurata utilizzando un saggio per il rilevamento di anticorpi anti-farmaco contro Aucatzyl. Nello studio FELIX, l’8,7% dei pazienti è risultato positivo agli anticorpi CAR anti-CD19 pre-infusione. Gli anticorpi CAR anti-CD19 indotti dal trattamento sono stati rilevati nell’1,6% dei pazienti. Non vi è alcuna evidenza che la presenza di anticorpi CAR anti-CD19 preesistenti o post-infusione influenzi l’efficacia, la sicurezza, l’espansione iniziale e la persistenza di Aucatzyl.
L’immunogenicità cellulare di Aucatzyl è stata misurata utilizzando un saggio immunoassorbente a spot legato a un enzima per la rilevazione delle risposte delle cellule T, misurate mediante produzione di interferone gamma (IFN-γ), per l’intera lunghezza di CAR anti-CD19. Solo il 3,1% (3/96) dei pazienti è risultato positivo alla lettura di immunogenicità cellulare (IFN-γ) post-infusione. Non vi è alcuna evidenza che l’immunogenicità cellulare influisca sulla cinetica dell’espansione iniziale e della persistenza di Aucatzyl, né sulla sicurezza o sull’efficacia di Aucatzyl.
Neoplasie secondarie maligne
Sono stati segnalati casi riportanti le seguenti reazioni avverse dopo il trattamento con altri prodotti a base di cellule T CAR, che potrebbero verificarsi anche dopo il trattamento con Aucatzyl: neoplasia secondaria maligna originato dalle cellule T.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Durante gli studi clinici, sono stati osservati episodi di sovradosaggio alla somministrazione della prima dose nel 3,9% dei pazienti. Tutti e 5 i pazienti presentavano un elevato carico tumorale e avrebbero dovuto ricevere una prima dose di 10 × 106 ma hanno ricevuto una dose più elevata compresa tra 68 e 103 × 106 cellule T CAR. SRC, ICANS e HLH, che hanno incluso eventi severi, sono stati osservati in pazienti che hanno manifestato sovradosaggio. In caso di sospetto sovradosaggio, qualsiasi reazione avversa deve essere trattata in conformità alle linee guida fornite (vedere paragrafo 4.4).
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, terapia genica e cellulare antineoplastica, codice ATC: L01XL12.
Meccanismo d’azione
Obecabtagene autoleucel è un’immunoterapia autologa costituita dalle cellule T del paziente geneticamente modificate per esprimere il recettore chimerico dell’antigene (CAR) che riconosce in maniera mirata le cellule che esprimono CD19 tramite il dominio di legame dell’ibridoma murino CAT13.1E10 (CAT). Il coinvolgimento di cellule T CAR-positive anti-CD19 (CAT) in maniera mirata con cellule che esprimono CD19, come le cellule tumorali e le cellule B normali, porta all’attivazione delle cellule T CAR-positive anti-CD19 (CAT) e alla segnalazione a valle attraverso il dominio CD3-zeta. La proliferazione e la persistenza da parte delle cellule T CAR-positive anti-CD19 (CAT) dopo l’attivazione sono potenziate dalla presenza del dominio di co-stimolazione 4‐1BB. Questo legame a CD19 determina l’attività antitumorale e l’uccisione delle cellule target che esprimono CD19.
Gli studi dimostrano che obecabtagene autoleucel ha una rapida velocità di dissociazione di 3,1 × 10⁻³s‐1 del suo dominio di legame di CD19.
Effetti farmacodinamici
I livelli sierici di citochine come IL-2, IL-5, IL-6, IL-7, IL-8, IL-10, IL-15, TNF-α, IFN-γ e i fattori stimolanti le colonie di macrofagi granulociti sono stati valutati prima e fino a 3 mesi dopo l’infusione di obecabtagene autoleucel. Al giorno 28 dell’infusione di obecabtagene autoleucel è stato osservato un picco di aumento delle citochine plasmatiche e i livelli sono tornati al basale entro il mese 3.
A causa dell’effetto on target di obecabtagene autoleucel, si prevede un periodo di aplasia dei linfociti B.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di obecabtagene autoleucel si basano sui risultati dello studio FELIX (numero EU CT 2024‐512903‐38‐00), uno studio in aperto, multicentrico, a braccio singolo di Fase Ib/II su obecabtagene autoleucel in pazienti adulti affetti da LLA-B r/r.
L’esito primario della Coorte IIA era il tasso di remissione completa complessiva definito come percentuale di pazienti che raggiungevano la remissione completa (CR) o la remissione completa con recupero ematologico incompleto (CRi) valutato da un Comitato di revisione della risposta indipendente (IRRC) e gli esiti secondari includevano la durata della remissione (DOR), il tasso di remissione completa (CRR) e la percentuale di pazienti che raggiungevano una risposta negativa alla malattia minima residua (MRD).
I pazienti nello studio pivotal erano adulti (≥18 anni) con LLA B CD19+ r/r, presenza di ≥5% di blasti nel BM allo screening ed espressione di CD19 confermata dopo terapia con blinatumomab. Lo stato recidivante o refrattario è stato definito come segue: malattia refrattaria primaria, prima recidiva dopo una remissione con durata ≤12 mesi, leucemia linfoblastica acuta (LLA) r/r dopo 2 o più linee precedenti di terapia sistemica o LLA r/r insorta almeno più di 3 mesi dopo HSCT allogenico. I pazienti con LLA positiva per il cromosoma Philadelphia erano idonei se erano intolleranti o non avevano risposto a 2 linee di qualsiasi inibitore della tirosin-chinasi (TKI) o a una linea di TKI di seconda generazione, o se la terapia con TKI era controindicata. Sono stati esclusi i pazienti con precedente terapia mirata a CD19 diversa da blinatumomab. Il trattamento consisteva in chemioterapia linfodepletiva seguita da obecabtagene autoleucel come infusione a dose frazionata con una dose target totale di 410 × 106 cellule T vitali CAR-positive anti-CD19 (vedere paragrafo 4.2).
Nella Coorte pivotal IIA, 113 pazienti sono stati sottoposti a leucaferesi (gruppo di leucaferesi) e 94 (83,2%) pazienti sono stati trattati con almeno un’infusione di obecabtagene autoleucel (gruppo d’infusione): 19 pazienti hanno interrotto la terapia senza ricevere l’infusione per motivi correlati al decesso (12 pazienti), reazione avversa (sepsi neutropenica correlata alla malattia di base [1 paziente]) e decisione del medico (1 paziente). Cinque dei 113 pazienti sottoposti e leucaferesi (4,4%) non hanno ricevuto l’infusione di obecabtagene autoleucel a causa di problemi correlati alla produzione.
L’età mediana dei 94
| pazienti infusi era di 50 anni; tra loro, 83 pazienti erano di età pari o superiore a | |||
| 26 anni. La distribuzione sessuale dei pazienti di sesso maschile e femminile infusi con obecabtagene | |||
| autoleucel era equa, con 47 maschi e 47 femmine. Settanta pazienti erano caucasici (74,5%), 29 | |||
| pazienti (30,9%) erano di popolazione ispanica o latina ( | |||
Tabella 5).
Ottantotto pazienti (93,6%) hanno ricevuto una terapia ponte (per esempio, chemioterapia, inotuzumab ozogamicin, TKI) tra leucaferesi e chemioterapia linfodepletiva per controllare il carico tumorale. Tutti i pazienti hanno ricevuto l’infusione di obecabtagene autoleucel il giorno 1 e sono stati ricoverati almeno fino al Giorno 10.
Tabella 5: Caratteristiche demografiche e correlate alla malattia al basale per lo studio
FELIX (Coorte IIA)
Gruppo d’infusione (N = 94) | Gruppo di leucaferesi (N = 113) | |
| Età mediana, intervallo (anni) | 50 (20 – 81) | 49 (20 – 81) |
| Categoria d’età (anni), n (%) | ||
| ≥18 anni e ≤25 anni | 11 (11,7) | 13 (11,5) |
| >25 anni | 83 (88,3) | 100 (88,5) |
| Sesso, n (M/F) | 47M/47F | 61M/52F |
| Gruppo etnico, n (%) | ||
| Caucasica | 70 (74,5) | 87 (77,0) |
| Stato positivo per il cromosoma Philadelphia (BCR-ABL positivo), n (%) | 25 (26,6) | 26 (23,0) |
| Mediana delle linee di trattamento precedenti, n (intervallo) | 2 (1 – 6) | 2 (1 – 6) |
| ≥3 linee precedenti, n (%) | 29 (30,9) | 35 (31,0) |
| Refrattari all’ultima linea di terapia precedente, n (%) | 51 (54,3) | 60 (53,1) |
| Precedente HSCT, n (%) | 36 (38,3) | 43 (38,1) |
| Precedente trattamento con blinatumomab, n (%) | 33 (35,1) | 42 (37,2) |
| Precedente trattamento con inotuzumab, n (%) | 30 (31,9) | 37 (32,7) |
| % di blasti nel BM alla linfodeplezione, mediana (intervallo) | 43,5 (0 – 100) | 43,5 (0 – 100) |
| % di blasti nel BM alla linfodeplezione, n (%) | ||
| >75% | 30 (31,9) | 30 (26,5) |
| da >20% a 75% | 27 (28,7) | 27 (23,9) |
| da 5 a 20% | 14 (14,9) | 14 (12,4) |
| <5% | 23 (24,5) | 23 (20,4) |
| Mancanti | 0 | 19 (16,8) |
| Malattia extramidollare alla linfodeplezione, n (%) | 19 (20,2) | 21 (18,6) |
ABL = leucemia murina di Abelson; BCR = regione di raggruppamento dei punti di rottura; BM; = midollo osseo; F = femmina; HSCT = trapianto di cellule staminali ematopoietiche; M = maschio.
L’analisi di efficacia primaria è stata condotta in pazienti che hanno ricevuto almeno un’infusione di obecabtagene autoleucel (set d’infusione) nella Coorte pivotal IIA dello studio FELIX (Tabella 6). Dei 94 pazienti nel gruppo d’infusione, la dose mediana ricevuta era di 410 × 106 cellule T vitali CAR-positive anti-CD19 (intervallo: 10‐480 × 106 cellule T vitali CAR-positive anti-CD19). Ottantacinque pazienti (90,4%) hanno ricevuto la dose target totale di 410 × 106 cellule T vitali CAR-positive anti-CD19. Sei pazienti (6,4%) hanno ricevuto solo la prima dose, principalmente a causa di reazioni avverse (3,2%), malattia progressiva (1,1%), problemi correlati alla produzione (1,1%) e decesso (1,1%). Il tempo mediano di produzione dalla ricezione della leucaferesi alla certificazione del prodotto era di 20 giorni (intervallo: 17-43 giorni) e il tempo mediano dalla leucaferesi all’infusione di obecabtagene autoleucel era di 35,5 giorni (intervallo: 25-92 giorni). Il follow-up mediano (durata dalla prima infusione alla data di cut-off dei dati del 07-feb-2024) era di 20,25 mesi (intervallo: 13-30 mesi).
L’esito secondario “tasso di negatività alla MRD” tra i soggetti con tasso di remissione complessiva (ORR = CR o CRi) è stato valutato mediante sequenziamento di nuova generazione, reazione a catena della polimerasi e citometria a flusso.
Tabella 6: Analisi di efficacia (Coorte IIA)
Gruppo d’infusione (N = 94) | Gruppo di leucaferesi (N = 113) | |
| Tasso di remissione complessiva (ORR: CR + CRi) | ||
| n (%) | 72 (76,6) | 72 (63,7) |
| IC al 95% (%) | (66,7, 84,7) | (54,1, 72,6) |
| Remissione completa (CR) in qualsiasi momento | ||
| n (%) | 52 (55,3) | 55 (48,7) |
| IC al 95% (%) | (44,7, 65,6) | (39,2, 58,3) |
| Tasso di negatività alla MRD tra CR o CRi (NGS/PCR/citometria a flusso)a | ||
| Nb | 72 | 72 |
| n (%) | 64 (88,9) | 64 (88,9) |
| IC al 95% (%) | (79,3, 95,1) | (79,3, 95,1) |
| Durata della remissione (DOR) | ||
| Nb | 72 | 72 |
| Mediana in mesic | 14,06 | 14,06 |
| IC al 95% (range in mesi) | (8,18, NS) | (8,18, NS) |
BM = midollo osseo; BOR = migliore risposta complessiva dopo l’infusione di Aucatzyl; IC = intervallo di confidenza; CR = remissione completa; CRi = remissione completa con recupero incompleto delle conte; DOR = durata della remissione; FACS = separazione cellulare attivata da fluorescenza; MRD = malattia residua minima; IRRC = Comitato di revisione della risposta indipendente; NS = non stimabile; NGS = sequenziamento di nuova generazione ORR; tasso di remissione complessiva; PCR = reazione a catena della polimerasi; SCT = trapianto di cellule staminali.
a Pazienti in remissione con BM MRD-negativo mediante ClonoSEQ NGS/PCR/FACS centrale secondo valutazione del IRRC.
b Pazienti che hanno raggiunto la BOR di CR o CRi.
c Con censura per SCT e altra nuova terapia antitumorale.
Tra i pazienti di età pari o superiore a 26 anni nel gruppo che ha ricevuto l’infusione (N = 83), l’ORR è stato del 78,3% (IC al 95% [intervallo di confidenza]: 67,9, 86,6) con un tasso di CR del 57,8% (IC al 95%: 46,5, 68,8). La DOR mediana era di 14,1 mesi (IC al 95%: 8,1, NS [non stimabile] nei pazienti rispondenti.
Tra i pazienti che hanno ricevuto la dose totale raccomandata di 410 × 106 cellule T vitali CAR-positive, il tasso di ORR era dell’81,2% con un tasso di CR del 61,2%. La DOR mediana era di 14,1 mesi (IC al 95%: 8,2, NS) nei pazienti rispondenti. Per 9 pazienti (9,6%) che non hanno ricevuto la dose target, compresi 6 pazienti che hanno ricevuto solo la prima dose, il tasso di ORR era del 33,3% con un tasso di CR dello 0%. La DOR mediana era di 5,2 mesi (IC al 95%: NS, NS) nei pazienti rispondenti (CRi).
Per i pazienti che hanno ricevuto entrambe le dosi (N = 88; 93,6%), i pazienti che hanno ricevuto una prima dose più bassa di 10 × 106 cellule (>20% blasti nel BM, elevato carico tumorale, N=56) presentavano un ORR numericamente inferiore (75,0%; IC al 95%: 61,6, 85,6) rispetto ai pazienti che hanno ricevuto una prima dose più elevata di 100 × 106 cellule (≤20% blasti nel BM, basso carico tumorale, N = 32) (87,5%; IC al 95%: 71,0, 96,5). La DOR mediana era di 12,5 mesi (IC al 95%: 7,1, NS) nei pazienti rispondenti che ricevevano una prima dose inferiore di 10 × 106 cellule e 14,2 mesi (IC al 95%: 10,7, NE) nei pazienti rispondenti che ricevevano una prima dose più elevata di 100 × 106 cellule.
Tra i pazienti che hanno manifestato recidiva prima dell’inizio di nuove terapie antitumorali, il 46,4% ha manifestato recidiva negativa per CD19, il 10,7% ha manifestato recidiva mista per CD19, il 42,9% ha manifestato recidiva positiva per CD19.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Aucatzyl in uno o più sottogruppi della popolazione pediatrica per LLA B. Vedere paragrafo 4.2 per informazioni sull’uso pediatrico.
Approvazione subordinata a condizioni
Questo medicinale è stato autorizzato con procedura “subordinata a condizioni”. Ciò significa che devono essere forniti ulteriori dati su questo medicinale. L’Agenzia europea per i medicinali esaminerà almeno annualmente le nuove informazioni su questo medicinale e il riassunto delle caratteristiche del prodotto (RCP) verrà aggiornato, se necessario.
5.2 Proprietà farmacocinetiche
Cinetica cellulare
La farmacocinetica (PK) di obecabtagene autoleucel è stata valutata in 94 pazienti con LLA-B r/r CD19+ che ricevevano una dose mediana di 410 × 106 cellule T vitali CAR-positive anti-CD19 (intervallo: 10‐480 × 106 cellule T vitali CAR-positive anti-CD19).
Un’espansione rapida si verificava dopo l’infusione della prima dose nella maggior parte dei pazienti e continuava dopo la seconda dose fino al tempo mediano al raggiungimento dell’espansione massima al picco (Tmax) corrispondente al giorno 14 (intervallo: 2‐55 giorni).
Il calo delle concentrazioni di CAR T è iniziato poco dopo il giorno 28 e ha raggiunto una concentrazione stabilizzata dal mese 6; con una massima persistenza osservata a 27,7 mesi.
Un alto livello di espansione è stato generalmente osservato indipendentemente dallo stato di risposta (CR/CRi rispetto a non-CR/non-CRi). In totale, l’84,6% (22/26) dei pazienti con remissione in corso presentava persistenza di CAR T in corso all’ultima valutazione di laboratorio.
Tabella 7: Riepilogo dei parametri PK nel sangue periferico in base alla BOR (Coorte IIA, gruppo d’infusione)
| Parametro metrica | Pazienti che hanno raggiunto la migliore risposta complessiva | Totale dei pazienti (N = 94) | |
| CR/CRi (N = 72) | Non CR/CRi (N = 22) | ||
| Cmax (copie/μg DNA) | |||
| N | 72 | 22 | 94 |
| Media geometrica (Geo-CV%) | 117 381 (206,0) | 107 465 (832,7) | 114 982 (287,6) |
| Intervallo (min - max) | 2 120-478 000 | 129–600 000 | 129–600 000 |
| Tmax (giorni) | |||
| N | 72 | 22 | 94 |
| Mediana | 14 | 17 | 14 |
| Intervallo (min - max) | 2-55 | 6-28 | 2-55 |
AUC (g 0‐28) (copie/μg DNA*giorni) | |||
| N | 68 | 14 | 82 |
| Media geometrica (Geo-CV%) | 1 089 908 (236,0) | 1 404 899 (186,4) | 1 138 188 (225,6) |
| Intervallo (min - max) | 17 900-6 730 000 | 176 000-7 230 000 | 17 900-7 230 000 |
AUC(0‐28d) = area sotto la curva concentrazione-tempo dal giorno 0 al giorno 28; BOR = migliore risposta complessiva; Cmax = concentrazione massima; CR = remissione completa; CRi = remissione completa con recupero incompleto delle conte; DNA = acido desossiribonucleico; Geo‐CV% = coefficiente geometrico di variazione; PK = farmacocinetica; Tmax = tempo alla concentrazione massima.
I pazienti che hanno ricevuto una prima dose frazionata di 10 × 106 cellule (>20% blasti) hanno dimostrato una maggiore espansione delle cellule CAR T (Cmax e AUC0‐28g) rispetto ai pazienti che hanno ricevuto una prima dose frazionata di 100 × 106 cellule (≤20% blasti). A loro volta, i pazienti con elevata espansione tendevano a presentare tassi più elevati di SRC e ICANS. Pertanto, un elevato carico tumorale è il principale fattore di rischio per l’insorgenza di SRC e ICANS.
Nello studio FELIX, il peso corporeo mediano era di 75,75 kg (range: 42,6-230,6 kg). Il profilo PK era paragonabile tra i pazienti con peso corporeo inferiore (<75,75 kg) e superiore (≥75,75 kg).
Popolazioni speciali
Il sesso o l’età (al di sotto di 65 anni, tra 65 e 74 anni e tra 75 e 84 anni) non hanno avuto un impatto significativo sulla PK di Aucatzyl (Cmax, AUC0‐28d o persistenza).
I dati nella popolazione non bianca (Tabella 5) sono troppo limitati per trarre conclusioni sull’impatto della gruppo etnico sui parametri PK.
Non sono stati condotti studi sulla compromissione epatica e renale di Aucatzyl.
5.3 Dati preclinici di sicurezza
Aucatzyl contiene cellule T umane geneticamente modificate pertanto, non vi sono test in vitro rappresentativi, modelli ex vivo o modelli in vivo in grado di riprodurre accuratamente le caratteristiche tossicologiche del prodotto di origine umana. Pertanto, non sono stati condotti studi tossicologici tradizionali utilizzati per lo sviluppo di medicinali.
Non sono stati condotti studi di carcinogenicità o genotossicità con Aucatzyl. Non sono stati condotti studi per valutare gli effetti di Aucatzyl su fertilità, riproduzione e sviluppo.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Edetato disodico.
Soluzione salina tamponata con fosfato (PBS): potassio diidrogeno fosfato, sodio cloruro, disodio fosfato, potassio cloruro, acqua per preparazioni iniettabili.
Soluzione di albumina umana.
Dimetilsolfossido (DMSO).
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
6 mesi a ≤-150°C.
Una volta scongelato: 1 ora a temperatura ambiente.
6.4 Precauzioni particolari per la conservazione
Aucatzyl deve essere conservato in vapori di azoto liquido (≤-150°C) e deve rimanere congelato fino al momento in cui il paziente è pronto per il trattamento, in modo da garantire la disponibilità di cellule vitali per la somministrazione al paziente. Il medicinale scongelato non deve essere ricongelato. Il prodotto non deve essere irradiato prima o durante l’uso, in quanto ciò potrebbe causarne l’inattivazione.
Per le condizioni di conservazione e la durata dopo lo scongelamento del medicinale, vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore e strumentazione particolare per l’uso, la
somministrazione o l’impianto
Sacca/sacche per infusione in etilene vinil acetato con una provetta di riempimento sigillata e 2 porte per punta disponibili, contenente/i 10-20 mL (sacche da 50 mL) o 30-70 mL (sacche da 250 mL) di dispersione cellulare. Un singolo regime di trattamento include 3 o più sacche per infusione per la dose totale di 410 × 106 cellule T vitali CAR-positive anti-CD19. Ogni sacca per infusione è confezionata singolarmente all’interno di un involucro esterno in una cassetta metallica. Le cassette metalliche sono confezionate in un kit modulare di confezionamento criogenico ModPak. In un solo ModPak possono essere inserite fino a 4 cassette. Possono essere necessari due ModPak per trasportare il numero massimo di 7 cassette.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Il prodotto non deve essere irradiato prima o durante l’uso, in quanto ciò potrebbe causarne l’inattivazione.
Ricezione e conservazione di Aucatzyl
- Aucatzyl viene fornito nella fase di vapore di un contenitore per il trasporto in condizioni criogeniche in azoto liquido (≤-150°C).
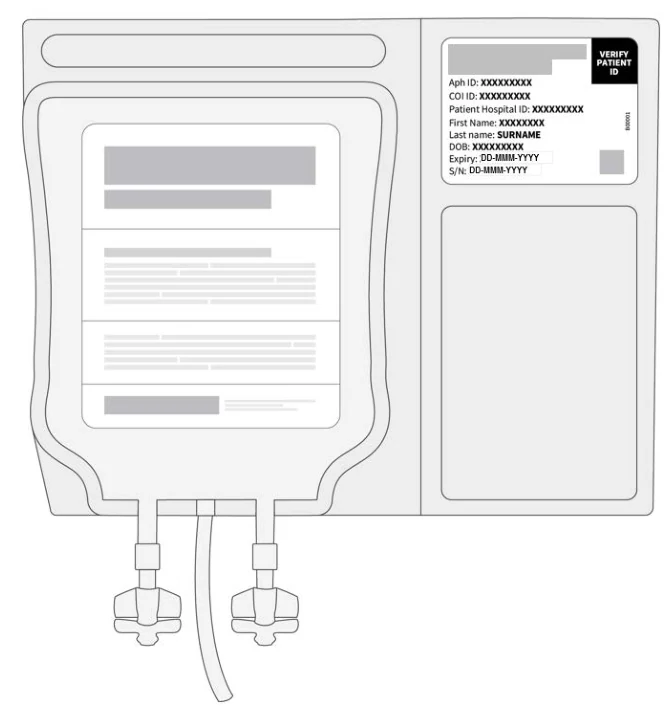
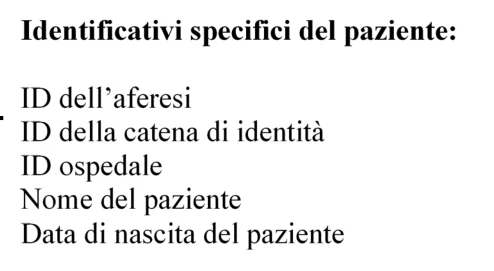
- Confermare l’identità del paziente. Aprire il contenitore per il trasporto in condizioni criogeniche, recuperare il RfIC e la/e cassetta/e di metallo. Aprire la cassetta metallica (o le cassette) per recuperare le sacche per infusione nel loro involucro esterno trasparente. L’identità del paziente deve corrispondere agli identificativi del paziente sul RfIC di Aucatzyl situato all’interno del contenitore per il trasporto in condizioni criogeniche e sulle etichette delle sacche per infusione (vedere Figura 2).
- Il tempo trascorso fuori dall’ambiente di azoto liquido in fase di vapore deve essere mantenuto al minimo assoluto per evitare lo scongelamento prematuro del prodotto (si raccomanda di non superare i 90 secondi).
Quando l’identità del paziente non corrisponde al RfIC o all’etichetta: non infondere il prodotto.
Contattare Autolus al numero 00800 0825 0829 in caso di discrepanze tra le etichette e gli identificativi del paziente.
- Conservare la sacca (o le sacche) per infusione nella/e cassetta/e metallica/e, trasferire Aucatzyl alla fase di vapore ad accesso controllato presso il centro di azoto liquido per la conservazione a ≤-150°C (fino a quando non si è pronti per il trasferimento, lo scongelamento e l’infusione).
Figura 2: Identificativi specifici del paziente
Precauzioni che devono essere prese prima della manipolazione o della somministrazione del medicinale
Aucatzyl deve essere trasportato all’interno del centro di trattamento in contenitori chiusi, ermetici e a prova di perdita.
Questo medicinale contiene cellule ematiche umane geneticamente modificate. Gli operatori sanitari che manipolano Aucatzyl devono prendere le opportune precauzioni (indossare guanti, indumenti protettivi e protezione per gli occhi) per evitare la potenziale trasmissione di malattie infettive.
Pianificazione prima della preparazione di Aucatzyl
Il RfIC specifico per il lotto del paziente e il calendario di programmazione delle somministrazioni saranno forniti nel contenitore per il trasporto in condizioni criogeniche.
Confermare che gli identificativi del paziente sul RfIC e sulle sacche di infusione corrispondano (vedere Figura 2).
- 1. Assicurarsi che i risultati della valutazione del BM del paziente siano disponibili (vedere paragrafo 4.2, Valutazione del midollo osseo).
- 2. Il calendario di programmazione delle somministrazioni di Aucatzyl, fornito con il RfIC, aiuta a determinare il regime posologico appropriato da somministrare il giorno 1 (3 giorni [± 1 giorno] dopo il completamento della chemioterapia linfodepletiva) e il giorno 10 (± 2 giorni). Registrare le seguenti informazioni sul calendario di programmazione delle somministrazioni: a. Percentuale di blasti risultante dalla valutazione del BM del paziente. b. Numero/i di serie della sacca/delle sacche di Aucatzyl, numero di tipo di sacca richiesto per ciascuna dose e volume specificato da somministrare tramite siringa (per la dose 10 × 106) trascritti dal RfIC.
- 3. La compilazione del calendario di programmazione delle somministrazioni di Aucatzyl guiderà il medico curante rispetto al numero di sacche e alla rispettiva dose richiesta, e alla preparazione di Aucatzyl per la dose del Giorno 1 e del Giorno 10 (± 2 giorni), vedere Figura 1.
Trasferimento e scongelamento prima dell’infusione
- Utilizzando come guida il calendario di programmazione delle somministrazioni compilato, trasferire SOLO la cassetta (o le cassette)/la sacca (o le sacche) per infusione richiesta/e per lo specifico giorno di somministrazione dalla conservazione in sito nella fase di vapore dell’azoto liquido in un apposito recipiente a tenuta (ovvero, un contenitore per il trasporto in condizioni criogeniche in fase di vapore dell’azoto liquido, che mantenga la temperatura ≤-150°C) per il trasporto al luogo di scongelamento della sacca.
Trasferire le cassette richieste una alla volta, confermando i numeri di serie della sacca di
Aucatzyl e gli identificativi del paziente sull’etichetta di ciascuna sacca per infusione (vedere Figura 2).
- Il tempo trascorso fuori dall’ambiente di azoto liquido in fase di vapore deve essere mantenuto al minimo assoluto per evitare lo scongelamento prematuro del prodotto (si raccomanda di non superare i 90 secondi).
- Se è stata richiesta più di una sacca per infusione in un dato giorno di somministrazione, scongelare una alla volta le singole sacche per infusione; non rimuovere le sacche successive dalla conservazione in azoto liquido a fase di vapore (≤‐150°C) fino al completamento dell’infusione della sacca precedente.
- Lasciare la sacca per infusione di Aucatzyl nell’involucro esterno, scongelarla a 37°C utilizzando un bagno termostatico o un dispositivo di scongelamento fino a quando nella sacca per infusione non è più visibile nessun agglomerato congelato. Ogni sacca deve essere massaggiata delicatamente fino a quando le cellule non siano scongelate. Lo scongelamento di ciascuna sacca per infusione richiede da 2 a 8 minuti. Rimuovere la sacca dal bagno termostatico o dal dispositivo di scongelamento immediatamente dopo il completamento dello scongelamento. Rimuovere con cautela la sacca per infusione dall’involucro esterno facendo attenzione a evitare danni alla sacca e agli accessi.
- Miscelare delicatamente il contenuto della sacca per disperdere agglomerati di materiale cellulare e somministrare immediatamente al paziente.
- Non ricongelare o refrigerare il prodotto scongelato.
Misure da adottare in caso di esposizione accidentale
In caso di esposizione accidentale, seguire le linee guida locali sulla manipolazione di materiale di origine umana. Le superfici di lavoro e i materiali che sono stati potenzialmente a contatto con Aucatzyl devono essere decontaminati con un disinfettante appropriato.
Precauzioni che devono essere prese per lo smaltimento del medicinale
Il medicinale non utilizzato e tutti i materiali che sono stati a contatto con Aucatzyl (rifiuti solidi e liquidi) devono essere manipolati e smaltiti come rifiuti potenzialmente infettivi in conformità alle linee guida locali sulla manipolazione di materiale di origine umana.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Autolus Gmbh
Im Schwarzenbach, 4
79576 Weil am Rhein
Germania
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/25/1951/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu