


Riassunto delle caratteristiche del prodotto - NUCEIVA
1. DENOMINAZIONE DEL MEDICINALE
NUCEIVA 50 unità polvere per soluzione iniettabile
NUCEIVA 100 unità polvere per soluzione iniettabile
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni flaconcino contiene 50 unità di tossina botulinica di tipo A prodotta da Clostridium botulinum. Ogni flaconcino contiene 100 unità di tossina botulinica di tipo A prodotta da Clostridium botulinum.
Dopo la ricostituzione, ogni 0,1 mL di soluzione contiene 4 unità.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Polvere per soluzione iniettabile.
Polvere bianca.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
NUCEIVA è indicato per il temporaneo miglioramento nei casi di comparsa di rughe verticali da moderate a severe tra le sopracciglia, osservate al massimo corrugamento (rughe glabellari), quando la severità delle rughe facciali sopra citate ha un rilevante impatto psicologico negli adulti al di sotto dei 65 anni di età.
4.2 Posologia e modo di somministrazione
NUCEIVA deve essere somministrato esclusivamente da medici con adeguate qualifiche ed esperienza nel trattamento delle rughe glabellari e nell’utilizzo delle attrezzature necessarie.
Posologia
L’iniezione raccomandata per sede muscolare è di 4 U/0,1 mL. Cinque sedi di iniezione (vedere figura 1): 2 iniezioni in ciascun muscolo corrugatore (profilo mediale inferiore e mediale superiore) e 1 iniezione nel muscolo procero per una dose totale di 20 unità.
Le unità di tossina botulinica non sono intercambiabili da un prodotto all’altro. Le dosi raccomandate sono diverse da altri preparati a base di tossina botulinica.
In assenza di reazioni avverse durante il trattamento iniziale, può essere eseguito un ulteriore ciclo di trattamento con un intervallo minimo di 3 mesi tra il trattamento iniziale e quello ripetuto.
In caso di esito negativo del trattamento (nessun miglioramento visibile delle rughe glabellari al massimo corrugamento) a distanza di un mese dal primo ciclo di trattamento, si possono prendere in considerazione i seguenti approcci:
- esame delle cause di esito negativo, per es. tecnica di iniezione inadeguata, muscoli iniettati non corretti e formazione di anticorpi neutralizzanti la tossina botulinica;
- rivalutazione dell’adeguatezza del trattamento con tossina botulinica di tipo A.
L’efficacia e la sicurezza delle iniezioni ripetute oltre i 12 mesi non sono state valutate.
Anziani
Vi sono dati clinici limitati su questo medicinale in pazienti di età superiore a 65 anni (vedere paragrafo 5.1). Non è raccomandato l’uso di questo medicinale in pazienti di età superiore a 65 anni.
Popolazione pediatrica
Non esiste alcuna indicazione per un uso specifico di questo medicinale nella popolazione pediatrica.
Modo di somministrazione
Uso intramuscolare.
Una volta ricostituito, NUCEIVA deve essere usato esclusivamente per trattare un solo paziente, nel corso di una singola seduta.
Precauzioni che devono essere prese prima della manipolazione o della somministrazione del prodotto medicinale
Per le istruzioni per l’uso, le precauzioni prima della manipolazione o della somministrazione del prodotto medicinale e la gestione e lo smaltimento dei flaconcini, vedere paragrafo 6.6.
È necessario assicurarsi che questo medicinale non venga iniettato in un vaso sanguigno al momento dell’iniezione nelle rughe verticali tra le sopracciglia osservate al massimo corrugamento (dette anche rughe glabellari) (vedere paragrafo 4.4).
Evitare la manipolazione fisica (come lo sfregamento) della sede di iniezione nell’intervallo temporale immediatamente successivo alla somministrazione.
Istruzioni di somministrazione per le rughe glabellari osservate al massimo corrugamento NUCEIVA ricostituito (50 unità/1,25 mL; 100 unità/2,5 mL) viene iniettato con un ago sterile da 30 gauge.
Al fine di ridurre le complicanze della ptosi palpebrale, è necessario adottare le seguenti misure:
- effettuare due iniezioni in ciascun muscolo corrugatore (profilo mediale inferiore e mediale superiore) e una iniezione nel muscolo procero per una dose totale di 20 unità;
- evitare l’iniezione in prossimità del muscolo elevatore della palpebra superiore, in particolare nei pazienti con complessi del depressore del sopracciglio più ampi;
- eseguire le iniezioni nel muscolo corrugatore laterale almeno 1 cm al di sopra della cresta ossea sopraorbitale.
Figura 1 Punti di iniezione
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Disturbi generalizzati dell’attività muscolare (per es. miastenia gravis o Sindrome di Eaton-Lambert).
Infezione o infiammazione nelle sedi di iniezione proposte.
4.4 Avvertenze speciali e precauzioni d’impiego
Generale
Prima della somministrazione di questo medicinale è necessario conoscere l’anatomia e i punti di repere anatomici in riferimento ai muscoli proceri, corrugatore e del sopracciglio, nonché le strutture vascolari e nervose circostanti la regione glabellare. Occorre evitare l’iniezione in strutture anatomiche vulnerabili, quali nervi e vasi sanguigni.
Dolore localizzato, infiammazione, parestesia, ipoestesia, dolorabilità, tumefazione/edema, eritema, infezione localizzata, sanguinamento e/o lividura sono stati associati all’iniezione. Dolore e/o ansia correlati all’ago hanno portato a risposte vasovagali, tra cui ipotensione sintomatica transitoria e sincope.
Si deve prestare attenzione nel caso in cui il muscolo bersaglio mostri una pronunciata debolezza o atrofia.
È necessario assicurarsi che questo medicinale non venga iniettato in un vaso sanguigno al momento dell’iniezione nelle rughe glabellari osservate al massimo corrugamento (vedere paragrafo 4.2).
Esiste il rischio di ptosi palpebrale dopo il trattamento (vedere paragrafo 4.2).
Si raccomanda cautela se con precedenti iniezioni di tossina botulinica si sono verificate complicazioni.
Disturbi di sanguinamento
È necessario prestare attenzione nel caso in cui questo medicinale venga utilizzato in pazienti con disturbi di sanguinamento, in quanto l’iniezione può comportare lividura.
Diffusione locale e a distanza dell’effetto della tossina
Reazioni avverse possibilmente correlate alla diffusione della tossina a distanza dalla sede di somministrazione sono state segnalate molto raramente con la tossina botulinica (vedere 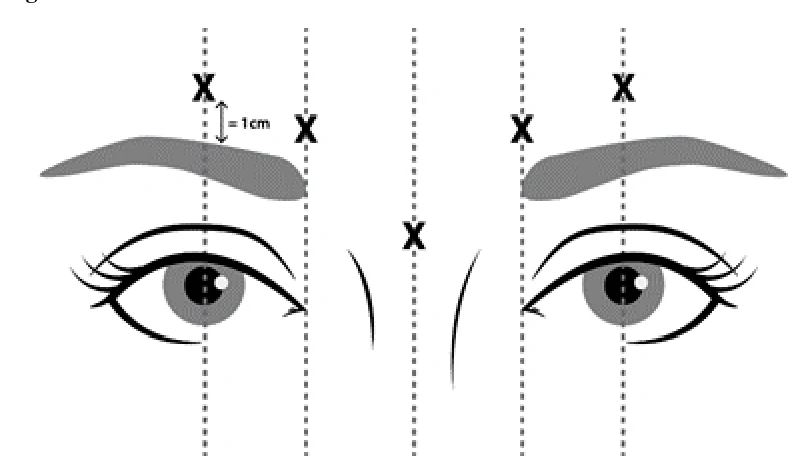 paragrafo 4.8). Le difficoltà di deglutizione e di respirazione sono gravi e possono provocare la morte. L’iniezione di questo medicinale non è raccomandata in pazienti con un’anamnesi di disfagia e aspirazione.
Ai pazienti o a coloro che li assistono deve essere consigliato di richiedere immediata assistenza sanitaria nel caso di comparsa di disturbi della deglutizione, della parola o della respirazione.
Disturbi neuromuscolari preesistenti
I pazienti con disturbi neuromuscolari non riconosciuti possono essere soggetti a un rischio maggiore di effetti sistemici clinicamente significativi, tra cui disfagia severa e compromissione respiratoria derivanti da dosi tipiche di tossina botulinica di tipo A. In alcuni casi, la disfagia è durata diversi mesi ed è stato necessario l’inserimento di un sondino gastrico per l’alimentazione (vedere paragrafo 4.3).
Inoltre, è necessario procedere con cautela nel caso in cui la tossina botulinica di tipo A venga utilizzata per il trattamento di pazienti con sclerosi laterale amiotrofica o disturbi neuromuscolari periferici.
Reazioni di ipersensibilità
In casi molto rari può verificarsi una reazione anafilattica a seguito di un’iniezione di tossina botulinica. È quindi necessario avere a disposizione epinefrina (adrenalina) o altre misure antianafilattiche.
Formazione di anticorpi
Durante il trattamento con la tossina botulinica possono svilupparsi anticorpi contro la tossina botulinica di tipo A. Alcuni degli anticorpi che si formano risultano neutralizzanti, il che può comportare l’esito negativo del trattamento a base di tossina botulinica di tipo A.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione.
Teoricamente l’effetto della tossina botulinica può essere potenziato da antibiotici aminoglicosidi, spectinomicina o altri medicinali che interferiscono con la trasmissione neuromuscolare (per es. medicinali bloccanti neuromuscolari).
L’effetto della somministrazione di diversi sierotipi di neurotossine botuliniche contemporaneamente
o a diversi mesi di distanza non è noto. Un’eccessiva debolezza neuromuscolare può essere aggravata dalla somministrazione di un’altra tossina botulinica prima della risoluzione degli effetti di una tossina botulinica precedentemente somministrata.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Non esistono dati sufficienti relativi all’uso di tossina botulinica di tipo A in donne in gravidanza. Gli studi sugli animali non sono sufficienti a dimostrare una tossicità riproduttiva (vedere paragrafo 5.3). Questo medicinale non è raccomandato durante la gravidanza e in donne in età fertile che non usano misure contraccettive.
Allattamento
Non vi sono informazioni sulla possibilità che la tossina botulinica di tipo A sia escreta nel latte materno umano. Questo medicinale non deve essere utilizzato durante l’allattamento.
Fertilità
L’effetto di questo medicinale sulla fertilità umana non è noto. Tuttavia, è stato dimostrato che un’altra tossina botulinica di tipo A compromette la fertilità di animali maschi e femmine.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Questo medicinale altera lievemente o moderatamente la capacità di guidare veicoli e di usare macchinari. Esiste un potenziale rischio di astenia, debolezza muscolare, capogiro e disturbi visivi che può ripercuotersi sulla capacità di guidare veicoli e utilizzare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse gravi che possono verificarsi dopo il trattamento con questo medicinale includono: ptosi palpebrale, una risposta immunitaria, diffusione a distanza della tossina, sviluppo o aggravamento di un disturbo neuromuscolare e reazioni di ipersensibilità. Le reazioni avverse più comunemente segnalate durante il trattamento sono cefalea, che si è manifestata nel 9% dei pazienti, e ptosi palpebrale, che si è manifestata nell’1% dei pazienti.
Tabella delle reazioni avverse
Tabella 1 Le reazioni avverse correlate a NUCEIVA sono ordinate secondo la classificazione per sistemi e organi e la frequenza definita come segue: molto comune (≥1/10); comune (≥1/100, <1/10); non comune (≥1/1 000, <1/100); raro (≥1/10.000, <1/1.000); molto raro (<1/10.000).
| Classificazione per sistemi e organi | Termine preferito | Frequenza |
| Infezioni ed infestazioni | Infezione delle vie respiratorie superiori | Raro |
| Disturbi psichiatrici | Depressione | Raro |
| Patologie del sistema nervoso | Cefalea | Comune |
Capogiro, emicrania, disturbo del tono muscolare, disturbo dell’eloquio | Non comune | |
| Disestesia, fastidio al capo, ipoestesia, parestesia, disturbo sensoriale | Raro | |
| Patologie dell’occhio | Ptosi palpebrale | Comune |
| Astenopia, blefarospasmo, ptosi sopraccigliare, edema della palpebra, tumefazione degli occhi, visione offuscata | Non comune | |
| Diplopia, secchezza oculare, disturbo della sensibilità palpebrale | Raro |
| Patologie dell’orecchio e del labirinto | Vertigine | Raro |
| Patologie vascolari | Rossore | Raro |
| Patologie respiratorie, toraciche e mediastiniche | Epistassi | Raro |
| Patologie gastrointestinali | Diarrea | Raro |
| Patologie della cute e del tessuto sottocutaneo | Prurito | Non comune |
| Cisti del derma, eritema, reazione di fotosensibilità, massa cutanea, tensione cutanea | Raro | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Contrazione muscolare, dolore muscoloscheletrico, mialgia, dolore al collo | Raro |
| Patologie generali e condizioni relative alla sede di somministrazione | Lividura in sede di applicazione, malattia simil-influenzale, lividura in sede di iniezione, dolore in sede di iniezione, tumefazione in sede di iniezione | Comune |
| Sede di iniezione: eritema, parestesia in sede di iniezione, prurito in sede di iniezione, dolore, dolorabilità | Raro | |
| Esami diagnostici | Test della pressione intraoculare | Raro |
| Traumatismi, intossicazioni e complicazioni da procedura | Contusione | Non comune |
| Tumefazione post-procedurale, cefalea procedurale | Raro |
Nota: tra i 1 659 soggetti trattati con NUCEIVA si sono verificati eventi rari soltanto in 1 soggetto. Eventi non comuni si sono verificati in 2-7 soggetti.
Descrizione di reazioni avverse selezionate
Reazioni avverse correlate all’applicazione
Le reazioni avverse correlate all’applicazione segnalate in seguito alla somministrazione di questo medicinale sono eventi non comuni a livello individuale, comuni se sommati insieme. Includono lividura in sede di applicazione e di iniezione, dolore e tumefazione in sede di iniezione. Tra gli eventi segnalati che si sono verificati raramente in sede di iniezione vi sono eritema, parestesia, prurito, dolore e dolorabilità.
Effetti indesiderati della classe di sostanze cui appartiene la tossina botulinica di tipo A
Atrofia muscolare
Dopo ripetuti trattamenti botulinici secondari alla paralisi flaccida dei muscoli trattati ci si attende che insorga atrofia muscolare.
Diffusione della tossina
Reazioni avverse possibilmente correlate alla diffusione della tossina a distanza dalla sede di somministrazione (ad es. debolezza muscolare, difficoltà di respirazione, disfagia o stipsi) sono state segnalate molto raramente con la tossina botulinica (vedere paragrafo 4.4).
Reazioni di ipersensibilità
Molto raramente può verificarsi una reazione anafilattica a seguito di un’iniezione di tossina botulinica. È quindi necessario avere a disposizione epinefrina (adrenalina) o altre misure antianafilattiche.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Sintomi di sovradosaggio
Segni di sovradosaggio possono non essere evidenti immediatamente dopo l’iniezione. In caso di iniezione o ingestione accidentale, il paziente deve essere monitorato dal punto di vista medico per diversi giorni al fine di rilevare segni e sintomi di debolezza generale o paralisi muscolare. È necessario prendere in considerazione il ricovero in ospedale per i pazienti che presentano sintomi di avvelenamento da tossina botulinica di tipo A (debolezza generalizzata, ptosi, diplopia, disturbi della deglutizione e della parola o paresi dei muscoli respiratori).
Una somministrazione troppo frequente o eccessiva può aumentare il rischio di formazione di anticorpi, che può determinare l’esito negativo del trattamento.
Il sovradosaggio di questo medicinale dipende dalla dose, dalla sede di iniezione e dalle proprietà del tessuto sottostante. Non sono stati osservati casi di tossicità sistemica derivanti da un’iniezione accidentale di tossina botulinica di tipo A. Dosi eccessive possono generare una paralisi neuromuscolare locale o a distanza generalizzata e profonda. Non sono stati segnalati casi di ingestione di tossina botulinica di tipo A.
Gestione del sovradosaggio
In caso di sovradosaggio, il paziente deve essere monitorato dal punto di vista medico per rilevare sintomi di eccessiva debolezza muscolare o paralisi muscolare. Se necessario, deve essere avviato il trattamento sintomatico.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: miorilassanti, altri miorilassanti, agenti ad azione periferica, codice ATC: M03AX01.
Meccanismo d’azione
La tossina botulinica di tipo A blocca il rilascio periferico di acetilcolina a livello delle terminazioni nervose colinergiche presinaptiche interrompendo la liberazione di SNAP-25, una proteina fondamentale per la ritenzione e il rilascio efficaci di acetilcolina da vescicole situate all’interno delle terminazioni nervose, determinando quindi la denervazione del muscolo e una paralisi flaccida.
A seguito dell’iniezione, si stabilisce un iniziale legame rapido ad alta affinità della tossina a specifici recettori presenti sulla superficie cellulare, cui fa seguito il trasferimento della tossina attraverso la membrana plasmatica mediante endocitosi mediata da recettore. Infine, la tossina viene rilasciata nel citosol con progressiva inibizione del rilascio di acetilcolina. I segni clinici si manifestano in 2-3 giorni, con un effetto massimo osservato nell’arco di 4 settimane dall’iniezione.
Il recupero dopo l’iniezione intramuscolare avviene normalmente nell’arco di 12 settimane dall’iniezione, in quanto le terminazioni nervose si rigenerano e si ricollegano con le placche terminali.
Efficacia e sicurezza clinica
Rughe glabellari
Nello studio clinico europeo-canadese sono stati inseriti 540 pazienti con rughe glabellari da moderate a severe osservate al massimo corrugamento, per i quali tali rughe glabellari avevano un importante impatto psicologico (su umore, ansia e/o sintomi depressivi).
Le iniezioni di NUCEIVA hanno ridotto in modo significativo la severità delle rughe glabellari di 1 punto o più, al massimo corrugamento, fino a 139 giorni, come rilevato dalla valutazione della gravità delle rughe glabellari al massimo corrugamento effettuata dallo sperimentatore.
Tabella 2 Endpoint primario di efficacia: punteggio sulla Glabellar Line Scale (classificazione delle rughe glabellari) pari a 0 (assente) o 1 (lieve) al giorno 30 secondo la valutazione dello sperimentatore alla massima contrazione, popolazione PP
| Soggetti | Placebo | BOTOX | Differenza assoluta | ||||
| responder per | |||||||
| l’endpoint | NUCEIVA | BOTOX vs. Placebo | NUCEIVA vs. BOTOX | ||||
| NUCEIVA | |||||||
| primario di | |||||||
| vs. Placebo | |||||||
| efficacia | |||||||
| Numero | 2/48 | 202/244 | 205/235 | ||||
| Percentuale | 4,2 % | 82,8 % | 87,2 % | 78,6 % | 83,1 % | ||
4,4 %
| (% IC) | (0,0; 9,8) | (78,1; 87,5) | (83,0; 91,5) | (66,5; 85,5) | (70,3; 89,4) |
(-1,9; 10,8)
| Valore P | < 0,001 | < 0,001 |
Glabellar Line Scale (GLS); 0 = assente, 1 = lieve, 2 = moderato, 3 = severo
Due giorni dopo l’iniezione, il 12,2 % (6/49) dei pazienti trattati con placebo, il 57,0 % (139/244) dei pazienti trattati con Botox e il 54,2 % (130/240) dei pazienti trattati con NUCEIVA sono stati ritenuti responder al trattamento dagli sperimentatori (gravità assente o lieve al massimo corrugamento).
Tabella 3 Endpoint esplorativo di efficacia: punteggio sulla Glabellar Line Scale (classificazione delle rughe glabellari) pari a 0 (assente) o 1 (lieve) al giorno 30 secondo la valutazione dello sperimentatore alla massima contrazione per i soggetti trattati con NUCEIVA, secondo il punteggio GLS al basale alla massima contrazione, popolazione ITT
| Punteggio GLS al basale alla massima contrazione | NUCEIVA (N = 245) | |||||||
| GLS = 0 al giorno 30 | GLS = 1 al giorno 30 alla massima contrazione | |||||||
| alla massima | ||||||||
| contrazione | ||||||||
| 2 (moderato) | ||||||||
| Numero | 35/62 | 25/62 | ||||||
| Percentuale | 56,5 % | 40,3 % | ||||||
| 3 (severo) | ||||||||
| Numero | 41/179 | 108/179 | ||||||
| Percentuale | 22,9 % | 60,3 % | ||||||
Glabellar Line Scale (GLS); 0 = assente, 1 = lieve, 2 = moderato, 3 = severo I denominatori si basano sul numero di soggetti con la gravità specificata al basale alla massima contrazione che presentavano, sia al basale sia al giorno 30, punteggi GLS alla massima contrazione secondo la valutazione dello sperimentatore
Tabella 4 Endpoint esplorativo di efficacia: punteggio sulla Glabellar Line Scale (classificazione delle rughe glabellari) pari a 0 (assente) o 1 (lieve) al giorno 30 secondo la valutazione dello sperimentatore alla massima contrazione per i soggetti trattati con NUCEIVA, secondo le categorie GLS al basale a riposo, popolazione ITT
| Categoria GLS al basale a riposo | NUCEIVA (N = 245) | |||||||
| GLS = 0 al giorno 30 alla | GLS = 1 al giorno 30 alla | |||||||
| massima contrazione | massima contrazione | |||||||
| ≤ 1 (ovvero assente o lieve) | ||||||||
| Numero | 61/103 | 40/103 | ||||||
| Percentuale | 59,2 % | 38,8 % | ||||||
| > 1 (ovvero moderato o severo) | ||||||||
| Numero | 15/138 | 93/138 | ||||||
| Percentuale | 10,9 % | 67,4 % | ||||||
Glabellar Line Scale (GLS); 0 = assente, 1 = lieve, 2 = moderato, 3 = severo I denominatori si basano sul numero di soggetti con la gravità specificata al basale a riposo che presentavano anche, sia al basale sia al giorno 30, punteggi GLS alla massima contrazione secondo la valutazione dello sperimentatore
Le iniezioni di NUCEIVA hanno anche ridotto la gravità delle rughe glabellari a riposo, un endpoint esplorativo.
Tabella 5 Endpoint esplorativo di efficacia: punteggio sulla Glabellar Line Scale (classificazione delle rughe glabellari) >/= di 2 punti migliore al giorno 30 secondo la valutazione a riposo dello sperimentatore, popolazione PP
| Soggetti | Placebo | BOTOX | Differenza assoluta | ||||
| responder per | |||||||
| l’endpoint | NUCEIVA | BOTOX vs. Placebo | NUCEIVA | ||||
| NUCEIVA | |||||||
| esplorativo di | vs. | ||||||
| vs. Placebo | |||||||
| efficacia | BOTOX | ||||||
| Numero | 0/27 | 36/149 | 32/133 | ||||
| Percentuale | 0 % | 24,2 % | 24,1 % | 24,2 % | 24,1 % | ||
-0,1 %
| (% IC) | (0,0; 12,8) | (17,5; 31,8) | (17,1; 32,2) | (11,4; 32,3) | (11,3; 32,4) |
(-10,1; 9,9)
| Valore P | 0,003 | 0,003 | 0,984 |
Vi sono dati clinici di fase 3 limitati su NUCEIVA in pazienti di età superiore ai 65 anni.
La durata della risposta nello studio di fase 3 è stata di 139 giorni, sulla base di un miglioramento pari a 1 punto GLS.
Un totale di 922 pazienti ha partecipato a due studi non controllati in aperto della durata di 1 anno, nel cui corso il paziente in media è stato sottoposto a 3 trattamenti.
All’inizio dello studio è stato confermato l’impatto psicologico delle rughe glabellarie e, sebbene non potesse essere dimostrato alcun effetto benefico sul benessere psicologico, sono stati registrati effetti significativi sui risultati riportati dai pazienti rispetto al placebo. Inoltre, gli effetti di NUCEIVA sul benessere psicologico e i risultati riportati dai pazienti erano paragonabili a BOTOX, il controllo attivo utilizzato nello studio principale.
5.2 Proprietà farmacocinetiche
Non sono state rilevate tracce di questo medicinale nel sangue periferico in seguito a iniezione intramuscolare alla dose raccomandata.
Non sono stati eseguiti studi di assorbimento, distribuzione, biotrasformazione ed eliminazione (ADME) sul principio attivo a causa della natura di questo prodotto.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di tossicità acuta e a dosi ripetute.
Tossicità riproduttiva
Il potenziale impatto di questo medicinale sulla fertilità non è stato studiato negli animali. Nelle femmine di ratto gravide, iniezioni intramuscolari giornaliere di 0,5, 1 o 4 unità/kg durante il periodo di organogenesi (dal giorno 6 al giorno 16 della gestazione) non hanno prodotto effetti tossicologici significativi correlati al prodotto sperimentale sulle madri e sullo sviluppo embriofetale. Gli effetti sullo sviluppo peri-/postnatale non sono stati valutati.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Albumina umana
Sodio cloruro
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
Flaconcino integro
50 unità
30 mesi
100 unità
30 mesi
Soluzione ricostituita
La stabilità chimica e fisica durante l’uso è stata dimostrata per 72 ore a 2 °C-8 °C.
Dal punto di vista microbiologico il prodotto deve essere utilizzato immediatamente. Se non utilizzato immediatamente, i tempi di conservazione durante l’uso e le condizioni prima dell’impiego sono responsabilità dell’utilizzatore e normalmente non dovrebbero superare le 24 ore a 2-8 °C, a meno che la ricostituzione/diluizione avvenga in condizioni asettiche controllate e convalidate.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C-8 °C).
Per le condizioni di conservazione dopo la ricostituzione vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Flaconcino (vetro di tipo I) dotato di tappo (gomma clorobutilica) e sigillo (alluminio).
Nuceiva 100 U:
Confezione singola.
Nuceiva 50 U:
Confezione singola.
Confezione multipla contenente 4 flaconcini (4 x 1).
Confezione multipla contenente 10 flaconcini (10 x 1).
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
La ricostituzione deve essere effettuata secondo i principi della tecnica asettica. Questo medicinale viene ricostituito con soluzione iniettabile di sodio cloruro 9 mg/mL (0,9 %). Come da tabella di diluizione sottostante, la quantità di soluzione iniettabile di sodio cloruro 9 mg/mL (0,9 %) viene prelevata in una siringa per ottenere una soluzione ricostituita ad una concentrazione di 4 unità/0,1 mL.
| Flaconcino da 50 unità | Flaconcino da 100 unità | |
| Quantità di solvente aggiunto [soluzione iniettabile di sodio cloruro 9 mg/mL (0,9 %)] | 1,25 mL | 2,5 mL |
| Dose risultante (Unità per 0,1 mL) | 4 unità | 4 unità |
La parte centrale del tappo in gomma deve essere pulita con alcool.
La soluzione viene preparata iniettando lentamente il solvente nel flaconcino con un ago attraverso il tappo in gomma e ruotando delicatamente il flaconcino, evitando la formazione di bolle. Il flaconcino deve essere eliminato se il vuoto non aspira il solvente all’interno del flaconcino stesso. Una volta ricostituita, la soluzione deve essere ispezionata visivamente prima dell’uso. Utilizzare esclusivamente soluzioni limpide, incolori e prive di particelle.
Procedura da seguire per uno smaltimento sicuro di flaconcini, siringhe e materiali utilizzati
Immediatamente dopo l’uso e prima dello smaltimento, la soluzione di NUCEIVA ricostituita non utilizzata nel flaconcino e/o nella siringa deve essere inattivata, con 2 mL di soluzione diluita di sodio ipoclorito 0,5 % o 1 % (soluzione di candeggina) e deve essere smaltita in conformità alla normativa locale vigente.
I flaconcini, le siringhe e i materiali utilizzati non devono essere svuotati e vanno eliminati in appositi contenitori e smaltiti come rifiuti sanitari pericolosi a rischio biologico in conformità alla normativa locale vigente.
Raccomandazioni in caso di incidente durante la manipolazione della tossina botulinica
In caso di incidente durante la manipolazione del prodotto, sia in stato essiccato sottovuoto o ricostituito, devono essere immediatamente adottate le misure adeguate descritte di seguito.
- La tossina è molto sensibile al calore e ad alcuni agenti chimici.
Eventuali perdite devono essere eliminate: utilizzare un materiale assorbente imbevuto in una soluzione di sodio ipoclorito (soluzione di candeggina) nel caso di prodotto essiccato sottovuoto
o un materiale assorbente asciutto nel caso di prodotto ricostituito.
- Le superfici contaminate devono essere pulite con un materiale assorbente imbevuto in una soluzione di sodio ipoclorito (soluzione di candeggina) e quindi asciugate.
- In caso di rottura di un flaconcino, raccogliere accuratamente i pezzi di vetro ed eliminare il prodotto come sopra indicato, evitando tagli sulla pelle.
- In caso di schizzi sulla pelle, lavare con una soluzione di ipoclorito di sodio e sciacquare accuratamente con acqua abbondante.
- In caso di schizzi negli occhi, sciacquare accuratamente gli occhi con acqua abbondante o con una soluzione per il lavaggio oculare.
Se la persona che pratica l’iniezione si ferisce (si taglia, si punge), procedere come sopra e adottare le adeguate misure mediche.
Le presenti istruzioni per l’uso, la manipolazione e lo smaltimento devono essere rigorosamente seguite.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Evolus Pharma B.V.
Apollolaan 151
1077 AR Amsterdam
Paesi Bassi
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/19/1364/001
EU/1/19/1364/002
EU/1/19/1364/003
EU/1/19/1364/004
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 27 settembre 2019
Data del rinnovo più recente:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali: http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I) BIOLOGICO(I) E
PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
A. PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I) BIOLOGICO(I) E
PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) del(dei) principio(i) attivo(i) biologico(i) Daewoong Pharmaceutical Co. Limited
35-14 Jeyakgongdan 4-gil
Hyangnam-eup
Hwaseong-si
Gyeonggi-do
18623
REPUBBLICA DI COREA
Nome e indirizzo del(i) produttore(i) responsabile(i) del rilascio dei lotti
Evolus Pharma B.V.
Apollolaan 151
1077 AR Amsterdam
PAESI BASSI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E DI IMPIEGO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e qualsiasi successivo aggiornamento concordato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).