


Riassunto delle caratteristiche del prodotto - ICLUSIG
Iclusig 15 mg compresse rivestite con filmIclusig 30 mg compresse rivestite con filmIclusig 45 mg compresse rivestite con film
1. DENOMINAZIONE DEL MEDICINALE
Iclusig 15 mg compresse rivestite con film
Iclusig 30 mg compresse rivestite con film
Iclusig 45 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Iclusig 15 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 15 mg di ponatinib (come cloridrato).
Eccipienti con effetti noti
Ogni compressa rivestita con film contiene 40 mg di lattosio monoidrato.
Iclusig 30 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 30 mg di ponatinib (come cloridrato).
Eccipienti con effetti noti
Ogni compressa rivestita con film contiene 80 mg di lattosio monoidrato.
Iclusig 45 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 45 mg di ponatinib (come cloridrato).
Eccipienti con effetti noti
Ogni compressa rivestita con film contiene 120 mg di lattosio monoidrato.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa).
Iclusig 15 mg compresse rivestite con film
Compressa rivestita con film, bianca, biconvessa, rotonda, con diametro di circa 6 mm con la dicitura “A5” impressa su un lato.
Iclusig 30 mg compresse rivestite con film
Compressa rivestita con film, bianca, biconvessa, rotonda, con diametro di circa 8 mm con la dicitura “C7” impressa su un lato.
Iclusig 45 mg compresse rivestite con film
Compressa rivestita con film, bianca, biconvessa, rotonda, con diametro di circa 9 mm con la dicitura “AP4” impressa su un lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Iclusig è indicato come monoterapia in pazienti adulti affetti da:
- leucemia mieloide cronica (LMC) in fase cronica, accelerata o blastica resistenti a dasatinib o nilotinib; intolleranti a dasatinib o nilotinib e per i quali il successivo trattamento con imatinib non è clinicamente appropriato; oppure nei quali è stata identificata la mutazione T315I
- leucemia linfoblastica acuta con cromosoma Philadelphia positivo (LLA Ph+) resistenti a dasatinib; intolleranti a dasatinib e per i quali il successivo trattamento con imatinib non è clinicamente appropriato; oppure nei quali è stata identificata la mutazione T315I.
Iclusig è indicato in combinazione con chemioterapia ad intensità ridotta in pazienti adulti con nuova diagnosi di LLA Ph+ (vedere paragrafo 5.1).
Iclusig è indicato come monoterapia in pazienti pediatrici di età pari o superiore a 6 anni affetti da:
leucemia mieloide cronica in fase cronica (LMC-FC) resistenti a dasatinib o nilotinib;
intolleranti a dasatinib o nilotinib e per i quali il successivo trattamento con imatinib non è clinicamente appropriato; oppure che presentano la mutazione T315I.
Vedere paragrafi 4.2 per la valutazione del profilo cardiovascolare prima dell’inizio della terapia e 4.4 per situazioni in cui può essere valutato un trattamento alternativo.
4.2 Posologia e modo di somministrazione
La terapia deve essere iniziata da un medico esperto nella diagnosi e nel trattamento dei pazienti affetti da leucemia. Se clinicamente indicato, durante il trattamento è consentito un appropriato supporto ematologico, come trasfusioni piastriniche e fattori di crescita ematopoietica.
Prima di iniziare il trattamento con ponatinib deve essere valutato il profilo cardiovascolare del paziente, tra cui l’anamnesi e l’esame obiettivo, e i fattori di rischio cardiovascolare devono essere gestiti attivamente. Durante il trattamento con ponatinib si deve continuare a monitorare il profilo cardiovascolare e deve essere ottimizzata la terapia medica e di supporto per le condizioni che contribuiscono al rischio cardiovascolare.
Posologia
Pazienti adulti con LMC e leucemia linfoblastica acuta con cromosoma Philadelphia positivo (LLA Ph+) trattate in precedenza con altri inibitori delle tirosinchinasi (TKI) o che presentano la mutazione T315I:
La dose iniziale raccomandata è 45 mg di ponatinib una volta al giorno. Il trattamento deve essere proseguito finché il paziente non evidenzi progressione della malattia o tossicità inaccettabile.
I pazienti devono essere monitorati per valutare la risposta al trattamento in base alle linee guida standard di buona pratica clinica.
L’interruzione del trattamento con ponatinib deve essere valutata qualora il paziente non evidenzi una risposta ematologica completa entro 3 mesi (90 giorni).
Il rischio di eventi occlusivi arteriosi potrebbe essere dose-dipendente. Una riduzione della dose di Iclusig a 15 mg deve essere valutata per i pazienti con LMC-FC che abbiano ottenuto una risposta molecolare (MR2, ossia ≤ 1% BCR-ABL1SI), tenendo conto dei seguenti fattori nella valutazione individuale del paziente: rischio cardiovascolare, effetti indesiderati del trattamento con ponatinib, tempo necessario ad ottenere una risposta e livelli di trascritto BCR-ABL (vedere paragrafi 4.4 e 5.1). In caso di riduzione della dose, si raccomanda un monitoraggio attento della risposta. Nei pazienti con perdita della risposta, la dose di Iclusig può essere aumentata nuovamente a una dose precedentemente tollerata di 30 mg o 45 mg una volta al giorno per via orale. Iclusig deve essere proseguito fino alla perdita della risposta alla dose nuovamente aumentata oppure fino a tossicità inaccettabile.
Pazienti adulti con nuova diagnosi di LLA Ph+ in combinazione con chemioterapia: La dose iniziale raccomandata è 30 mg di ponatinib una volta al giorno in combinazione con chemioterapia, con una riduzione della dose a 15 mg una volta al giorno al raggiungimento di una risposta completa (CR) con malattia minima residua (MRD) negativa (≤ 0,01% BCR-ABL1) al termine dell’induzione.
Nei pazienti con perdita della MRD-negatività, la dose di ponatinib può essere nuovamente aumentata a una dose precedentemente tollerata fino a 30 mg una volta al giorno. Dopo il completamento del trattamento con ponatinib in combinazione con chemioterapia, proseguire il trattamento con ponatinib in monoterapia fino alla perdita della risposta alla dose nuovamente aumentata oppure fino a tossicità inaccettabile (vedere paragrafo 5.1).
La profilassi o il trattamento delle localizzazioni del SNC, l’induzione con steroidi, la terapia anti-CD20 in pazienti CD20-positivi o la chemioterapia, a seconda dei casi, devono seguire i rispettivi Riassunti delle caratteristiche del prodotto e le linee guida standard di buona pratica clinica.
Deve essere presa in considerazione l’interruzione del trattamento con ponatinib qualora non si verifichi una risposta molecolare completa dopo la fase di induzione.
Pazienti pediatrici con LMC-FC:
Ponatinib viene somministrato per via orale una volta al giorno sotto forma di compresse rivestite con film oppure capsule rigide. La dose iniziale raccomandata è personalizzata per ciascun paziente pediatrico, in base al peso corporeo (vedere Tabella 1):
Tabella 1 Dose iniziale raccomandata e dose ridotta dopo aver ottenuto una risposta molecolare nei pazienti pediatrici con LMC-FC
| Peso corporeo | Dose iniziale raccomandata in mg (una volta al giorno) | Dose ridotta raccomandata in mg (una volta al giorno) |
| > 45 kg | 45 mg | 15 mg |
| da > 30 kg a 45 kg | 30 mg | 10 mg |
| da 15 kg a 30 kg | 15 mg | 5 mg |
Il trattamento deve essere proseguito finché il paziente non evidenzi progressione della malattia o tossicità inaccettabile.
I pazienti devono essere monitorati per valutare la risposta al trattamento in base alle linee guida standard di buona pratica clinica.
Come per gli adulti, il rischio di eventi occlusivi arteriosi è verosimile che sia dose-dipendente. Una riduzione della dose di Iclusig secondo la Tabella 1 deve essere valutata per i pazienti pediatrici con LMC-FC che abbiano ottenuto una risposta molecolare, tenendo conto dei seguenti fattori nella valutazione individuale del paziente: rischio cardiovascolare, effetti indesiderati del trattamento con ponatinib, tempo necessario ad ottenere una risposta e livelli di trascritto BCR-ABL (vedere paragrafi 4.4 e 5.1). In caso di riduzione della dose, si raccomanda un monitoraggio attento della risposta. Nei pazienti con perdita della risposta, la dose di Iclusig può essere nuovamente aumentata ad una dose giornaliera precedentemente tollerata. Iclusig deve essere proseguito fino alla perdita della risposta alla dose nuovamente aumentata oppure fino a tossicità inaccettabile.
Uso concomitante di forti inibitori di CYP3A
In caso di uso concomitante di forti inibitori di CYP3A deve essere valutata una riduzione della dose iniziale di Iclusig a 30 mg per gli adulti ed in base alla Tabella 2 sottostante per i pazienti pediatrici (vedere paragrafo 4.4).
Tabella 2 Dose iniziale raccomandata nei pazienti pediatrici con uso concomitante di forti inibitori di CYP3A
| Peso corporeo | Dose iniziale raccomandata in mg (una volta al giorno) |
| > 45 kg | 30 mg |
| da > 30 kg a 45 kg | 20 mg |
| da 15 kg a 30 kg | 10 mg |
Gestione delle tossicità
Per gestire le tossicità ematologiche e non ematologiche, devono essere considerate modifiche della dose di Iclusig o interruzioni del trattamento. In presenza di reazioni avverse severe si deve interrompere il trattamento. Quando Iclusig viene somministrato in combinazione con chemioterapia, devono essere applicate le riduzioni della dose standard per i medicinali chemioterapici; vedere i rispettivi Riassunti delle caratteristiche del prodotto e le linee guida standard di buona pratica clinica.
Nel caso di pazienti che presentano risoluzione o attenuazione della severità delle reazioni avverse, è possibile riprendere il trattamento con Iclusig aumentando gradualmente la dose fino a riportarla alla dose giornaliera utilizzata prima dell’insorgenza della reazione avversa, se clinicamente appropriato.
Mielosoppressione
Le modifiche della dose nel caso di neutropenia e di trombocitopenia non correlate alla leucemia sono riepilogate nella Tabella 3 per i pazienti adulti e nella Tabella 4 per i pazienti pediatrici.
Tabella 3 Modifiche della dose per mielosoppressione nei pazienti adulti
| Dose iniziale di ponatinib 45 mg una volta al giorno | ANC* < 1,0 x 10⁹/L o piastrine < 50 x 109/L | Prima manifestazione:
| |
Recidiva a 45 mg:
| |||
Recidiva a 30 mg:
| |||
| *ANC = conta assoluta dei neutrofili | |||
Tabella 4 Modifiche della dose per mielosoppressione nei pazienti pediatrici
| Dose iniziale di ponatinib 45 mg una volta al giorno | ANC* < 1,0 x 10⁹/L o piastrine < 50 x 109/L | Prima manifestazione:
|
Recidiva a 45 mg:
| ||
Recidiva a 30 mg:
| ||
| Dose iniziale di ponatinib 30 mg una volta al giorno | ANC* < 1,0 x 10⁹/L o piastrine < 50 x 109/L | Prima manifestazione: Sospendere e riprendere alla stessa dose dopo il recupero di un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L |
Recidiva a 30 mg: Sospendere e riprendere alla dose di 20 mg dopo il recupero a un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L | ||
Recidiva a 20 mg: Sospendere e riprendere alla dose di 10 mg dopo il recupero di un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L |
| Dose iniziale di ponatinib 15 mg una volta al giorno | ANC* < 1,0 x 10⁹/L o piastrine < 50 x 109/L | Prima manifestazione: Sospendere e riprendere alla stessa dose dopo il recupero di un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L |
Recidiva a 15 mg: Sospendere e riprendere alla dose di 10 mg dopo il recupero di un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L | ||
Recidiva a 10 mg: Sospendere e riprendere alla dose di 5 mg dopo il recupero di un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L | ||
| *ANC = conta assoluta dei neutrofili | ||
Occlusione arteriosa e tromboembolismo venoso
In un paziente con sospetto sviluppo di un evento occlusivo arterioso o di un evento tromboembolico venoso, il trattamento con Iclusig deve essere immediatamente interrotto. Dopo la risoluzione dell’evento, la decisione di riprendere la terapia con Iclusig deve basarsi su una valutazione del beneficio-rischio (vedere paragrafi 4.4 e 4.8).
L’ipertensione potrebbe contribuire al rischio di eventi occlusivi arteriosi. Laddove non fosse possibile controllare l’ipertensione con la terapia, il trattamento con Iclusig dovrà essere temporaneamente interrotto.
Pancreatite
Le modifiche raccomandate per le reazioni avverse pancreatiche sono riepilogate nella Tabella 5 per i pazienti adulti e nella Tabella 6 per i pazienti pediatrici.
Tabella 5 Modifiche della dose per pancreatite e aumento di lipasi nei pazienti adulti
| Dose iniziale di ponatinib 45 mg una volta al giorno | Pancreatite di grado 2 e/o aumento di lipasi di grado 2 (> 1,5-2,0 x IULN o > 2,0-5,0 x IULN e asintomatico) | Proseguire con la stessa dose |
| Aumento asintomatico di lipasi di grado 3 (> 5,0 x IULN*) | Esordio a 45 mg:
Esordio a 30 mg:
Esordio a 15 mg:
| |
Pancreatite di grado 3 o aumento sintomatico di lipasi di grado 3 (> 2,0-5,0 x IULN) | Esordio a 45 mg:
Esordio a 30 mg:
Esordio a 15 mg:
| |
| Pancreatite di grado 4 o aumento di lipasi di grado 4 (> 5,0 x IULN e sintomatico) | Interrompere | |
| *IULN = limite massimo istituzionale normale | ||
Tabella 6 Modifiche della dose per pancreatite e aumento di lipasi nei pazienti pediatrici
| Dose iniziale di ponatinib 45 mg una volta al giorno | Pancreatite di grado 2 e/o aumento di lipasi di grado 2 (> 1,5-2,0 x IULN o > 2,0-5,0 x IULN e asintomatico) | Proseguire con la stessa dose |
| Aumento asintomatico di lipasi di grado 3 (> 5,0 x IULN*) | Esordio a 45 mg:
Esordio a 30 mg:
Esordio a 15 mg:
| |
| Pancreatite di grado 3 o aumento sintomatico di | Esordio a 45 mg: |
| lipasi di grado 3 (> 2,0-5,0 x IULN) |
Esordio a 30 mg:
Esordio a 15 mg:
| |
| Pancreatite di grado 4 o aumento di lipasi di grado 4 (> 5,0 x IULN e sintomatico) | Interrompere | |
| Dose iniziale di ponatinib 30 mg una volta al giorno | Pancreatite di grado 2 e/o aumento di lipasi di grado 2 (> 1,5-2,0 x IULN o > 2,0-5,0 x IULN e asintomatico) | Proseguire con la stessa dose |
| Aumento asintomatico di lipasi di grado 3 (> 5,0 x IULN*) | Esordio a 30 mg:
Esordio a 20 mg:
Esordio a 10 mg: Deve essere considerata l’interruzione di Iclusig | |
Pancreatite di grado 3 o aumento sintomatico di lipasi di grado 3 (> 2,0-5,0 x IULN) | Esordio a 30 mg:
Esordio a 20 mg:
Esordio a 10 mg: Deve essere considerata l’interruzione di Iclusig | |
| Pancreatite di grado 4 o aumento di lipasi di grado 4 (> 5,0 x IULN e sintomatico) | Interrompere | |
| Dose iniziale di ponatinib 15 mg una volta al giorno | Pancreatite di grado 2 e/o aumento di lipasi di grado 2 (> 1,5-2,0 x IULN o > 2,0-5,0 x IULN e a asintomatico) | Proseguire con la stessa dose |
| Aumento asintomatico di lipasi di grado 3 (> 5,0 x IULN*) | Esordio a 15 mg:
Esordio a 10 mg:
Deve essere considerata l’interruzione di Iclusig | |
Pancreatite di grado 3 o aumento sintomatico di lipasi di grado 3 (> 2,0-5,0 x IULN) | Esordio a 15 mg:
Esordio a 10 mg:
Esordio a 5 mg: Deve essere considerata l’interruzione di Iclusig | |
| Pancreatite di grado 4 o aumento di lipasi di grado 4 (> 5,0 x IULN e sintomatico) | Interrompere | |
| *IULN = limite massimo istituzionale normale | ||
Tossicità epatica
Può essere richiesto di sospendere o interrompere la somministrazione della dose, come descritto nella Tabella 7 per i pazienti adulti e nella Tabella 8 per i pazienti pediatrici.
Tabella 7 Modifiche della dose raccomandata in caso di tossicità epatica negli adulti
| Dose iniziale di ponatinib 45 mg una volta al giorno | Aumento delle transaminasi epatiche > 3 × ULN* Grado 2 persistente (più di 7 giorni) Grado 3 o maggiore | Esordio a 45 mg:
Esordio a 15 mg:
|
| Aumento di AST o ALT ≥ 3 × ULN in concomitanza con aumento di bilirubina > 2 × ULN e fosfatasi alcalina < 2 × ULN | Interrompere |
*ULN = limite massimo normale per il laboratorio
Tabella 8 Modifiche della dose raccomandate per la tossicità epatica nei pazienti pediatrici
| Dose iniziale di ponatinib 45 mg una volta al giorno | Aumento delle transaminasi epatiche > 3 × ULN* Grado 2 persistente (più di 7 giorni) Grado 3 o maggiore | Esordio a 45 mg:
Esordio a 30 mg:
Esordio a 15 mg:
|
Aumento AST o ALT ≥ 3 × ULN in concomitanza con aumento di bilirubina > 2 × ULN e fosfatasi alcalina < 2 × ULN | Interrompere | |
| Dose iniziale di ponatinib 30 mg una volta al giorno | Aumento delle transaminasi epatiche > 3 × ULN* Grado 2 persistente (più di 7 giorni) Grado 3 o maggiore | Esordio a 30 mg:
Esordio a 20 mg:
Esordio a 10 mg: Interrompere |
Aumento di AST o ALT ≥ 3 × ULN in concomitanza con aumento di bilirubina > 2 × ULN e fosfatasi alcalina < 2 × ULN | Interrompere | |
| Dose iniziale di ponatinib 15 mg una volta al giorno | Aumento delle transaminasi epatiche > 3 × ULN* Grado 2 persistente (più di 7 giorni) Grado 3 o maggiore | Esordio a 15 mg:
Esordio a 10 mg:
Esordio a 5 mg: Interrompere |
Aumento di AST o ALT ≥ 3 × ULN in concomitanza con aumento di bilirubina > 2 × ULN e fosfatasi alcalina < 2 × ULN | Interrompere |
*ULN = limite massimo normale per il laboratorio
Pazienti anziani
Dei 732 pazienti inclusi negli studi clinici PACE e OPTIC su Iclusig, 191 (26%) erano di età ≥ 65 anni. Rispetto ai pazienti di età < 65 anni, i pazienti più anziani hanno maggiori probabilità di presentare reazioni avverse. Non è richiesto alcun aggiustamento della dose nei pazienti di età pari o superiore a 65 anni.
Compromissione epatica
I pazienti con compromissione epatica possono ricevere la dose iniziale raccomandata. Si raccomanda cautela nel somministrare Iclusig a pazienti con compromissione epatica (vedere paragrafi 4.4 e 5.2).
Compromissione renale
L’escrezione renale non rappresenta una via principale nell’eliminazione di ponatinib. Iclusig non è stato studiato in pazienti con compromissione renale. I pazienti con clearance della creatinina stimata di ≥ 50 ml/min dovrebbero essere in grado di ricevere in modo sicuro Iclusig, senza aggiustamenti della dose. Si raccomanda cautela nel somministrare Iclusig a pazienti con clearance della creatinina stimata di < 50 ml/min, o affetti da nefropatia allo stadio terminale.
Popolazione pediatrica
La sicurezza e l’efficacia di Iclusig in monoterapia nei pazienti pediatrici al di sotto dei 6 anni non sono state stabilite. La sicurezza e l’efficacia di Iclusig in combinazione con chemioterapia nei pazienti pediatrici non sono state stabilite (vedere paragrafo 5.1).
Modo di somministrazione
Iclusig è per uso orale. Può essere assunto con o senza cibo.
Iclusig è disponibile come compresse rivestite con film e capsule rigide.
Le compresse devono essere ingerite intere. Le compresse non devono essere frantumate né sciolte.
Per i dosaggi che non possono essere somministrati tramite compresse rivestite con film, oppure per i pazienti pediatrici che non sono in grado di deglutire le compresse rivestite con film , sono disponibili le capsule rigide da 5 mg. Le capsule rigide possono essere ingerite intere, ma per i pazienti che non sono in grado di deglutirle, è possibile aprirle e disperderne il contenuto in un alimento semisolido (purea di mele o yogurt) e assumerlo immediatamente.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Reazioni avverse importanti
Mielosoppressione
Iclusig è associato a trombocitopenia, neutropenia e anemia severe (grado 3 o 4 secondo i Common Terminology Criteria for Adverse Events del National Cancer Institute). La maggior parte dei pazienti con riduzione della conta piastrinica, anemia o neutropenia di grado 3 o 4 ha presentato queste alterazioni nei primi 3 mesi di trattamento. La frequenza di tali eventi avversi è maggiore nei pazienti con LMC in fase accelerata (LMC-FA), LMC in fase blastica (LMC-FB) o LLA Ph+, rispetto alla LMC in fase cronica (LMC-FC). Deve essere eseguito un esame emocromocitometrico ogni 2 settimane per i primi 3 mesi, e successivamente ogni mese o come clinicamente indicato. La mielosoppressione è stata generalmente reversibile e solitamente gestibile sospendendo temporaneamente Iclusig o riducendone la dose (vedere paragrafo 4.2).
Occlusione arteriosa
In pazienti trattati con Iclusig si sono verificate occlusioni arteriose, tra cui infarto del miocardio fatale, ictus, occlusioni arteriose della retina associate, in alcuni casi, a compromissione permanente della capacità visiva o perdita permanente della vista, stenosi dei grandi vasi arteriosi del cervello, severa vasculopatia periferica, stenosi dell’arteria renale (associata a un peggioramento dell’ipertensione, labile o resistente a trattamento) e necessità di procedure di rivascolarizzazione urgenti. Tali eventi si sono manifestati in pazienti con o senza fattori di rischio cardiovascolare, inclusi pazienti di età uguale o inferiore a 50 anni. Gli eventi avversi di occlusione arteriosa sono stati più frequenti con l’aumento dell’età e nei pazienti con storia di ischemia, ipertensione, diabete o iperlipidemia.
Il rischio di eventi occlusivi arteriosi potrebbe essere dose-dipendente. (vedere paragrafi 4.8 e 5.1).
Durante la fase di sviluppo clinico si sono verificate reazioni avverse con occlusione arteriosa, incluse reazioni gravi (vedere paragrafo 4.8). Alcuni pazienti hanno manifestato più di 1 tipo di evento.
Iclusig non deve essere usato in pazienti con una storia di infarto del miocardio, precedente rivascolarizzazione o ictus, a meno che il potenziale beneficio del trattamento superi il potenziale rischio (vedere paragrafi 4.2 e 4.8). In questi pazienti, sarà necessario considerare anche opzioni terapeutiche alternative prima di iniziare il trattamento con ponatinib.
Prima di iniziare il trattamento con ponatinib è necessario valutare il profilo cardiovascolare del paziente, compresa l’anamnesi e l’esame obiettivo, e i fattori di rischio cardiovascolare devono essere gestiti attivamente. Durante il trattamento con ponatinib si deve continuare a monitorare il profilo cardiovascolare e deve essere ottimizzata la terapia medica e di supporto per le condizioni che contribuiscono al rischio cardiovascolare. La sicurezza del trattamento con ponatinib non è stata studiata in pazienti con fibrillazione atriale.
Deve essere effettuato un monitoraggio finalizzato a rilevare evidenze di occlusione arteriosa e in caso di visione ridotta od offuscata è necessario eseguire un esame oftalmologico (incluso l’esame del fundus). In caso di occlusione arteriosa Iclusig deve essere interrotto immediatamente. La decisione di riprendere la terapia con Iclusig deve basarsi su una valutazione del beneficio-rischio (vedere paragrafi 4.2 e 4.8).
Tromboembolia venosa
Durante la fase di sviluppo clinico si sono verificate reazioni avverse tromboemboliche venose, incluse reazioni gravi (vedere paragrafo 4.8).
Deve essere effettuato un monitoraggio al fine di rilevare evidenze di eventi tromboembolici. In caso di eventi tromboembolici, Iclusig deve essere interrotto immediatamente. La decisione di riprendere la terapia con Iclusig deve basarsi su una valutazione del beneficio-rischio (vedere paragrafi 4.2 e 4.8).
Nei pazienti trattati con Iclusig si sono verificate occlusioni venose retiniche associate in alcuni casi a compromissione permanente della capacità visiva o perdita permanente della vista. In caso di visione ridotta od offuscata è necessario eseguire un esame oftalmologico (incluso l’esame del fondo oculare).
Ipertensione
L’ipertensione potrebbe contribuire al rischio di eventi trombotici arteriosi, inclusa stenosi dell’arteria renale. Durante il trattamento con Iclusig, la pressione sanguigna deve essere monitorata e gestita durante ogni visita clinica e l’ipertensione deve essere trattata fino alla sua normalizzazione. Laddove non fosse possibile controllare l’ipertensione con la terapia, il trattamento con Iclusig deve essere temporaneamente interrotto (vedere paragrafo 4.2).
In caso di significativo peggioramento dell’ipertensione, labile o resistente a trattamento, il trattamento deve essere interrotto e l’eventuale presenza di stenosi dell’arteria renale deve essere considerata.
Ipertensione emergente dal trattamento (incluse le crisi ipertensive) è stata rilevata in pazienti trattati con Iclusig. I pazienti potrebbero richiedere un intervento clinico urgente per l’ipertensione associata a confusione, mal di testa, dolore al torace o respiro corto.
Aneurismi e dissezioni arteriose
L’uso di inibitori del pathway del VEGF in pazienti con o senza ipertensione può favorire la formazione di aneurismi e/o dissezioni arteriose. Prima di iniziare con Iclusig, questo rischio deve essere attentamente considerato in pazienti con fattori di rischio quali ipertensione o storia anamnestica di aneurisma.
Insufficienza cardiaca congestizia
Insufficienza cardiaca grave e letale o disfunzione del ventricolo sinistro si sono verificate in pazienti trattati con Iclusig, inclusi eventi correlati a precedenti eventi occlusivi vascolari. I pazienti devono essere monitorati per i segni o sintomi coerenti con quelli dell’insufficienza cardiaca e devono essere trattati come indicato clinicamente, compresa l’interruzione del trattamento con Iclusig. L’interruzione del trattamento con ponatinib deve essere valutata in pazienti che sviluppano insufficienza cardiaca grave (vedere paragrafi 4.2 e 4.8).
Pancreatite e lipasi sierica
Iclusig è associato a pancreatite. La frequenza della pancreatite è maggiore nei primi 2 mesi d’uso. Controllare la lipasi sierica ogni 2 settimane per i primi 2 mesi, e in seguito periodicamente. Potrebbe essere necessario interrompere o ridurre la dose. Se gli aumenti della lipasi sono accompagnati da sintomi addominali, Iclusig deve essere sospeso e i pazienti valutati per verificare l’evidenza di pancreatite (vedere paragrafo 4.2). Si raccomanda cautela nel caso di pazienti con anamnesi di pancreatite o abuso di alcolici. I pazienti con ipertrigliceridemia severa o molto severa devono essere adeguatamente gestiti per ridurre il rischio di pancreatite.
Epatotossicità
Iclusig può portare ad aumenti dei livelli di ALT, AST, bilirubina e fosfatasi alcalina. Nella maggior parte dei pazienti con segni di epatotossicità, il primo evento si è verificato durante il primo anno di trattamento. È stata osservata insufficienza epatica (anche ad esito fatale). Prima di iniziare il trattamento eseguire gli esami per la funzionalità epatica e monitorarli periodicamente, come clinicamente indicato. La funzionalità epatica deve essere attentamente monitorata quando ponatinib viene impiegato in combinazione con agenti chemioterapici noti anche per essere associati a disfunzione epatica (vedere paragrafo 4.8).
Emorragie
Si sono verificate emorragie severe, compresi eventi mortali, in pazienti trattati con Iclusig. L’incidenza degli eventi di sanguinamento severi è risultata superiore in pazienti con LMC-FA, LMC-FB e LLA Ph+. L’emorragia gastrointestinale e l’ematoma subdurale sono stati gli eventi di sanguinamento di grado 3/4 riportati con maggiore frequenza. La maggior parte degli eventi emorragici, ma non tutti, si sono verificati in pazienti con trombocitopenia di grado 3/4. Iclusig deve essere interrotto e i pazienti devono essere valutati rispetto a eventi emorragici gravi o severi.
Riattivazione della epatite B
La riattivazione della epatite B nei pazienti che sono portatori cronici di questo virus si è verificata dopo che questi pazienti hanno ricevuto gli inibitori delle tirosin-chinasi (TKI) BCR-ABL. Alcuni casi hanno portato a insufficienza epatica acuta o epatite fulminante portando al trapianto del fegato o a un esito fatale.
I pazienti devono essere testati per l’infezione da HBV prima di cominciare il trattamento con Iclusig. Gli esperti delle malattie epatiche e del trattamento dell’epatite B devono essere consultati prima che il trattamento venga iniziato in pazienti con sierologia positiva per epatite B (inclusi quelli con malattia attiva) e per pazienti che risultano positivi all’infezione da HBV durante il trattamento. I portatori di HBV che richiedono il trattamento con Iclusig devono essere monitorati attentamente per segni e sintomi di infezione attiva da HBV per tutto il corso della terapia e per alcuni mesi dopo la fine della terapia (vedere paragrafo 4.8).
Sindrome da encefalopatia posteriore reversibile
Sono stati riportati casi post-marketing di sindrome da encefalopatia posteriore reversibile (PRES) in pazienti trattati con Iclusig.
La PRES è una malattia neurologica che può manifestarsi con segni e sintomi come crisi convulsive, mal di testa, vigilanza ridotta, alterata funzione mentale, perdita della vista, e altri disturbi neurologici e visivi. Se diagnosticata, interrompere il trattamento con Iclusig e riprendere il trattamento solo nel caso in cui l’evento sia stato risolto e se il beneficio nel continuare il trattamento supera il rischio di insorgenza della PRES.
Popolazione pediatrica
Nei pazienti pediatrici trattati con inibitori delle tirosin-chinasi (TKI) mirati a BCR-ABL è stato osservato un ritardo della crescita. Dato il plausibile meccanismo e la sospetta associazione di TKI con un ritardo della crescita, si raccomanda un attento monitoraggio della crescita nei pazienti pediatrici in trattamento con ponatinib.
Interazioni con medicinali
Si deve prestare attenzione all’uso concomitante di Iclusig con inibitori moderati e forti del CYP3A e induttori moderati e forti del CYP3A (vedere paragrafo 4.5).
Si raccomanda un’attenta sorveglianza clinica quando ponatinib viene somministrato con substrati di P-gp o BCRP (vedere paragrafo 4.5).
L’uso concomitante di ponatinib con agenti anticoagulanti deve essere affrontato con cautela in pazienti che possono essere a rischio di sanguinamento (vedere “Mielosoppressione” e “Emorragie”). Non sono stati condotti studi formali sull’uso del ponatinib associato a medicinali anticoagulanti.
Nei pazienti con LLA Ph+, quando ponatinib è co-somministrato con la chemioterapia (vedere paragrafo 5.1) potrebbe verificarsi un aumento di eventi avversi come epatotossicità, mielosoppressione o altri (vedere paragrafo 4.8). L’uso di ponatinib in combinazione con chemioterapia richiede particolari precauzioni.
Prolungamento del QT
L’effetto di Iclusig sull’allungamento dell’intervallo QT è stato valutato in 39 pazienti affetti da leucemia, e non è stato osservato un prolungamento del QT clinicamente significativo (vedere paragrafo 5.1). Tuttavia, non è stato condotto uno studio approfondito sul QT, pertanto non è possibile escludere un effetto clinicamente significativo sul QT.
Popolazioni speciali
Compromissione epatica
I pazienti con compromissione epatica possono ricevere la dose iniziale raccomandata. Si raccomanda cautela nel somministrare Iclusig a pazienti con compromissione epatica (vedere paragrafi 4.2 e 5.2).
Compromissione renale
Si raccomanda cautela nel somministrare Iclusig a pazienti con clearance della creatinina stimata di < 50 ml/min o affetti da nefropatia allo stadio terminale (vedere paragrafo 4.2).
Lattosio
Questo medicinale contiene lattosio monoidrato. I pazienti affetti da rari problemi ereditari di intolleranza al galattosio, da deficit totale di lattasi o da malassorbimento di glucosio-galattosio non devono assumere questo medicinale.
Sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per compressa o capsula, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Sostanze che possono aumentare le concentrazioni sieriche di ponatinib
Inibitori del CYP3A
Ponatinib è metabolizzato dal CYP3A4.
La somministrazione concomitante di una singola dose orale di 15 mg di Iclusig in presenza di ketoconazolo (400 mg al giorno), un forte inibitore del CYP3A, ha portato a modesti aumenti dell’esposizione sistemica a ponatinib, con valori AUC0-∞ e Cmax per ponatinib più alti rispettivamente del 78% e del 47% rispetto ai valori riscontrati con la somministrazione del solo ponatinib.
Deve essere prestata attenzione e deve essere considerata la riduzione a 30 mg della dose iniziale di Iclusig negli adulti in caso di uso concomitante di forti inibitori del CYP3A come claritromicina, indinavir, itraconazolo, ketoconazolo, nefazodone, nelfinavir, ritonavir, saquinavir, telitromicina, troleandomicina, voriconazolo e succo di pompelmo.
Per i pazienti pediatrici deve essere considerata una riduzione della dose iniziale come descritto nel paragrafo 4.2.
Sostanze che possono ridurre le concentrazioni sieriche di ponatinib
Induttori del CYP3A
La somministrazione concomitante di una singola dose di Iclusig da 45 mg in presenza di rifampina (600 mg/die), un forte induttore del CYP3A, a 19 volontari sani ha ridotto la AUC0-∞ e la Cmax di ponatinib rispettivamente del 62% e del 42%, rispetto alla somministrazione del solo ponatinib.
La somministrazione concomitante di forti induttori del CYP3A4, come carbamazepina, fenobarbital, fenitoina, rifabutina, rifampicina e erba di San Giovanni (iperico) con ponatinib deve essere evitata, ricercando delle alternative all’induttore del CYP3A4, a meno che il beneficio superi il possibile rischio di sottoesposizione a ponatinib.
Sostanze le cui concentrazioni sieriche possono essere alterate da ponatinib
Substrati di trasportatori
In vitro, ponatinib è un inibitore di P-gp e di BCRP. Pertanto, ponatinib potrebbe aumentare le concentrazioni plasmatiche di substrati di P-gp (ad es. digossina, dabigatran, colchicina, pravastatina)
o BCRP (ad es. metotrexato, rosuvastatina, sulfasalazina) somministrati in concomitanza e potenziare il loro effetto terapeutico e le reazioni avverse. Si raccomanda uno stretto controllo clinico quando ponatinib è somministrato con questi medicinali.
Popolazione pediatrica
Sono stati effettuati studi d’interazione solo negli adulti.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione maschile e femminile
Alle donne in età fertile trattate con Iclusig deve essere consigliato di non iniziare una gravidanza e agli uomini trattati con Iclusig di evitare di concepire figli durante il trattamento. Durante il trattamento deve essere adottato un metodo contraccettivo efficace. Non è noto se ponatinib influisca sull’efficacia dei contraccettivi ormonali sistemici. Deve essere usato un metodo anticoncezionale alternativo o supplementare.
Gravidanza
Sulla base di dati limitati sugli esseri umani (meno di 50 esiti di gravidanza noti), sono stati segnalati casi di megacolon congenito (malattia di Hirschsprung) in bambini nati da donne esposte a ponatinib durante il primo trimestre di gravidanza. Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3). Iclusig non deve essere usato durante la gravidanza a meno che la condizione clinica della donna non richieda il trattamento con ponatinib. Se utilizzato durante la gravidanza, le pazienti devono essere informate del rischio potenziale per il feto.
Allattamento
Non è noto se Iclusig sia escreto nel latte materno. I dati farmacodinamici e tossicologici disponibili non possono escludere la potenziale escrezione nel latte materno. L’allattamento con latte materno deve essere interrotto durante la terapia con Iclusig.
Fertilità
Non sono disponibili dati relativi agli effetti di ponatinib sulla fertilità umana. Nel ratto, il trattamento con ponatinib ha mostrato effetti sulla fertilità femminile, mentre quella maschile non è stata influenzata (vedere paragrafo 5.3). La rilevanza clinica di questi dati per la fertilità umana non è nota.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Iclusig altera lievemente la capacità di guidare veicoli e di usare macchinari. Reazioni avverse come letargia, capogiri e offuscamento della vista sono state associate con Iclusig. Pertanto, deve essere raccomandata cautela nella guida di veicoli o nell’uso di macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Pazienti con LMC o LLA Ph+ trattati in precedenza o che presentano la mutazione T315I (studio PACE)
Nello studio di fase 2 PACE (paragrafo 5.1), le reazioni avverse gravi più comuni (frequenze in corso di trattamento) sono state polmonite (7,3%), pancreatite (5,8%), dolore addominale (4,7%), fibrillazione atriale (4,5%), piressia (4,5%), infarto del miocardio (4,0%), malattia occlusiva di arteria periferica (3,8%), anemia (3,8%), angina pectoris (3,3%), riduzione della conta piastrinica (3,1%), neutropenia febbrile (2,9%), ipertensione (2,9%), malattia coronarica (2,7%), insufficienza cardiaca congestizia (2,4%), accidente cerebrovascolare (2,4%), sepsi (2,4%), cellulite (2,2%), insufficienza renale acuta (2,0%), infezione delle vie urinarie (2,0%) e aumento della lipasi (2,0%).
Reazioni avverse gravi quali occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico si sono verificate rispettivamente nel 10%, 7% e 9% dei pazienti trattati con Iclusig (frequenze in corso di trattamento). Reazioni gravi con occlusione venosa si sono verificate nel 5% dei pazienti (frequenze in corso di trattamento).
Reazioni avverse quali occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico si sono verificate rispettivamente nel 13%, 9% e 11% dei pazienti trattati con Iclusig (frequenze in corso di trattamento). Nel complesso, reazioni avverse con occlusione arteriosa si sono verificate nel 25% dei pazienti trattati con Iclusig nello studio di fase 2 PACE con follow-up minimo di 64 mesi, con reazioni avverse gravi verificatesi nel 20% dei pazienti. Alcuni pazienti hanno manifestato più di un tipo di evento.
Reazioni tromboemboliche venose (frequenze in corso di trattamento) si sono verificate nel 6% dei pazienti. L’incidenza degli eventi tromboembolici è superiore nei pazienti con LLA Ph+ o LMC-FB rispetto ai pazienti con LMC-FA o LMC-FC. Nessun evento occlusivo venoso è stato fatale.
Dopo follow-up minimo di 64 mesi, le percentuali di reazioni avverse che hanno portato alla sospensione erano 20% nella LMC-FC, 11% nella LMC-FA, 15% nella LMC-FB e 9% nella LLA Ph+.
LMC-FC trattata in precedenza (studio OPTIC)
Nello studio di fase 2 OPTIC (vedere paragrafo 5.1) si sono verificate reazioni avverse con occlusione arteriosa complessivamente nel 13,8% dei pazienti trattati con Iclusig (coorte 45 mg), di cui 2 fatali, e si sono verificate reazioni avverse gravi nell’8,5% dei pazienti (coorte 45 mg). Reazioni avverse quali occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico si sono verificate rispettivamente nel 5,3%, 4,3% e 4,3% (frequenze in corso di trattamento) dei pazienti trattati con Iclusig (coorte 45 mg). Dei 94 pazienti appartenenti alla coorte 45 mg, 1 paziente ha manifestato una reazione tromboembolica venosa (occlusione della vena retinica di grado 1).
Pazienti con nuova diagnosi di LLA Ph+ (studio PhALLCON)
Nello studio PhALLCON sono stati segnalati eventi di mielosoppressione nell’83% dei pazienti trattati con ponatinib. Le reazioni avverse al medicinale segnalate con maggiore frequenza sono state: trombocitopenia (47%), neutropenia (44%) e anemia (44%). Eventi di epatotossicità si sono verificati nel 64% dei pazienti. Complessivamente, rispetto all’uso di ponatinib in monoterapia è stata osservata una maggiore incidenza di mielosoppressione associata alla chemioterapia (neutropenia febbrile, piressia, infezione polmonare e sepsi), nonché di neuropatia sensitiva periferica e stomatite.
Tabelle delle reazioni avverse
Le frequenze delle reazioni avverse per Iclusig in monoterapia sono elencate nella Tabella 9 e si basano su 449 pazienti con LMC e LLA Ph+ esposti a ponatinib nello studio di fase 2 PACE e su 94 pazienti con LMC esposti a ponatinib (dose iniziale 45 mg) nello studio di fase 2 OPTIC con una durata mediana del follow-up di 77,93 mesi.
Le frequenze delle reazioni avverse per Iclusig in combinazione con chemioterapia sono elencate nella Tabella 10 e si basano su 163 pazienti con LLA Ph+ di nuova diagnosi trattati con ponatinib in combinazione con chemioterapia ad intensità ridotta, seguita da trattamento continuato con Iclusig in monoterapia nello studio di fase 3 PhALLCON.
Per informazioni sulle principali caratteristiche dei partecipanti agli studi, vedere paragrafo 5.1. Le reazioni avverse sono elencate per classe di organi e sistemi e per frequenza. Le categorie di frequenza sono molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascuna classe di frequenza, gli effetti indesiderati sono riportati in ordine decrescente di gravità.
Tabella 9 Reazioni avverse osservate in pazienti con LMC e LLA Ph+ o che presentano la mutazione T315I – frequenza riportata per incidenza degli eventi emergenti dal trattamento
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Infezioni ed infestazioni | Molto comune | Infezione delle vie respiratorie superiori |
| Comune | Infezione polmonare Sepsi Follicolite Cellulite Herpes zoster | |
| Patologie del sistema emolinfopoietico | Molto comune | Anemia Conta delle piastrine diminuita Conta dei neutrofili diminuita |
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Comune | Pancitopenia Neutropenia febbrile Conta dei leucociti diminuita Conta dei linfociti diminuita Eosinofilia Conta dei neutrofili aumentata Mielosoppressione | |
| Patologie endocrine | Comune | Ipotiroidismoa |
| Disturbi del metabolismo e della nutrizione | Molto comune | Appetito ridotto Ipertrigliceridemia Ipercolesterolemia |
| Comune | Disidratazione Ritenzione di liquidi Ipocalcemia Iperglicemia Iperuricemia Ipofosfatemia Ipokaliemia Peso diminuito Iponatremia Dislipidemia Tolleranza al glucosio compromessa Lipoproteine a bassa densità aumentate Aumento ponderale Sindrome da lisi tumorale | |
| Disturbi psichiatrici | Molto comune | Insonnia |
| Comune | Ansia | |
| Patologie del sistema nervoso | Molto comune | Cefalea Capogiro |
| Comune | Accidente cerebrovascolare Infarto cerebrale Neuropatia periferica Letargia Emicrania Iperestesia Ipoestesia Parestesia Attacco ischemico transitorio Disturbo del nervo facciale Stenosi della arteria carotide | |
| Non comune | Stenosi dell’arteria cerebrale Emorragia cerebrale Emorragia intracranica Sindrome da encefalopatia posteriore reversibile* | |
| Patologie dell’occhio | Comune | Visione offuscata Secchezza oculare Edema periorbitale Edema delle palpebre Congiuntivite Compromissione del visus Blefarite Dolore oculare Iperemia oculare Occlusione della vena retinica |
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Non comune | Trombosi della vena retinica Occlusione dell’arteria retinica | |
| Patologie cardiache | Comune | Insufficienza cardiaca Infarto miocardico Insufficienza cardiaca congestizia Malattia coronarica Angina pectoris Versamento pericardico Fibrillazione atriale Frazione di eiezione ridotta Sindrome coronarica acuta Flutter atriale Bradicardia Palpitazioni Tachicardia Disfunzione del ventricolo sinistro Ipertrofia del ventricolo sinistro Bradicardia sinusale Frammento N-terminale del proormone peptide natriuretico cerebrale aumentato Angina instabile Ischemia miocardica Extrasistoli sopraventricolari Extrasistoli ventricolari QT dell’elettrocardiogramma prolungato Insufficienza cardiaca cronica Peptide natriuretico cerebrale aumentato |
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Non comune | Fastidio cardiaco Cardiomiopatia ischemica Arteriospasmo coronarico | |
| Patologie vascolari | Molto comune | Ipertensione |
| Comune | Malattia occlusiva arteriosa periferica Ischemia periferica Stenosi di arteria periferica Claudicazione intermittente Trombosi venosa profonda Vampata di calore Rossore Crisi ipertensiva | |
| Non comune | Scarsa circolazione periferica Infarto della milza Embolia venosa Trombosi venosa Stenosi dell’arteria renale | |
| Non nota | Aneurismi Dissezioni arteriose | |
| Patologie respiratorie, toraciche e mediastiniche | Molto comune | Dispnea Tosse |
| Comune | Embolia polmonare Versamento della pleura Epistassi Disfonia Ipertensione polmonare Dolore orofaringeo Tosse produttiva | |
| Patologie gastrointestinali | Molto comune | Dolore addominale Diarrea Vomito Stipsi Nausea Lipasi aumentata |
| Comune | Pancreatite Amilasi aumentata Malattia da reflusso gastroesofageo Stomatite Dispepsia Distensione dell’addome Fastidio addominale Bocca secca Emorragia gastrica Gastrite Dolore orofaringeo Ulcera gastrica Sanguinamento gengivale | |
| Disturbi epatobiliari | Molto comune | Alanina aminotransferasi aumentata Aspartato aminotransferasi aumentata Transaminasi aumentate Epatotossicità |
| Comune | Bilirubina ematica aumentata Fosfatasi alcalina ematica aumentata Gamma-glutamiltransferasi aumentata Ipertransaminasemia |
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Non comune | Insufficienza epatica Ittero | |
| Patologie della cute e del tessuto sottocutaneo | Molto comune | Eruzione cutanea Cute secca Prurito |
| Comune | Esantema pruriginoso Eruzione esfoliativa Eritema Alopecia Esfoliazione della cute Sudorazione notturna Iperidrosi Petecchie Ecchimosi Dolore cutaneo Dermatite esfoliativa Ipercheratosi Iperpigmentazione della cute Acne Dermatite acneiforme Eczema Cheratosi pilare Eruzione cutanea maculare Eruzione cutanea maculo-papulare Contusione Pitiriasi rubra pilare Eruzione cutanea eritematosa Esantema pustoloso Pannicolite (incluso eritema nodoso) Dermatite Eruzione cutanea papulare Eritema multiforme Dermatite allergica Papilloma della cute Dermatite psoriasiforme | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Molto comune | Dolore osseo Artralgia Mialgia Dolore a un arto Dolore dorsale Spasmi muscolari |
| Comune | Dolore muscoloscheletrico Dolore al collo Dolore toracico muscoloscheletrico Dolore toracico Debolezza muscolare Rigidità muscoloscheletrica Dolore spinale Tendinite | |
| Patologie renali e urinarie | Comune | Proteinuria |
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Patologie dell’apparato riproduttivo e della mammella | Comune | Disfunzione erettile Amenorrea |
Patologie generali e condizioni relative alla sede di somministrazione | Molto comune | Stanchezza Astenia Edema periferico Piressia Dolore |
| Comune | Brividi Malattia simil-influenzale Dolore toracico non cardiaco Massa Edema del volto | |
| Esami diagnostici | Comune | Proteina C-reattiva aumentata Ipoalbuminemia |
*Segnalazioni spontanee da esperienza post-marketing
a Ipotiroidismo comprende ipotiroidismo e ipotiroidismo primitivo
Tabella 10 Reazioni avverse osservate in pazienti con nuova diagnosi di LLA Ph+ nello studio
PhALLCON – frequenza riportata per incidenza degli eventi emergenti dal trattamento
Classificazione per sistemi e organi | Frequenza | Ponatinib in combinazione con chemioterapia ad intensità ridotta Reazioni avverse |
| Infezioni ed infestazioni | Comune | Infezione polmonare Congiuntivite Sepsi Shock settico Infezione neutropenica |
| Patologie del sistema emolinfopoietico | Molto comune | Trombocitopenia Anemia Neutropenia Neutropenia febbrile Leucopenia Leucocitosi |
| Comune | Mielosoppressione Linfopenia Citopenia Agranulocitosi | |
| Disturbi del metabolismo e della nutrizione | Molto comune | Ipokaliemia Iperglicemia Ipocalcemia Ipofosfatemia Iperuricemia |
| Comune | Appetito ridotto Ipertrigliceridemia Iponatremia Ipoalbuminemia Ipercolesterolemia Dislipidemia Ritenzione di liquidi | |
| Disturbi psichiatrici | Molto comune | Insonnia |
| Molto comune | Cefalea |
Classificazione per sistemi e organi | Frequenza | Ponatinib in combinazione con chemioterapia ad intensità ridotta Reazioni avverse |
| Patologie del sistema nervoso | Neuropatia periferica Parestesia Neuropatia sensitiva periferica Capogiro | |
| Comune | Ipoestesia | |
| Patologie dell’occhio | Comune | Emorragia della congiuntiva |
| Non comune | Occlusione della vena retinica | |
| Patologie cardiache | Comune | Tachicardia Palpitazioni Versamento pericardico Fibrillazione atriale Bradicardia sinusale Angina pectoris |
| Non comune | Insufficienza cardiaca Infarto miocardico acuto Insufficienza cardiaca congestizia | |
| Patologie vascolari | Molto comune | Ipertensione |
| Comune | Trombosi venosa profonda Trombosi di vena superficiale Embolia | |
| Non comune | Arteriopatia occlusiva periferica Sensazione di freddo alle estremità Trombosi | |
| Patologie respiratorie, toraciche e mediastiniche | Molto comune | Tosse |
| Comune | Dispnea Dolore orofaringeo Versamento della pleura Disfonia Embolia polmonare | |
| Patologie gastrointestinali | Molto comune | Stipsi Nausea Vomito Stomatite Diarrea Dolore addominale Dolore addominale superiore |
| Comune | Dispepsia Distensione dell’addome Fastidio addominale Pancreatite Gastrite Pancreatite acuta | |
| Non comune | Emorragia dalla bocca | |
| Patologie epatobiliari | Comune | Epatotossicità Iperbilirubinemia Ipertransaminasemia Epatite tossica |
| Non comune | Danno epatico da farmaci Malattia epatobiliare |
Classificazione per sistemi e organi | Frequenza | Ponatinib in combinazione con chemioterapia ad intensità ridotta Reazioni avverse |
| Lesione del fegato | ||
| Patologie della cute e del tessuto sottocutaneo | Molto comune | Eruzione cutanea Cute secca |
| Comune | Prurito Alopecia Eruzione cutanea maculo-papulare | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Molto comune | Dolore dorsale Dolore a un arto Artralgia Mialgia |
| Comune | Dolore osseo Dolore al collo Spasmi muscolari | |
Patologie generali e condizioni relative alla sede di somministrazione | Molto comune | Piressia Stanchezza Astenia Edema periferico |
| Comune | Dolore toracico Dolore | |
| Esami diagnostici | Molto comune | Alanina aminotransferasi aumentata Lipasi aumentata Aspartato aminotransferasi aumentata Gamma-glutamiltransferasi aumentata Latticodeidrogenasi ematica aumentata Amilasi aumentata |
| Comune | Fosfatasi alcalina ematica aumentata Creatinina ematica aumentata Fibrinogeno ematico diminuito Proteina C-reattiva aumentata Conta dei neutrofili aumentata Proteine totali diminuite Conta delle piastrine aumentata Peptide natriuretico cerebrale aumentato Troponina I aumentata | |
| Non comune | Frazione di eiezione ridotta | |
| Traumatismi, intossicazioni e complicazioni da procedura | Non comune | Ematoma subdurale |
Descrizione delle reazioni avverse selezionate
Occlusione vascolare (vedere paragrafi 4.2 e 4.4)
In pazienti trattati con Iclusig si è verificata occlusione vascolare grave, tra cui eventi cardiovascolari, cerebrovascolari e vascolari periferici ed eventi trombotici venosi. Tali eventi si sono manifestati in pazienti con o senza fattori di rischio cardiovascolare, inclusi pazienti di età uguale o inferiore a 50 anni. Gli eventi avversi di occlusione arteriosa sono stati più frequenti con l’aumento dell’età e nei pazienti con storia di ischemia, ipertensione, diabete o iperlipidemia.
Nello studio di fase 2 PACE (vedere paragrafo 5.1) con follow-up minimo di 64 mesi, si sono verificate reazioni avverse quali occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico (frequenze in corso di trattamento) rispettivamente nel 13%, 9% e 11% dei pazienti trattati con Iclusig. Nel complesso, le reazioni avverse con occlusione arteriosa si sono verificate nel 25% dei pazienti trattati con Iclusig nello studio di fase 2 PACE, con reazioni avverse gravi verificatesi nel 20% dei pazienti. Alcuni pazienti hanno manifestato più di un tipo di evento. Il tempo mediano all’insorgenza dei primi eventi di occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico nello studio PACE è stato rispettivamente di 351, 611 e 605 giorni. Reazioni tromboemboliche venose (frequenze in corso di trattamento) si sono verificate nel 6% dei pazienti.
Nello studio di fase 2 OPTIC (vedere paragrafo 5.1) con follow-up mediano di 77,9 mesi, le reazioni avverse quali occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico (frequenze in corso di trattamento) si sono verificate rispettivamente nel 5,3%, 4,3% e 4,3% dei pazienti trattati con Iclusig (coorte 45 mg). Nel complesso, le reazioni avverse con occlusione arteriosa si sono verificate nel 13,8% dei pazienti trattati con Iclusig (coorte 45 mg), con reazioni avverse gravi verificatesi nell’8,5% dei pazienti (coorte 45 mg). Il tempo mediano all’insorgenza dei primi eventi di occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico nello studio OPTIC è stato rispettivamente di 473, 356 e 108 giorni. Dei 94 pazienti in OPTIC (coorte 45 mg), 1 paziente ha manifestato una reazione tromboembolica venosa.
Nello studio di fase 3 PhALLCON (vedere paragrafo 5.1) con un follow-up mediano di 20,43 mesi, le reazioni avverse occlusive arteriose cardiovascolari, cerebrovascolari e vascolari periferiche (frequenze emergenti dal trattamento) si sono verificate rispettivamente nell’1,2%, 0,6% e 0,6% dei pazienti trattati con ponatinib in combinazione con chemioterapia. Eventi tromboembolici venosi si sono verificati nel 12% dei pazienti che hanno ricevuto ponatinib in combinazione con chemioterapia nello studio PhALLCON.
Mielosoppressione
Nello studio PACE, la mielosoppressione è stata riportata comunemente in tutte le popolazioni di pazienti.
La frequenza di trombocitopenia, di neutropenia e di anemia, di grado 3 o 4 è stata maggiore nei pazienti con LMC-FA e LMC-FB/LLA Ph+, rispetto ai pazienti con LMC-FC (vedere Tabella 11). È stata riferita mielosoppressione in pazienti sia con valori basali di laboratorio nella norma sia con pregresse anomalie di laboratorio.
L’interruzione a causa di mielosoppressione è stata infrequente (trombocitopenia 4%, neutropenia e anemia < 1% ciascuna).
Eventi di mielosoppressione sono stati riportati nell’83% dei pazienti trattati con ponatinib nello studio PhALLCON, nel 63% dei pazienti trattati con ponatinib nello studio OPTIC (coorte 45 mg) e nel 60% dei pazienti trattati con ponatinib nello studio PACE.
Epatotossicità
Eventi di epatotossicità si sono verificati nel 64% dei pazienti che hanno ricevuto ponatinib in combinazione con chemioterapia nello studio PhALLCON, nel 28% dei pazienti trattati con ponatinib nello studio OPTIC (coorte 45 mg) e nel 30% dei pazienti trattati con ponatinib nello studio PACE (vedere paragrafo 4.4).
Riattivazione della epatite B
La riattivazione dell’epatite B è stata riportata in associazione con BCR-ABL TKIs. Alcuni casi hanno avuto come conseguenza insufficienza epatica acuta o epatite fulminante portando al trapianto del fegato o a un esito fatale (vedere paragrafo 4.4).
Reazioni avverse cutanee severe (SCAR)
Reazioni cutanee severe (come la sindrome di Stevens-Johnson) sono state segnalate con alcuni inibitori delle tirosin-chinasi BCR-ABL. I pazienti devono essere avvisati di riferire immediatamente sospette reazioni cutanee, soprattutto se associate a formazione di vesciche, esfoliazione cutanea, interessamento delle mucose o sintomi sistemici.
Tabella 11 Incidenza di anomalie di grado 3/4* rilevanti dal punto di vista clinico in ≥ 2% dei pazienti in ogni gruppo di malattia nello studio di fase 2 (N = 449); follow-up minimo di 64 mesi per tutti i pazienti ancora in trattamento
| Analisi di laboratorio | Tutti i pazienti (N = 449) (%) | LMC-FC (N = 270) (%) | LMC-FA (N = 85) (%) | LMC-FB/ LLA Ph+ (N = 94) (%) |
| Ematologia | ||||
| Trombocitopenia (riduzione della conta piastrinica) | 40 | 35 | 49 | 46 |
| Neutropenia (riduzione di ANC) | 34 | 23 | 52 | 52 |
| Leucopenia (riduzione di WBC) | 25 | 12 | 37 | 53 |
| Anemia (riduzione di Hgb) | 20 | 8 | 31 | 46 |
| Linfopenia | 17 | 10 | 25 | 28 |
| Biochimica | ||||
| Aumento delle lipasi | 14 | 14 | 13 | 14 |
| Riduzione del fosforo | 10 | 10 | 13 | 9 |
| Aumento del glucosio | 7 | 8 | 13 | 1 |
| Aumento dell’ALT | 6 | 4 | 8 | 7 |
| Riduzione del sodio | 5 | 6 | 6 | 2 |
| Aumento dell’AST | 4 | 3 | 5 | 3 |
| Aumento delle amilasi | 4 | 4 | 4 | 3 |
| Riduzione del potassio | 2 | < 1 | 6 | 2 |
| Aumento del potassio | 2 | 2 | 1 | 3 |
| Aumento della fosfatasi alcalina | 2 | 2 | 4 | 2 |
| Bilirubina | 1 | < 1 | 2 | 1 |
| Riduzione del calcio | 1 | < 1 | 2 | 1 |
ALT = alanina aminotransferasi; ANC = conta assoluta dei neutrofili; AST = aspartato aminotransferasi; Hgb = emoglobina; WBC = conta leucocitaria. *Segnalate utilizzando i Common Terminology Criteria for Adverse Events del National Cancer Institute versione 4.0. | ||||
Popolazione pediatrica
La sicurezza di ponatinib in monoterapia nei pazienti pediatrici è stata valutata in uno studio di fase 1/2 in aperto a braccio singolo che ha coinvolto 61 partecipanti in età pediatrica (da ≥1 a <18 anni) affetti da leucemie, linfomi o tumori solidi recidivanti o refrattari (vedere paragrafo 5.1). Il profilo di sicurezza di ponatinib in monoterapia osservato nei pazienti pediatrici è stato generalmente in linea con quello osservato negli adulti.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Negli studi clinici sono emerse segnalazioni isolate di sovradosaggio non intenzionale con Iclusig. Dosi singole di 165 mg e una dose stimata di 540 mg in due pazienti non hanno portato a reazioni avverse clinicamente significative. Dosi multiple di 90 mg al giorno per 12 giorni in un paziente hanno portato a polmonite, risposta infiammatoria sistemica, fibrillazione atriale e moderato versamento pericardico asintomatico. Il trattamento è stato interrotto, gli eventi si sono risolti e Iclusig è stato riavviato a una dose di 45 mg una volta al giorno. Nell’eventualità di sovradosaggio con Iclusig, il paziente deve essere posto sotto osservazione e deve ricevere le terapie di supporto del caso.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, inibitori delle protein-chinasi, codice ATC: L01EA05
Meccanismo d’azione
Ponatinib è un potente inibitore di tutti i BCR-ABL con elementi strutturali, compreso un triplo legame carbonio-carbonio, che rendono possibile un legame ad alta affinità ai BCR-ABL nativi e alle forme mutanti delle ABL chinasi.
Effetti farmacodinamici
Ponatinib inibisce l’attività tirosin-chinasica di ABL e del mutante ABL T315I con valori IC50 rispettivamente di 0,4 e 2,0 nM. In saggi cellulari, ponatinib è stato in grado di superare la resistenza a imatinib, dasatinib e nilotinib mediata da mutazioni del dominio chinasico BCR-ABL. In studi preclinici sulla mutagenesi, la concentrazione di ponatinib sufficiente per inibire nella misura di più del 50% la vitalità delle cellule che esprimono tutti i mutanti BCR-ABL testati (compreso T315I) e reprimere la comparsa di cloni mutanti, è stata 40 nM. In un saggio cellulare di mutagenesi accelerata non sono state rilevate mutazioni in BCR-ABL in grado di conferire resistenza a 40 nM di ponatinib.
Ponatinib ha prodotto una contrazione tumorale ed una prolungata sopravvivenza in topi portatori di tumori che esprimevano BCR-ABL nativo o mutanti T315I.
A dosi di 30 mg o più, tipicamente le concentrazioni plasmatiche minime di ponatinib allo steady-state superano 21 ng/ml (40 nM). A dosi di 15 mg o più, 32 pazienti su 34 (94%) hanno evidenziato una riduzione di > 50% della fosforilazione CRK-like (CRKL), un biomarcatore dell’inibizione di BCR-ABL, all’interno di cellule mononucleate del sangue periferico. Ponatinib inibisce l’attività di altre chinasi clinicamente rilevanti con valori di IC50 inferiori a 20 nM e ha dimostrato attività cellulare contro RET, FLT3, e KIT e membri delle famiglie chinasiche FGFR, PDGFR e VEGFR.
Elettrofisiologia cardiaca
L’effetto di Iclusig sul prolungamento dell’intervallo QT è stato valutato in 39 pazienti con leucemia, che hanno ricevuto 30 mg, 45 mg o 60 mg di Iclusig una volta al giorno. ECG seriali in triplicato sono stati effettuati al basale e allo steady-state per valutare l’effetto di ponatinib sugli intervalli QT. Nello studio non sono stati rilevati cambiamenti clinicamente significativi nell’intervallo QTc medio (ossia > 20 ms) dal basale. Inoltre, i modelli farmacocinetici-farmacodinamici non mostrano alcuna relazione esposizione-effetto, con un cambiamento medio del QTcF stimato di –6,4 ms (intervallo superiore di confidenza –0,9 ms) alla Cmax per il gruppo di 60 mg.
Efficacia e sicurezza clinica
Pazienti con LMC e LLA Ph+ trattate in precedenza con altri inibitori delle tirosinchinasi (TKI) o che presentano la mutazione T315I.
Studio PACE
La sicurezza e l’efficacia di Iclusig nei pazienti con LMC e LLA Ph+ resistenti o intolleranti a precedente terapia con inibitori delle tirosinchinasi (TKI) sono state valutate in uno studio multicentrico internazionale in aperto a singolo braccio. Tutti i pazienti hanno ricevuto 45 mg di Iclusig una volta al giorno, con la possibilità di ridurre e interrompere le dosi e di riprenderle e aumentarle in fase successiva. I pazienti sono stati assegnati a una di sei coorti in base alla fase della malattia (LMC-FC, LMC-FA o LMC-FB/LLA Ph+), resistenza o intolleranza (R/I) a dasatinib o nilotinib, e presenza della mutazione T315I.
La resistenza nella LMC-FC è stata definita come mancato raggiungimento di una risposta ematologica completa (entro 3 mesi), una risposta citogenetica minore (entro 6 mesi) o una risposta citogenetica maggiore (entro 12 mesi) con il trattamento con dasatinib o nilotinib. Sono stati considerati resistenti anche i pazienti con LMC-FC che hanno avuto perdita della risposta o sviluppo di una mutazione nel dominio chinasico in assenza di una risposta citogenetica completa o progressione a LMC-FA o LMC-FB in qualunque momento durante la terapia con dasatinib o nilotinib. La resistenza nella LMC-FA e nella LMC-FB/LLA Ph+ è stata definita come mancato raggiungimento di una risposta ematologica maggiore (LMC-FA entro 3 mesi, LMC-FB/LLA Ph+ entro 1 mese), perdita di risposta ematologica maggiore (in qualunque momento), o sviluppo di mutazioni nel dominio chinasico in assenza di una risposta ematologica maggiore durante la terapia con dasatinib o nilotinib.
L’intolleranza è stata definita come sospensione di dasatinib o nilotinib a causa di tossicità nonostante la gestione ottimale, in assenza di una risposta citogenetica completa per i pazienti con LMC-FC o di una risposta ematologica maggiore per i pazienti con LMC-FA, LMC-FB o LLA Ph+.
L’endpoint primario di efficacia nella LMC-FC era la risposta citogenetica maggiore (MCyR), che includeva risposte citogenetiche complete e parziali (CCyR e PCyR) entro 12 mesi. Gli endpoint secondari di efficacia nella LMC-FC erano la risposta ematologica completa (CHR) e la risposta molecolare maggiore (MMR).
L’endpoint primario di efficacia nella LMC-FA e nella LMC-FB/LLA Ph+ era la risposta ematologica maggiore (MaHR), definita come una risposta ematologica completa (CHR) o nessuna evidenza di leucemia (NEL). Gli endpoint secondari di efficacia nella LMC-FA e nella LMC-FB/LLA Ph+ erano la MCyR e la MMR.
Per tutti i pazienti, ulteriori endpoint secondari di efficacia comprendevano: conferma di MCyR, tempo alla risposta, durata della risposta, sopravvivenza libera da progressione e sopravvivenza globale. Inoltre, sono state condotte analisi post-hoc per valutare la relazione tra i risultati a breve termine della risposta citogenetica (MCyR) e della risposta molecolare (MMR) con i risultati a lungo termine di PFS e OS, mantenimento della risposta (MCyR e MMR) dopo riduzione della dose e PFS e OS in base alla condizione evento occlusivo arterioso.
Lo studio ha arruolato 449 pazienti, 444 dei quali sono stati eleggibili per l’analisi: 267 pazienti con LMC-FC (Coorte R/I: n = 203, Coorte T315I: n = 64), 83 pazienti con LMC-FA (Coorte R/I: n = 65, Coorte T315I: n = 18) e 62 pazienti con LMC-FB (Coorte R/I: n = 38, Coorte T315I: n = 24) e 32 pazienti con LLA Ph+ (Coorte R/I: n = 10, Coorte T315I: n = 22). Solo il 26% dei pazienti con LMC-FC presentava una pregressa MCyR o una risposta migliore (MCyR, MMR o CMR) al precedente trattamento con dasatinib o nilotinib, e solo il 21% e 24% dei pazienti rispettivamente con LMC-FA e LMC-FB/LLA Ph+ presentava una pregressa MaHR o una risposta migliore (MaHR, MCyR, MMR o CMR). Le caratteristiche demografiche al basale sono descritte di seguito, nella Tabella 12.
Tabella 12 Caratteristiche demografiche e patologiche dello studio PACE
| Caratteristiche dei pazienti all’ingresso nello studio | Popolazione totale di sicurezza N = 449 |
| Età | |
| Mediana, anni (range) | 59 (18-94) |
| Sesso, n (%) | |
| Maschi | 238 (53%) |
| Etnia, n (%) | |
| Asiatici | 59 (13%) |
| Neri/Afroamericani | 25 (6%) |
| Bianchi | 352 (78%) |
| Altri | 13 (3%) |
| Stato di validità ECOG, n (%) | |
| ECOG = 0 oppure 1 | 414 (92%) |
| Anamnesi patologica | |
| Tempo mediano dalla diagnosi alla prima dose, anni (range) | 6,09 (0,33-28,47) |
| Resistenti a precedente terapia con TKIa *, n (%) | 374 (88%) |
| Precedente terapia con TKI - numero di regimi, n (%) | |
| 1 | 32 (7%) |
| 2 | 155 (35%) |
| ≥ 3 | 262 (58%) |
| Mutazione BCR-ABL rilevata all’ingresso nello studio, n (%)b | |
| Nessuna | 198 (44%) |
| 1 | 192 (43%) |
| ≥ 2 | 54 (12%) |
| Comorbidità | |
| Ipertensione | 159 (35%) |
| Diabete | 57 (13%) |
| Ipercolesterolemia | 100 (22%) |
| Storia di cardiopatia ischemica | 67 (15%) |
| a* su 427 pazienti che riferivano precedente terapia TKI con dasatinib o nilotinib b Fra i pazienti con una o più mutazioni del dominio chinasico BCR-ABL rilevate all’ingresso nello studio, sono state rilevate 37 mutazioni uniche. | |
Complessivamente, il 55% dei pazienti presentava una o più mutazioni del dominio chinasico BCR-ABL all’ingresso nello studio. Le mutazioni più frequenti erano: T315I (29%), F317L (8%), E255K (4%) e F359V (4%). Nel 67% dei pazienti con LMC-FC nella coorte R/I, non sono state rilevate mutazioni all’ingresso nello studio.
I risultati relativi all’efficacia sono riepilogati nelle Tabelle 13, 14 e 15.
Tabella 13 Efficacia di Iclusig in pazienti resistenti o intolleranti con LMC in fase cronica
| Totale (N = 267) | Resistenti o Intolleranti | ||
Coorte R/I (N = 203) | Coorte T315I (N = 64) | ||
| Risposta citogenetica | |||
Maggiore (MCyR) a % (IC 95%) | 55% (49-62) | 51% (44-58) | 70% (58-81) |
Completa (CCyR) % (IC 95%) | 46% (40-52) | 40% (33-47) | 66% (53-77) |
Risposta molecolare maggiore b % (IC 95%) | 40% (35-47) | 35% (28-42) | 58% (45-70) |
a L’endpoint primario per le coorti di LMC-FC era la MCyR, che combina risposte citogenetiche sia complete (Assenza di cellule Ph+ rilevabili), sia parziali (Cellule Ph+ fra 1% e 35%). b Misurata nel sangue periferico. Definita come un rapporto ≤ 0,1% tra BCR-ABL e trascritti di ABL sulla Scala Internazionale (SI) (ossia ≤ 0,1% BCR-ABLSI; i pazienti devono avere il trascritto b2a2/b3a2 (p210)), nel sangue periferico, misurato mediante reazione a catena delle polimerasi con transcriptasi inversa quantitativa (qRT PCR). Data di cut-off della banca dati: 06 Febbraio 2017. | |||
I pazienti con LMC-FC che avevano ricevuto un minor numero di precedenti trattamenti con TKI, hanno ottenuto risposte citogenetiche, ematologiche e molecolari superiori. Dei pazienti con LMC-FC trattati precedentemente con uno, due, tre o quattro TKI, rispettivamente il 75% (12/16), 68% (66/97), 44% (63/142) e 58% (7/12) hanno ottenuto una MCyR durante la terapia con Iclusig. L’intensità della dose mediana è stata di 28 mg/die, ovvero il 63% della dose prevista di 45 mg.
Dei pazienti con LMC-FC con assenza di mutazioni rilevate all’ingresso nello studio, il 49% (66/136) ha ottenuto una MCyR.
Per tutte le mutazioni BCR-ABL rilevate all’ingresso nello studio in più di un paziente con LMC-FC, è stata ottenuta una MCyR dopo terapia con Iclusig.
Nei pazienti con LMC-FC che hanno conseguito una MCyR, il tempo mediano alla MCyR è stato 2,8 mesi (range: 1,6-11,3 mesi), e nei pazienti che hanno conseguito una MMR, il tempo mediano alla MMR è stato 5,5 mesi (range: 1,8-55,5 mesi). Alla data di redazione del resoconto aggiornato con un follow-up minimo per tutti i pazienti in trattamento di 64 mesi, le durate mediane di MCyR e MMR non erano state ancora raggiunte. In base alle stime di Kaplan-Meier, si prevede che l’82% (IC 95%: [74%-88%]) dei pazienti con LMC-FC (durata media del trattamento: 32,2 mesi) che hanno ottenuto una MCyR manterranno tale risposta a 48 mesi e che il 61% (IC 95%: [51%-70%]) dei pazienti con LMC-FC che hanno ottenuto una MMR manterranno tale risposta a 36 mesi. La probabilità di tutti i pazienti con LMC-FC di mantenere la MCyR e la MMR non ha subito ulteriori modifiche quando l’analisi è stata estesa ai 5 anni.
Con un follow-up minimo di 64 mesi, nel 3,4% (9/267) dei pazienti con LMC-FC la malattia si è evoluta in LMC-FA o LMC-FB.
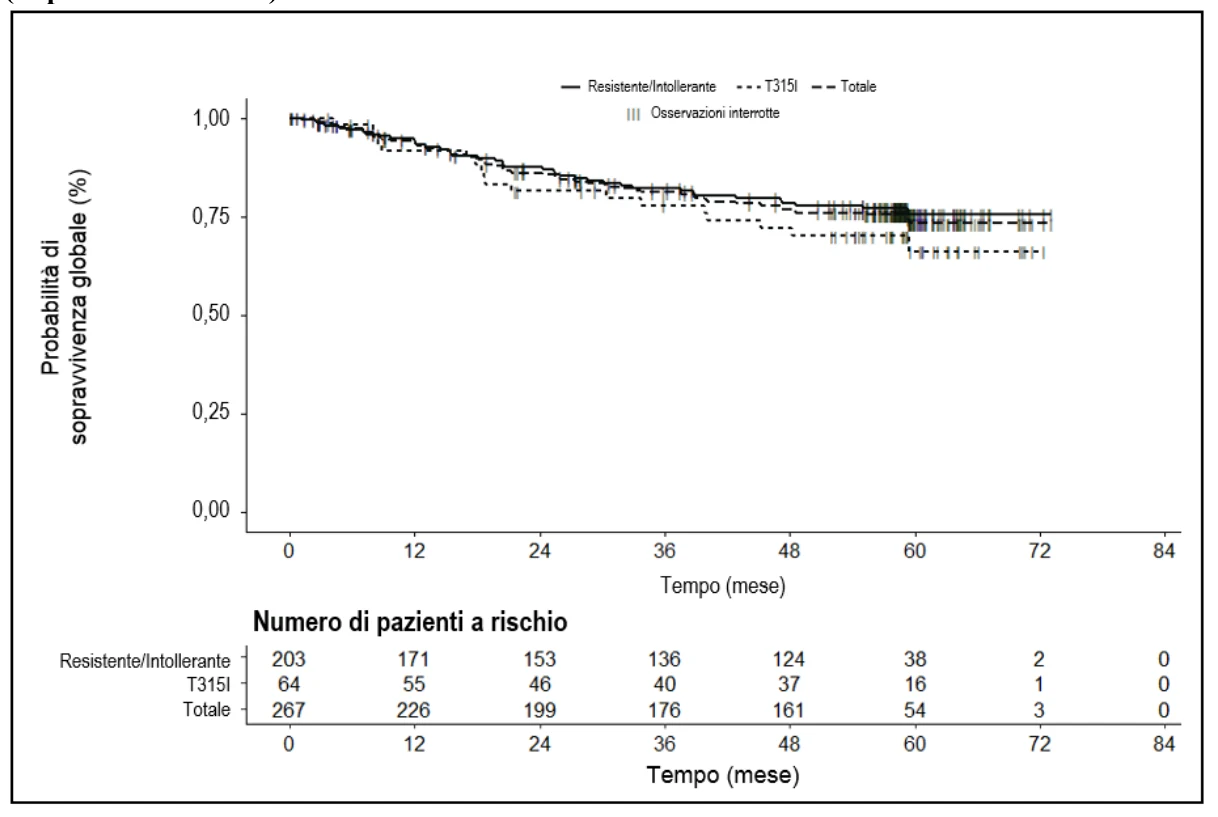
Per la totalità dei pazienti con LMC-FC (N = 267), cosi come per i pazienti con LMC-FC della coorte A R/I (N = 203) e i pazienti della coorte B T315I (N = 64), la sopravvivenza globale mediana non è stata ancora raggiunta. Per l’intero gruppo con LMC-FC la probabilità di sopravvivenza a 2, 3, 4 e 5 anni è stimata all’86.0%, 81.2%, 76.9%, e 73.3% rispettivamente, come mostrato in Figura 1.
Figura 1 – Stime di Kaplan-Meier per la sopravvivenza globale in popolazione con LMC-FC (Popolazione trattata)
Nei pazienti con LMC-FC che hanno ottenuto una risposta MCyR o MMR entro il primo anno di trattamento, i dati relativi alla sopravvivenza libera da progressione (PFS) e alla sopravvivenza globale (OS) presentavano un miglioramento statisticamente significativo rispetto ai dati dei pazienti che non avevano raggiunto le tappe previste dal trattamento. Una risposta MCyR a 3 mesi era strettamente correlata in maniera statisticamente significativa, con la PFS e la OS (p< 0,0001 e p = 0,0006 rispettivamente). La significatività statistica è stata raggiunta nella correlazione di PFS e OS con una MCyR a 12 mesi (p = < 0,0001 e p = 0,0012 rispettivamente).
Tabella 14 Efficacia di Iclusig in pazienti resistenti o intolleranti con LMC in fase avanzata
| LMC in fase accelerata | LMC in fase blastica | |||||
| Totale (N = 83) | Resistenti o Intolleranti | Totale (N = 62) | Resistenti o Intolleranti | |||
Coorte R/I (N = 65) | Coorte T315I (N = 18) | Coorte R/I (N = 38) | Coorte T315I (N = 24) | |||
| Percentuale di risposta ematologica | ||||||
Maggiorea (MaHR) % (IC 95%) | 57% (45-68) | 57% (44-69) | 56% (31-79) | 31% (20-44) | 32% (18-49) | 29% (13-51) |
Completab (CHR) % (IC 95%) | 51% (39-62) | 49% (37-62) | 56% (31-79) | 21% (12-33) | 24% (11-40) | 17% (5-37) |
Risposta citogenetica maggiorec % (IC 95%) | 39% (28-50) | 34% (23-47) | 56% (31-79) | 23% (13-35) | 18% (8-34) | 29% (13-51) |
a L’endpoint primario per le coorti di LMC-FA e LMC-FB/LLA Ph+ era la MaHR, che combina risposte ematologiche complete e assenza di evidenze di leucemia. b CHR: WBC ≤ ULN istituzionale, ANC ≥ 1 000/mm3, piastrine ≥ 100 000/mm3, assenza di blasti o promielociti nel sangue periferico, blasti midollari ≤ 5%, < 5% mielociti più metamielociti nel sangue periferico, basofili < 5% nel sangue periferico, nessun coinvolgimento extramidollare (compresa assenza di epatomegalia o splenomegalia). c La MCyR combina risposte citogenetiche sia complete (Assenza di cellule Ph+ rilevabili), sia parziali (Cellule Ph+ fra 1% e 35%). Data di cut-off della banca dati: 06 Febbraio 2017. | ||||||
L’intensità della dose mediana è stata di 32 mg/die per i pazienti con LMC-FA.
Tabella 15 Efficacia di Iclusig in pazienti resistenti o intolleranti con LLA Ph+
| Totale (N = 32) | Resistenti o Intolleranti | ||
Coorte R/I (N = 10) | Coorte T315I (N = 22) | ||
| Percentuale di risposta ematologica | |||
Maggiorea (MaHR) % (IC 95%) | 41% (24-59) | 50% (19-81) | 36% (17-59) |
Completab (CHR) % (IC 95%) | 34% (19-53) | 40% (12-74) | 32% (14-55) |
Risposta citogenetica maggiorec % (IC 95%) | 47% (29-65) | 60% (26-88) | 41% (21-64) |
a L’endpoint primario per le coorti di LMC-FA e LMC-FB/LLA Ph+ era la MaHR, che combina risposte ematologiche complete e assenza di evidenze di leucemia. b CHR: WBC ≤ ULN istituzionale, ANC ≥ 1 000/mm3, piastrine ≥ 100 000/mm3, assenza di blasti o promielociti nel sangue periferico, blasti midollari ≤ 5%, < 5% mielociti più metamielociti nel sangue periferico, basofili < 5% nel sangue periferico, nessun coinvolgimento extramidollare (compresa assenza di epatomegalia o splenomegalia). c La MCyR combina risposte citogenetiche sia complete (Assenza di cellule Ph+ rilevabili), sia parziali (Cellule Ph+ fra 1% e 35%). Data di cut-off della banca dati: 06 Febbraio 2017 | |||
L’intensità della dose mediana è stata di 44 mg/die per i pazienti con LMC-FB/LLA Ph+.
Il tempo mediano alla MaHR in pazienti con LMC-FA, LMC-FB e LLA Ph+ è stato rispettivamente 0,7 mesi (range: 0,4-5,8 mesi), 1,0 mesi (range: 0,4-3,7 mesi) e 0,7 mesi (range: 0,4-5,5 mesi). Alla data di redazione del resoconto aggiornato con un periodo minimo di follow-up di 64 mesi per tutti i pazienti in trattamento, la durata mediana della MaHR per i pazienti con LMC-FA (durata mediana del trattamento: 19,4 mesi), LMC-FB (durata mediana del trattamento: 2,9 mesi), e LLA Ph+ (durata mediana del trattamento: 2,7 mesi) è stata stimata rispettivamente in 12,9 mesi (range: 1,2-68,4 mesi), 6,0 mesi (range: 1,8-59,6 mesi), e 3,2 mesi (range: 1,8-12,8 mesi).
Per tutti i pazienti arruolati nello studio di fase 2 PACE, la relazione intensità di dose-sicurezza ha indicato incrementi significativi degli eventi avversi di grado ≥ 3 (insufficienza cardiaca, trombosi arteriosa, ipertensione, trombocitopenia, pancreatite, neutropenia, eruzione cutanea, aumento degli enzimi ALT, AST e della lipasi, mielosoppressione, artralgia) nell’intervallo di dose 15-45 mg una volta al giorno.
L’analisi della relazione intensità di dose-sicurezza nello studio di fase 2 PACE ha indicato che dopo la correzione delle covarianti, l’intensità globale della dose è associata in modo significativo ad un aumento del rischio di occlusione arteriosa, con un rapporto stimato di circa 1,6 per ogni incremento di 15 mg. Inoltre, i risultati dell’analisi di regressione logistica dei dati di pazienti arruolati nello studio di fase 1, suggeriscono una relazione tra l’esposizione sistemica (AUC) e l’insorgenza di eventi trombotici arteriosi. Pertanto, una riduzione della dose porta a prevedere una riduzione del rischio di eventi occlusivi vascolari ma l’analisi ha suggerito che potrebbe esserci un effetto di ‘carry over’ delle dosi maggiori, il che potrebbe richiedere diversi mesi prima che la riduzione della dose porti ad una effettiva riduzione del rischio. Altre covariate che evidenziano un’associazione statisticamente significativa con l’insorgenza di eventi occlusivi vascolari in questa analisi sono l’anamnesi di eventi ischemici e l’età.
Riduzione della dose in pazienti LMC-FC
Nello studio di fase 2 PACE, sono state raccomandate riduzioni della dose dopo l’insorgenza di eventi avversi; sono state introdotte in questo studio ulteriori raccomandazioni per una riduzione prospettica della dose in tutti i pazienti LMC-FC in assenza di eventi avversi, allo scopo di ridurre il rischio di eventi occlusivi vascolari.
Su un follow-up minimo di 48 mesi, e circa 2 anni dopo la raccomandazione per una riduzione prospettica della dose, i pazienti LMC-FC ancora in trattamento erano 110. La maggior parte di costoro (82 pazienti su 110; 75%) riceveva 15 mg come ultima dose, mentre 24 pazienti su 110 (22%) ricevevano 30 mg e 4 pazienti su 110 (4%) ricevevano 45 mg. All’inizio della fase di chiusura dello studio (follow up minimo di 64 mesi, e più di 3 anni dopo la raccomandazione per una riduzione prospettica della dose), 99 pazienti con LMC-FC erano in trattamento e 77 (78%) di questi pazienti avevano ricevuto 15 mg come loro ultima dose dello studio.
Sicurezza
Nello studio di fase 2 PACE, 86 pazienti LMC-FC hanno ottenuto una MCyR alla dose di 45 mg, 45 pazienti LMC-FC hanno ottenuto una MCyR dopo una riduzione della dose a 30 mg, prevalentemente per eventi avversi.
Eventi occlusivi vascolari sono stati rilevati in 44 dei suddetti 131 pazienti. La maggior parte di questi eventi si è verificata alla dose a cui il paziente ha ottenuto la risposta MCyR; un numero minore di eventi si è verificato dopo la riduzione della dose.
Tabella 16 Primi eventi avversi occlusivi vascolari in pazienti LMC-FC che hanno ottenuto una
MCyR a 45 mg o 30 mg (estrazione dei dati 7 aprile 2014)
| Dose più recente all’insorgenza del primo evento occlusivo vascolare | |||
| 45 mg | 30 mg | 15 mg | |
MCyR ottenuta a 45 mg (N = 86) | 19 | 6 | 0 |
MCyR ottenuta a 30 mg (N = 45) | 1 | 13 | 5 |
Il tempo mediano all’insorgenza dei primi eventi occlusivi arteriosi del sistema cardiovascolare, cerebrovascolare e vascolare periferico è stato rispettivamente di 351, 611 e 605 giorni. Dopo aggiustamento per l’esposizione, l’incidenza dei primi eventi occlusivi arteriosi era maggiore nei primi due anni di follow-up e diminuiva alla riduzione dell’intensità della dose giornaliera (a seguito di raccomandazione per la riduzione prospettica della dose). Anche altri fattori, in aggiunta al dosaggio, potrebbero contribuire al rischio di occlusione arteriosa.
Efficacia
I dati di mantenimento della risposta (MCyR e MMR) nello studio di fase 2 PACE sono disponibili per tutti i pazienti LMC-FC sottoposti alla riduzione della dose per un motivo qualsiasi. Nella Tabella 17 sono riportati tali dati relativi ai pazienti che hanno ottenuto una risposta MCyR e MMR a 45 mg; dati simili sono disponibili per i pazienti che hanno ottenuto una risposta MCyR e MMR a 30 mg.
La maggior parte dei pazienti sottoposti a una riduzione della dose ha conservato la risposta (MCyR e MMR) per tutta la durata del follow-up attualmente disponibile. Una percentuale di pazienti non è stata sottoposta ad alcuna riduzione della dose in base a valutazioni individuali del rapporto beneficio/rischio.
Tabella 17 Conservazione della risposta in pazienti LMC-FC che hanno ottenuto una MCyR o
MMR alla dose di 45 mg (estrazione dei dati 06 Febbraio 2017)
| MCyR ottenuta a 45 mg (N = 86) | MMR ottenuta a 45 mg (N = 63) | |||
Numero di pazienti | MCyR conservata | Numero di pazienti | MMR conservata | |
| Nessuna riduzione della dose | 19 | 13 (68%) | 18 | 11 (61%) |
| Riduzione della dose a 30 mg soltanto | 15 | 13 (87%) | 5 | 3 (60%) |
| ≥ mese 3 riduzione a 30 mg | 12 | 10 (83%) | 3 | 2 (67%) |
| ≥ mese 6 riduzione a 30 mg | 11 | 9 (82%) | 3 | 2 (67%) |
| ≥ mese 12 riduzione a 30 mg | 8 | 7 (88%) | 3 | 2 (67%) |
| ≥ mese 18 riduzione a 30 mg | 7 | 6 (86%) | 2 | 2 (100%) |
| ≥ mese 24 riduzione a 30 mg | 6 | 6 (100%) | 2 | 2 (100%) |
| ≥ mese 36 riduzione a 30 mg | 1 | 1 (100%) | - | - |
| Qualunque tipo di riduzione della dose a 15 mg | 52 | 51 (98%) | 40 | 36 (90%) |
| ≥ mese 3 riduzione a 15 mg | 49 | 49 (100%) | 39 | 36 (92%) |
| ≥ mese 6 riduzione a 15 mg | 47 | 47 (100%) | 37 | 35 (95%) |
| ≥ mese 12 riduzione a 15 mg | 44 | 44 (100%) | 34 | 33(97%) |
| ≥ mese 18 riduzione a 15 mg | 38 | 38 (100%) | 29 | 29 (100%) |
| ≥ mese 24 riduzione a 15 mg | 32 | 32(100%) | 23 | 23 (100%) |
| ≥ mese 36 riduzione a 15 mg | 8 | 8(100%) | 4 | 4 (100%) |
L’attività antileucemica di Iclusig è stata valutata anche in uno studio di Fase I sull’incremento della dose, che ha incluso 65 pazienti con LMC e LLA Ph+ e che è stato completato. Su 43 pazienti con LMC-FC, 31 hanno conseguito una MCyR con una durata mediana di follow-up pari a 55,5 mesi (range: 1,7-91,4 mesi). Alla data di riferimento, 25 pazienti con LMC-FC risultavano in MCyR (la durata mediana della MCyR non era stata raggiunta).
Studio di fase 2 randomizzato in aperto OPTIC
La sicurezza e l’efficacia di Iclusig sono state valutate nello studio di fase 2 OPTIC, uno studio di ottimizzazione della dose. I pazienti idonei erano affetti da LMC-FC, considerata resistente ad almeno 2 inibitori delle chinasi assunti in precedenza o che presentavano la mutazione T315I. La resistenza di LMC-FC durante una precedente terapia con un inibitore delle chinasi è stata definita dal mancato raggiungimento di una risposta ematologica completa (entro 3 mesi), di una risposta citogenetica minore (entro 6 mesi) o di una risposta citogenetica maggiore (entro 12 mesi), oppure dallo sviluppo di una nuova mutazione del dominio chinasico BCR-ABL1 o da una nuova evoluzione clonale. I pazienti dovevano avere > 1% di BCR-ABL1SI (misurato mediante reazione a catena delle polimerasi in tempo reale – real-time PCR) all’ingresso nello studio. I pazienti hanno ricevuto uno dei tre dosaggi iniziali: 45 mg una volta al giorno per via orale, 30 mg una volta al giorno per via orale oppure 15 mg una volta al giorno per via orale. Per i pazienti che hanno ricevuto una dose iniziale di 45 mg o 30 mg è stata prevista una riduzione obbligatoria della dose a 15 mg una volta al giorno non appena veniva raggiunto ≤ 1% BCR-ABL1SI. L’endpoint primario di efficacia è stato definito come una risposta molecolare basata sul raggiungimento di ≤ 1% BCR-ABL1SI a 12 mesi. Tutti i pazienti hanno raggiunto il punto di osservazione a 12 mesi (endpoint primario) entro il cut-off dei dati dell’analisi primaria. La durata mediana del follow-up per la coorte 45 mg (N = 94) è stata di 77,9 mesi (IC 95%: 72,4-84,0). Di seguito vengono descritti solo i risultati di efficacia per la dose iniziale raccomandata di 45 mg. Iclusig è stato somministrato a 282 pazienti in totale: 94 hanno ricevuto la dose iniziale di 45 mg, 94 la dose iniziale di 30 mg e 94 la dose iniziale di 15 mg. Le caratteristiche demografiche al basale dei pazienti che hanno ricevuto la dose iniziale di 45 mg sono descritte nella Tabella 18.
Tabella 18 Caratteristiche demografiche e patologiche dello studio OPTIC
| Caratteristiche dei pazienti all’ingresso nello studio | Iclusig 45 mg → 15 mg (N = 94) |
| Età | |
| Mediana, anni (range) | 46 (19-81) |
| Sesso, n (%) | |
| Maschi | 50 (53%) |
| Etnia, n (%) | |
| Bianchi | 73 (78%) |
| Asiatici | 16 (17%) |
| Altri/Non nota | 4 (4%) |
| Neri/Afroamericani | 1 (1%) |
| ECOG Performance Status, n (%) | |
| ECOG 0 oppure 1 | 93 (99%) |
| Anamnesi patologica | |
| Tempo mediano dalla diagnosi alla prima dose, anni (range) | 5,5 (1-21) |
| Resistenti a precedente terapia con inibitori delle chinasi, n (%) | 92 (98%) |
| Con una o più mutazioni del dominio chinasico BCR-ABL, n (%) | 41 (44%) |
| Numero di inibitori delle chinasi assunti in precedenza, n (%) | |
| 1 | 1 (1%) |
| 2 | 43 (46%) |
| ≥ 3 | 50 (53%) |
| Mutazione T315I al basale | 25 (27%) |
| Caratteristiche dei pazienti all’ingresso nello studio | Iclusig 45 mg → 15 mg (N = 94) |
| Comorbidità | |
| Ipertensione | 29 (31%) |
| Diabete | 5 (5%) |
| Ipercolesterolemia | 3 (3%) |
| Storia di cardiopatia ischemica | 3 (3%) |
I risultati di efficacia sono riassunti nella Tabella 19.
L’endpoint primario è stato raggiunto dai pazienti che hanno ricevuto la dose iniziale di 45 mg.
Complessivamente, nel 44% dei pazienti erano presenti una o più mutazioni del dominio chinasico BCR-ABL all’ingresso dello studio. La mutazione più frequente era T315I (27%). L’analisi per sottogruppi basata sullo stato della mutazione T315I ha mostrato a 2 mesi tassi ≤ 1% BCR-ABL1SI simili tra i pazienti con o senza mutazione T315I (vedere Tabella 19 sottostante). Non sono state rilevate mutazioni all’ingresso dello studio nel 54% dei pazienti che hanno ricevuto la dose iniziale di 45 mg.
Con un follow-up mediano di 6,5 anni tra i pazienti con LMC-FC, la percentuale di pazienti che hanno subito una evoluzione della malattia in LMC-FA o LMC-FB è stata rispettivamente dell’11,7% e del 3,2%.
Tabella 19 Risultati di efficacia nei pazienti con LMC-FC che hanno ricevuto Iclusig alla dose iniziale di 45 mg nello studio di fase 2 OPTIC
Iclusig 45 mg → 15 mg (N = 93)(a) | |
| Risposta molecolare a 12 mesi (b) | |
Tasso complessivo ≤ 1% BCR-ABL1SI % (n/N) (IC 98,3%)(c) | 44% (41/93) (32%, 57%) |
Pazienti con mutazione T315I % (n/N) (IC 95%) | 44% (11/25) (24%, 65%) |
Pazienti senza mutazione T315I % (n/N) (IC 95%) | 44% (29/66)(d) (32%, 57%) |
| Risposta citogenetica a 12 mesi | |
Maggiore (MCyR)(e) % (n/N) (IC 95%) | 48% (44/91)(f) (38%, 59%) |
Pazienti con mutazione T315I % (n/N) (IC 95%) | 52% (13/25) (31%, 72%) |
Pazienti senza mutazione T315I % (n/N) (IC 95%) | 46% (30/65)(g) (34%, 59%) |
(a) Popolazione ITT (N = 93) definita come pazienti con trascritti BCR ABL1 b2a2/b3a2. (b) L’endpoint primario è stato il tasso ≤ 1% BCR-ABL1SI a 12 mesi; definito come un rapporto tra BCR ABL e trascritti di ABL pari a ≤ 1% sulla Scala Internazionale (SI) (ossia, ≤ 1% BCR-ABLSI; i pazienti dovevano presentare il trascritto b2a2/b3a2 [p210]) nel sangue periferico, misurato mediante reazione a catena delle polimerasi con transcriptasi inversa quantitativa (qRT PCR).
(c) L’IC al 98,3% è calcolato con il metodo binomiale esatto (Clopper-Pearson).
(d) Due dei 93 pazienti non sono stati sottoposti a valutazione delle mutazioni al basale e sono stati esclusi dall’analisi della risposta in base alle mutazioni.
(e) L’endpoint secondario è stato la MCyR entro 12 mesi, che combina risposte citogenetiche sia complete (Assenza di cellule Ph+ rilevabili) che parziali (Cellule Ph+ fra 1% e 35% in almeno 20 metafasi). (f) L’analisi si basa sulla popolazione citogenetica ITT (N = 91), definita come pazienti con almeno 20 metafasi esaminate alla valutazione citogenetica al basale. Un paziente con risposta citogenetica completa al basale è stato escluso dall’analisi.
(g) Uno dei 91 pazienti non è stato sottoposto alla valutazione delle mutazioni al basale ed è stato escluso dall’analisi della risposta in base alle mutazioni.
Gli endpoint di efficacia secondari hanno incluso la risposta citogenetica completa (CCyR) a 12 mesi, la risposta molecolare maggiore (MMR) a 12 e 24 mesi, la risposta ematologica completa a 3 mesi, il tempo alla risposta, la durata della risposta, il mantenimento della risposta, la sopravvivenza libera da progressione (PFS) e la sopravvivenza globale (OS). Ulteriori valutazioni hanno riguardato i tassi di risposta molecolare ad ogni visita dei pazienti a intervalli di 3 mesi per un periodo di 36 mesi, in base al raggiungimento di ≤ 1% BCR-ABL1SI.
A 12 mesi, il 34% (32/93) e il 17% (16/93) dei pazienti avevano raggiunto rispettivamente la
CCyR e la MMR. A 24 mesi, il 34% (18/75) dei pazienti aveva raggiunto la MMR. La durata mediana della MMR non era stata ancora raggiunta.
- La durata mediana del trattamento con ponatinib è stata di 31 mesi.
Dei 45 pazienti con una riduzione della dose da 45 mg a 15 mg dopo il raggiungimento di ≤ 1%
BCR-ABL1SI, 25 pazienti (55,6%) hanno mantenuto la risposta con la dose ridotta per almeno un anno. Di questi 25 pazienti, 16 (64%) hanno mantenuto la risposta con 15 mg per oltre 60 mesi. La durata mediana della risposta (MR2) non è stata raggiunta. La probabilità di mantenere una MR2 a 60 mesi è stata del 68,8% (IC al 95%, 53,9-79,8).
I tassi di risposta molecolare (≤ 1% BCR-ABLSI) entro 60 mesi sono stati pari al 64,0% (IC al
95%, 42,5-82,0) nei pazienti con mutazione T315I e pari al 59,1% (IC al 95%, 46,3-71,0) nei pazienti senza mutazione T315I.
- I tassi di risposta molecolare (≤ 1% BCR-ABL1SI) a 12 mesi sono stati inferiori tra i pazienti che avevano ricevuto terapie pregresse con ≤ 2 TKI rispetto ai pazienti che avevano ricevuto terapie pregresse con ≥ 3 TKI (rispettivamente, 40% vs 48%).
Pazienti con nuova diagnosi di LLA Ph+
Studio PhALLCON
L’efficacia di Iclusig in combinazione con chemioterapia ad intensità ridotta, seguita dal proseguimento del trattamento con Iclusig come agente singolo, è stata valutata nello studio PhALLCON, uno studio multicentrico randomizzato, in aperto, con controllo attivo.
I pazienti eleggibili presentavano una nuova diagnosi di LLA Ph+. La randomizzazione è stata stratificata per età al momento della terapia di induzione (da 18 a < 45 anni; da ≥ 45 a < 60 anni; e ≥ 60 anni). I pazienti sono stati randomizzati (2:1) per ricevere Iclusig 30 mg una volta al giorno per via orale oppure imatinib 600 mg una volta al giorno per via orale in combinazione con 20 cicli di regime chemioterapico, seguiti da Iclusig o imatinib in monoterapia. La dose di Iclusig è stata ridotta a 15 mg una volta al giorno dopo il completamento della fase di induzione e il raggiungimento di una CR MRD-negativa. In caso di perdita della MRD-negatività da parte di un paziente in qualsiasi momento dopo una riduzione della dose a 15 mg basata sulla risposta, era consentito aumentare nuovamente la dose a 30 mg una volta al giorno. Solo i pazienti che avevano ottenuto una CR o una remissione completa con recupero ematologico incompleto (CRi) ed MRD-negativa al termine dell’induzione potevano proseguire il trattamento dello studio a discrezione dello sperimentatore.
Fasi dello studio e regimi terapeutici
Fase di induzione: i pazienti hanno ricevuto tre cicli da 28 giorni di Iclusig alla dose iniziale di
30 mg una volta al giorno per via orale, oppure di imatinib alla dose iniziale di 600 mg una volta al giorno per via orale, somministrati dal Giorno 1 al Giorno 28 dei cicli da 1 a 3 del regime di trattamento, in combinazione con:
- vincristina: 1,4 mg/m2, e.v., al Giorno 1 e al Giorno 14; limitata a un massimo di 2 mg; e
- desametasone: i pazienti di età < 60 anni hanno ricevuto 40 mg per via orale dal Giorno 1 al Giorno 4 e dal Giorno 11 al Giorno 14. Pazienti di età ≥ 60 anni: 20 mg per via orale dal Giorno 1 al Giorno 4 e dal Giorno 11 al Giorno 14.
Fase di consolidamento (metotrexato e citarabina alternati): i pazienti hanno ricevuto sei cicli da 28 giorni di Iclusig iniziando con l’ultima dose della fase di induzione; dose modificata in base ai risultati della CR MRD-negativa o imatinib iniziando con l’ultima dose della fase di induzione; somministrate dal Giorno 1 al Giorno 28 dei cicli dal 4 al 9 del regime di trattamento, in combinazione con:
- metotrexato: i pazienti di età < 60 anni hanno ricevuto 1 000 mg/m2, e.v., al Giorno 1, infusione di 24 ore. I pazienti di età ≥ 60 anni hanno ricevuto 250 mg/m2, e.v., al Giorno 1, infusione di 24 ore. Trattamento di emergenza: acido folinico. Cicli 4, 6 e 8 dello studio.
Citarabina: i pazienti di età < 60 anni hanno ricevuto 1 000 mg/m2 ogni 12 ore, e.v., al
Giorno 1, 3 e 5, infusione di 2 ore. I pazienti di età ≥ 60 anni hanno ricevuto 250 mg/m2 ogni 12 ore, e.v., al Giorno 1, 3 e 5, infusione di 2 ore. Cicli 5, 7 e 9 dello studio.
Fase di mantenimento: i pazienti hanno ricevuto undici cicli di 28 giorni di Iclusig iniziando con l’ultima dose della fase di consolidamento (dose modificata in base ai risultati della CR MRD-negativa) o imatinib iniziando con l’ultima dose della fase di consolidamento; somministrate dal Giorno 1 al Giorno 28 dei Cicli dal 10 al 20 del regime di trattamento, in combinazione con:
- vincristina: 1,4 mg/m2, e.v., iniettata nell’arco di 1 minuto il Giorno 1 di ciascun ciclo della fase di mantenimento, 1 iniezione al mese; limitata a un massimo di 2 mg; e
- prednisone: pazienti di età < 60 anni: 200 mg/die, per via orale, nei Giorni 1-5. Pazienti di età da ≥ 60 a 69 anni: 100 mg/die, per via orale, nei Giorni 1-5. Pazienti di età ≥ 70 anni: 50 mg/die, per via orale, nei Giorni 1-5.
Dopo 20 cicli di Iclusig o imatinib in combinazione con chemioterapia, i pazienti hanno continuato a ricevere Iclusig (21%) o imatinib (9%) come agente singolo fino a recidiva da remissione completa (CR), progressione della malattia (PD), proseguimento con HSCT, proseguimento con terapia alternativa o tossicità inaccettabile. Le caratteristiche demografiche al basale della popolazione randomizzata sono descritte nella Tabella 20.
Tabella 20 Caratteristiche demografiche e patologiche per lo studio PhALLCON
Caratteristiche dei pazienti all’ingresso nello studio | Iclusig 30 mg → 15 mg con chemioterapia (N = 164) | Imatinib 600 mg con chemioterapia (N = 81) |
| Età (anni) | ||
| Mediana, anni (range) | 54 (19-82) | 52 (19-75) |
| Fascia d’età(a), n (%) | ||
| Da 18 a < 45 anni | 58 (35%) | 29 (36%) |
| Da 45 a < 60 anni | 45 (27%) | 22 (27%) |
| ≥ 60 anni | 61 (37%) | 30 (37%) |
| Sesso, n (%) | ||
| Femmine | 90 (55%) | 43 (53%) |
| Etnia, n (%) | ||
| Bianchi | 104 (63%) | 62 (77%) |
| Non indicata | 28 (17%) | 2 (3%) |
| Asiatici | 20 (12%) | 11 (14%) |
| Neri/Afroamericani | 9 (5%) | 4 (5%) |
| ECOG Performance Status, n (%) | ||
| 0 | 72 (44%) | 33 (41%) |
| 1 | 85 (52%) | 43 (53%) |
| 2 | 7 (4%) | 5 (6%) |
| Anamnesi patologica | ||
| Presenza delle varianti dominanti di BCR-ABL1 p190 o p210, n (%) | 154 (94%) | 78 (96%) |
| Assenza di malattia extramidollare, n (%) | 154 (94%) | 78 (96%) |
| Conta leucocitaria(b), valore mediano (range) | 4,37 (0,4-197) | 3,21 (0,2-81) |
| Blasti leucemici nel midollo osseo, valore mediano (%) | 80% | 75% |
| Comorbidità, n (%) | ||
| Ipertensione | 58 (35%) | 30 (37%) |
| Diabete | 39 (24%) | 24 (30%) |
| Dislipidemia | 29 (18%) | 23 (28%) |
(a) Randomizzazione stratificata per età (da 18 a < 45 anni; da ≥ 45 a < 60 anni; e ≥ 60 anni)
(b) Conta leucocitaria basata su 10^9/L
La principale misura di efficacia è stata la CR MRD-negativa al termine dell’induzione. L’MRD-negatività è stata definita come BCR ABL1≤ 0,01%, come stabilito dai test del laboratorio centralizzato. Lo stato di CR è stato definito come la presenza di < 5% di blasti nel midollo osseo in assenza di malattia extramidollare, con recupero ematologico da almeno 4 settimane, in base alla valutazione dello sperimentatore.
La popolazione di pazienti per l’analisi della risposta molecolare e della CR MRD-negativa ha incluso 232 pazienti randomizzati con una variante dominante di BCR-ABL1 p190 o p210 al basale, come stabilito dai test del laboratorio centralizzato (154 pazienti nel braccio Iclusig e 78 nel braccio imatinib).
La principale misura secondaria di efficacia, la sopravvivenza libera da eventi (event-free survival, EFS) è stata definita come il tempo trascorso dalla randomizzazione fino alla prima comparsa di uno qualsiasi dei seguenti eventi: fallimento del raggiungimento di CR entro la fine della fase di induzione, recidiva da CR o decesso per qualsiasi causa. La popolazione di pazienti per l’EFS si è basata su 245 pazienti randomizzati nella popolazione ITT, con 164 pazienti randomizzati nel braccio Iclusig (compreso 1 paziente deceduto per COVID prima di ricevere la prima dose) e 81 pazienti randomizzati nel braccio imatinib, salvo diversamente specificato.
Il tasso complessivo di HSCT è stato del 34% (56/164) nel braccio Iclusig, rispetto al 48% (39/81) nel braccio imatinib.
La durata mediana del follow-up per la sopravvivenza complessiva è stata di 20,43 mesi (IC al 95%: 18,39, 23,93) nel braccio Iclusig e di 18,14 mesi (IC al 95%: 13,86, 24,25) nel braccio imatinib.
Lo studio ha dimostrato un tasso superiore di CR MRD-negativa statisticamente significativo al termine dell’induzione per i pazienti randomizzati al braccio Iclusig rispetto al braccio imatinib.
Alla data di cut-off dei dati, i risultati relativi alla principale misura secondaria di efficacia rappresentata dall’EFS non erano maturi, con il 33,5% degli eventi necessari per l’analisi finale (34/164 eventi nel braccio Iclusig e 24/81 nel braccio imatinib).
I risultati di efficacia sono riassunti nella Tabella 21.
Tabella 21 Risultati di efficacia per i pazienti con LLA Ph+ nello studio PhALLCON(a)
Iclusig 30 mg → 15 mg con chemioterapia (N = 154) | Imatinib 600 mg con chemioterapia (N = 78) | |
| CR MRD-negativa(b) alla fine dell’induzione | ||
| Ottenuta alla fine dell’induzione % (n/N) | 34,4% (53/154) | 16,7% (13/78) |
| Differenza di rischio (IC al 95%)(c) | 0,18 (0,06-0,29) | |
| p-value(d) | 0,0021 | |
| Rischio relativo (IC al 95%)(e) | 2,06 (1,19, 3,56) | |
MRD: malattia minima residua; CR: risposta completa; MR: risposta molecolare; BCR-ABL1: regione breakpoint cluster-Abelson.
(a) Basati su 232 pazienti randomizzati che presentavano una variante dominante di BCR-ABL1 p190 o p210, come stabilito dai test del laboratorio centralizzato eseguiti al basale.
(b) Il tasso di CR MRD-negativa è definito come la percentuale di pazienti che hanno ottenuto una CR MRD-negativa (BCR-ABL1/ABL1 ≤ 0,01% o trascritti di BCR-ABL1 non rilevabili nel cDNA con ≥ 10 000 trascritti di ABL1, e rispetto dei criteri per CR).
(c) Differenza e IC al 95%: rischio aggiustato per ICLUSIG – rischio aggiustato per imatinib, e relativo IC al 95%. (d) Il p-value è basato sul test chi quadro di Cochran-Mantel-Haenszel (CMH), con stratificazione in base agli strati di randomizzazione (età): da 18 fino a < 45 anni, da ≥ 45 fino a < 60 anni, e da ≥ 60 anni in poi. (e) Rischio relativo aggiustato e relativo IC al 95% basati sul metodo CMH descritto nella nota [d].
Popolazione pediatrica
LMC-FC
Uno studio di fase 1/2 in aperto a braccio singolo (Studio 102) nella popolazione pediatrica ha valutato la tollerabilità, la sicurezza, la farmacocinetica/farmacodinamica (PK/PD) e l’efficacia di ponatinib per via orale in 61 partecipanti in età pediatrica (da ≥1 a <18◦anni) affetti da leucemie, linfomi o tumori solidi recidivanti o refrattari, con una coorte di espansione LMC-FC.
Un totale di 10 pazienti di età compresa tra 6 e <18 anni affetti da LMC-FC e resistenti o intolleranti ad almeno 1 precedente terapia TKI mirata a BCR-ABL, oppure che presentavano la mutazione T315I nel dominio chinasico, hanno ricevuto un trattamento con ponatinib.
Nei partecipanti con LMC-FC l’esposizione mediana a ponatinib è stata di 533 giorni (range: 72-1 100) e il valore mediano della dose giornaliera è stato 40,59 mg.
L’endpoint primario di efficacia nei partecipanti con LMC-FC era rappresentato dalla risposta citogenetica maggiore (MCyR) entro 12 mesi, valutata mediante analisi citogenetica convenzionale o ibridazione in situ fluorescente (FISH). Gli endpoint secondari sono stati la risposta ematologica completa (CHR) a 6 mesi, la risposta citogenetica completa (CCyR) a 12 mesi, la risposta molecolare maggiore (MMR) a 12 mesi, il tempo alla risposta (TTR), la durata della risposta (DoR), la sopravvivenza libera da progressione (PFS) e la sopravvivenza globale (OS).
Tutti i partecipanti (100%) con LMC-FC avevano ricevuto in precedenza un trattamento con TKI mirato a BCR-ABL.
In questi partecipanti, il tasso di risposta citogenetica maggiore (MCyR) entro 12 mesi è stato del 90,0%. La risposta ematologica completa (CHR) a 6 mesi è stata del 90%. Il tempo mediano alla risposta citogenetica (CyR) è stato di 1 mese e il tempo mediano alla risposta molecolare (MR) di 2,83 mesi. Il profilo di sicurezza ed efficacia clinica di ponatinib nella popolazione pediatrica con LMC-FC era in linea con il profilo osservato nella popolazione adulta con LMC-FC.
LLA Ph+
Uno studio multicentrico di fase 1/2 in aperto a braccio singolo (Studio 1501) condotto in 11 partecipanti in età pediatrica compresa tra 9 e 17 anni ha valutato la sicurezza, la tollerabilità, la farmacocinetica (PK) e l’efficacia di ponatinib somministrato in combinazione con polichemioterapia per il trattamento di pazienti pediatrici affetti da LLA Ph+, MPAL Ph+ o LLA Ph-like recidivate oppure resistenti o intolleranti ad almeno 1 precedente terapia a base di TKI mirato a BCR-ABL, o con LLA Ph+ con mutazione T315I.
Lo studio condotto su partecipanti pediatrici con LLA Ph+ R/R trattati con ponatinib in combinazione con un regime chemioterapico intensivo di induzione a base di 4 agenti (PEG-asparaginasi, daunorubicina, desametasone e vincristina) ha dimostrato che la combinazione di ponatinib una volta al giorno con un regime chemioterapico intensivo a base di 4 agenti non è tollerato in questi pazienti.
5.2 Proprietà farmacocinetiche
Assorbimento
Le concentrazioni di picco di ponatinib sono state osservate circa 4 ore dopo la somministrazione orale. Entro l’intervallo delle dosi rilevanti dal punto di vista clinico valutate nei pazienti (da 15 mg a 60 mg), ponatinib ha evidenziato aumenti proporzionali alla dose sia nella Cmax sia nella AUC. Le medie geometriche (CV %) delle esposizioni Cmax e AUC(0-τ) allo steady-state ottenute con ponatinib somministrato alla dose di 45 mg al giorno sono state rispettivamente 77 ng/ml (50%) e 1296 ng•hr/ml (48%). Dopo un pasto ad elevato e a basso contenuto di grassi, le esposizioni plasmatiche a ponatinib (Cmax e AUC) non variavano rispetto alla somministrazione a digiuno. Iclusig può essere somministrato con o senza cibo. La somministrazione concomitante di Iclusig con un potente inibitore della secrezione acida gastrica ha portato a una lieve riduzione della Cmax di ponatinib senza alcuna riduzione della AUC0-∞.
Distribuzione
Ponatinib è altamente legato (> 99%) alle proteine plasmatiche in vitro. Il rapporto sangue/plasma di ponatinib è 0,96. Ponatinib non è rimosso dalla somministrazione concomitante di ibuprofene, nifedipina, propranololo, acido salicilico o warfarin. A dosi giornaliere di 45 mg, la media geometrica (CV %) del volume di distribuzione apparente allo steady-state è 1101 L (94%), il che suggerisce che ponatinib è distribuito estesamente nello spazio extravascolare. Studi in vitro indicano che ponatinib non è un substrato oppure è un substrato debole, sia per P-gp che per la proteina di resistenza del carcinoma mammario BCRP. Ponatinib non è un substrato per i polipeptidi di trasporto degli anioni organici umani OATP1B1, OATP1B3 e il trasportatore dei cationi organici OCT-1.
Biotrasformazione
Ponatinib è metabolizzato in un acido carbossilico inattivo dalle esterasi e/o amidasi, e metabolizzato dal CYP3A4 in un metabolita N-desmetilico 4 volte meno attivo rispetto a ponatinib. L’acido carbossilico e il metabolita N-desmetilico comprendono rispettivamente il 58% e il 2% dei livelli circolanti di ponatinib.
A concentrazioni sieriche terapeutiche, ponatinib non inibisce OATP1B1 o OATP1B3, OCT1 o OCT2, i trasportatori di anioni organici OAT1 o OAT3, o la pompa di esportazione dei sali biliari (BSEP) in vitro. Pertanto, è improbabile che si verifichino interazioni cliniche tra medicinali a seguito dell’inibizione mediata da ponatinib dei substrati di questi trasportatori. Studi in vitro indicano che le interazioni cliniche tra medicinali in seguito all’inibizione mediata da ponatinib del metabolismo dei substrati per CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP3A o CYP2D6 sono improbabili.
Uno studio in vitro sugli epatociti umani ha indicato che anche le interazioni cliniche tra medicinali in seguito all’induzione mediata da ponatinib del metabolismo di substrati per CYP1A2, CYP2B6, o CYP3A sono improbabili.
Eliminazione
Dopo dosi singole e multiple di 45 mg di Iclusig, l’emivita terminale di eliminazione di ponatinib è stata 22 ore e normalmente le condizioni di steady-state vengono raggiunte entro 1 settimana di somministrazione continua. Con la monosomministrazione giornaliera, le esposizioni plasmatiche a ponatinib aumentano di circa 1,5 volte tra la prima dose e le condizioni di steady-state. Sebbene le esposizioni plasmatiche al ponatinib aumentino ai livelli dello steady-state con somministrazione continua, un’analisi farmacocinetica di popolazione ha permesso di prevedere un aumento limitato nella clearance orale apparente nelle prime due settimane di somministrazione continua, il che non è considerato clinicamente rilevante. Ponatinib viene eliminato prevalentemente nelle feci. Dopo una singola dose orale di ponatinib marcato con [14C], circa l’87% della radioattività viene recuperata nelle feci, e circa il 5% nelle urine. Il ponatinib immodificato rappresentava il 24% e < 1% della dose somministrata rispettivamente nelle feci e nelle urine, il resto della dose è costituito da metaboliti.
Compromissione renale
Iclusig non è stato studiato in pazienti con compromissione renale. Sebbene l’escrezione renale non sia una via principale dell’eliminazione di ponatinib, la possibilità che la compromissione renale moderata
o severa influisca sull’eliminazione epatica non è stata determinata (vedere paragrafo 4.2).
Compromissione epatica
Una singola dose di 30 mg di ponatinib è stata somministrata a pazienti con compromissione epatica lieve, moderata o severa e a volontari sani con funzionalità epatica nella norma. La Cmax di ponatinib è stata paragonabile nei pazienti con lieve compromissione epatica e nei volontari sani con funzionalità epatica normale. Nei pazienti con compromissione epatica moderata o severa, la Cmax e la AUC0-∞ di ponatinib sono state inferiori e l’emivita plasmatica di eliminazione di ponatinib è stata prolungata nei pazienti con compromissione epatica lieve, moderata e severa, ma in modo clinicamente non significativo rispetto ai volontari sani con funzionalità epatica normale.
Dai dati in vitro non è emersa alcuna differenza nel legame del farmaco con le proteine plasmatiche in campioni plasmatici di soggetti sani e soggetti con compromissione epatica (lieve, moderata e severa). Rispetto ai volontari sani con funzionalità epatica nella norma, non sono state osservate differenze di rilievo della farmacocinetica di ponatinib nei pazienti con compromissione epatica di vario grado. Non è necessaria una riduzione della dose iniziale di Iclusig nei pazienti con compromissione epatica (vedere paragrafi 4.2 e 4.4).
Si raccomanda cautela nel somministrare Iclusig a pazienti con compromissione epatica (vedere paragrafi 4.2 e 4.4).
Non sono stati condotti studi su Iclusig a dosi superiori a 30 mg in pazienti con compromissione epatica (classi Child-Pugh A, B e C).
Fattori intrinseci che influenzano la farmacocinetica di ponatinib
Non sono stati condotti studi specifici per valutare gli effetti di sesso, età, etnia e peso corporeo sulla farmacocinetica di ponatinib. Un’analisi farmacocinetica di popolazione integrata completata per ponatinib suggerisce che l’età possa essere un fattore predittivo della variabilità per la clearance apparente di ponatinib per via orale (CL/F). Il sesso, l’etnia e il peso corporeo non sono risultati predittivi nella spiegazione della variabilità interindividuale della farmacocinetica di ponatinib.
Popolazione pediatrica
In seguito alla somministrazione di ponatinib con un approccio basato sul peso una volta al giorno in 61 pazienti pediatrici, è stata riscontrata un’esposizione allo steady-state di ponatinib paragonabile a quella osservata nei pazienti adulti trattati con 45 mg una volta al giorno. L’esposizione farmacocinetica di ponatinib dopo la somministrazione di dosi multiple nei pazienti pediatrici di età compresa tra 6 anni e <12 anni e in quelli di età compresa tra ≥12 anni e <18 anni sembrava essere comparabile.
5.3 Dati preclinici di sicurezza
Iclusig è stato valutato in studi di safety pharmacology, tossicità a dosi ripetute, genotossicità, tossicità della riproduzione, fototossicità e carcinogenicità.
Ponatinib non ha evidenziato proprietà genotossiche quando è stato valutato nei sistemi standard in vitro e in vivo.
Le reazioni avverse non osservate negli studi clinici, ma riscontrate in animali esposti a livelli analoghi a quelli dell’esposizione clinica e con possibile rilevanza clinica, sono descritte di seguito.
Deplezione degli organi linfoidi è stata osservata in studi di tossicità con dosi ripetute nei ratti e nelle scimmie cynomolgus. Gli effetti si sono dimostrati reversibili dopo sospensione del trattamento.
Alterazioni iper-/ipoplastiche dei condrociti nella fisi sono state rilevate in studi di tossicità con dosi ripetute nei ratti.
Nel ratto sono stati riscontrati cambiamenti infiammatori accompagnati da aumenti di neutrofili, monociti, eosinofili e fibrinogeno nelle ghiandole prepuziali e clitoridee in seguito a somministrazione cronica.
Alterazioni cutanee, sotto forma di croste, ipercheratosi o eritema, sono state osservate all’interno di studi di tossicità nelle scimmie cynomolgus. Gli studi di tossicità nel ratto hanno evidenziato cute secca e squamosa.
In uno studio sui ratti, negli animali trattati con 5 e 10 mg/kg di ponatinib sono stati osservati edema corneale diffuso con infiltrazione neutrofilica e alterazioni iperplastiche nell’epitelio lenticolare, che suggeriscono una lieve reazione fototossica.
Nelle scimmie cynomolgus, lo studio di tossicità con singole dosi in singoli animali trattati con 5 e 45 mg/kg, e lo studio di 4 settimane sulla tossicità a dosi ripetute con 1, 2,5 e 5 mg/kg hanno evidenziato soffio al cuore sistolico senza esiti macroscopici o microscopici. Non è nota la rilevanza clinica di questo risultato.
Nelle scimmie cynomolgus, è stata osservata nello studio di 4 settimane sulla tossicità con dosi ripetute atrofia follicolare della tiroide, accompagnata prevalentemente da una riduzione dei livelli di T3 e una tendenza all’aumento dei livelli di TSH.
Da studi di tossicità con dosi ripetute nelle scimmie cynomolgus sono emersi reperti microscopici correlati a ponatinib nelle ovaie (aumentata atresia follicolare) e nei testicoli (minima degenerazione delle cellule germinali) negli animali trattati con 5 mg/kg di ponatinib.
In studi di safety pharmacology nei ratti trattati con dosi di 3, 10 e 30 mg/kg, ponatinib ha prodotto aumenti della diuresi e delle escrezioni di elettroliti, e causato un calo dello svuotamento gastrico.
Nel ratto, a dosi tossiche per le madri è stata osservata tossicità embrio-fetale sotto forma di perdita post-impianto, ridotto peso corporeo fetale e alterazioni multiple di tessuti molli e scheletro. Sono inoltre emerse alterazioni multiple a carico dei tessuti molli e dello scheletro con dosi non tossiche per le madri.
In uno studio sulla fertilità condotto nei ratti maschi e femmine, a livelli posologici corrispondenti alle esposizioni cliniche nell’uomo, i parametri di fertilità femminile sono risultati ridotti. Nei ratti femmine sono state segnalate evidenze di perdita di embrioni pre- e post-impianto e pertanto ponatinib potrebbe compromettere la fertilità femminile. Non sono stati osservati effetti sui parametri di fertilità nei ratti maschi. La rilevanza clinica di questi dati per la fertilità umana non è nota.
Nei ratti giovani è stata osservata mortalità correlata agli effetti infiammatori negli animali trattati con 3 mg/kg/die, e riduzioni dell’aumento ponderale sono state osservate con dosi di 0,75, 1,5 e 3 mg/kg/die durante la fase di trattamento pre-svezzamento e la fase iniziale post-svezzamento. Nello studio di tossicità nei ratti giovani, ponatinib non ha negativamente influenzato i parametri importanti dello sviluppo.
In uno studio sulla carcinogenicità della durata di due anni condotto su ratti maschi e femmine, la somministrazione orale di ponatinib alle dosi di 0,05, 0,1 e 0,2 mg/kg/die nei maschi e alle dosi di 0,2 e 0,4 mg/kg/die nelle femmine non ha determinato alcun effetto tumorigenico. La dose di 0,8 mg/kg/die nelle femmine ha determinato un livello di esposizione plasmatica generalmente inferiore o equivalente all’esposizione umana a dosi comprese tra 15 mg/die e 45 mg/die. A tale dose è stato osservato un aumento statisticamente significativo dell’incidenza di carcinoma squamocellulare del glande clitorideo. La rilevanza clinica di questo dato per la specie umana non è nota.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Lattosio monoidrato
Cellulosa microcristallina
Sodio amido glicolato
Silice colloidale anidra
Magnesio stearato
Rivestimento della compressa
Talco
Macrogol
Alcol polivinilico
Titanio diossido (E171)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
4 anni.
6.4 Precauzioni particolari per la conservazione
Conservare nel contenitore originale per proteggere il medicinale dall’umidità. Il flacone contiene un contenitore sigillato in cui è inserito un setaccio molecolare essiccante. Tenere il contenitore all’interno del flacone.
6.5 Natura e contenuto del contenitore
Iclusig 15 mg compresse rivestite con film
Flaconi di polietilene ad alta densità (HDPE) con tappo di chiusura a vite, contenenti 30, 60 o 180 compresse rivestite con film, con un contenitore di plastica in cui è inserito un setaccio molecolare essiccante.Iclusig 30 mg compresse rivestite con film
Flaconi di polietilene ad alta densità (HDPE) con tappo di chiusura a vite, contenenti 30 compresse rivestite con film, con un contenitore di plastica in cui è inserito un setaccio molecolare essiccante.
Iclusig 45 mg compresse rivestite con film
Flaconi di polietilene ad alta densità (HDPE) con tappo di chiusura a vite, contenenti 30 o 90 compresse rivestite con film, con un contenitore di plastica in cui è inserito un setaccio molecolare essiccante.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Paesi Bassi
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Iclusig 15 mg compresse rivestite con film
EU/1/13/839/001
EU/1/13/839/002
EU/1/13/839/005
Iclusig 30 mg compresse rivestite con film
EU/1/13/839/006
Iclusig 45 mg compresse rivestite con film
EU/1/13/839/003
EU/1/13/839/004
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 1 luglio 2013
Data del rinnovo più recente: 8 febbraio 2018
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali, https://www.ema.europa.eu.
Iclusig 5 mg capsule rigide
1. DENOMINAZIONE DEL MEDICINALE
Iclusig 5 mg capsule rigide
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni capsula rigida contiene 5 mg di ponatinib (come cloridrato).
Eccipienti con effetti noti
Ogni capsula rigida contiene 35 mg di lattosio monoidrato.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Capsula rigida (capsula).
Capsula rigida di colore bianco opaco, non marcata, con diametro di circa 6 mm e lunghezza di circa 17,6 mm.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Iclusig è indicato come monoterapia in pazienti pediatrici di età pari o superiore a 6 anni affetti da:
leucemia mieloide cronica in fase cronica (LMC-FC) resistenti a dasatinib o nilotinib;
intolleranti a dasatinib o nilotinib e per i quali il successivo trattamento con imatinib non è clinicamente appropriato; oppure nei quali è stata identificata la mutazione T315I.
Vedere paragrafi 4.2 per la valutazione del profilo cardiovascolare prima dell’inizio della terapia e 4.4 per situazioni in cui può essere valutato un trattamento alternativo.
4.2 Posologia e modo di somministrazione
La terapia deve essere iniziata da un medico esperto nella diagnosi e nel trattamento dei pazienti affetti da leucemia. Se clinicamente indicato, durante il trattamento è consentito un appropriato supporto ematologico, come trasfusioni piastriniche e fattori di crescita ematopoietica.
Prima di iniziare il trattamento con ponatinib deve essere valutato il profilo cardiovascolare del paziente, tra cui l’anamnesi e l’esame obiettivo, e i fattori di rischio cardiovascolare devono essere gestiti attivamente. Durante il trattamento con ponatinib si deve continuare a monitorare il profilo cardiovascolare e deve essere ottimizzata la terapia medica e di supporto per le condizioni che contribuiscono al rischio cardiovascolare.
Posologia
Ponatinib viene somministrato una volta al giorno per via orale sotto forma di Iclusig compresse rivestite con film oppure Iclusig capsule rigide. La dose iniziale raccomandata è personalizzata per ciascun paziente pediatrico, in base al peso corporeo (vedere Tabella 1):
Tabella 1 Dose iniziale raccomandata e dose ridotta dopo aver ottenuto una risposta molecolare nei pazienti pediatrici con LMC-FC
| Peso corporeo | Dose iniziale raccomandata in mg (una volta al giorno) | Dose ridotta raccomandata in mg (una volta al giorno) |
| > 45 kg | 45 mg | 15 mg |
| da > 30 kg a 45 kg | 30 mg | 10 mg |
| da 15 kg a 30 kg | 15 mg | 5 mg |
Il trattamento deve essere proseguito finché il paziente non evidenzi progressione della malattia o tossicità inaccettabile.
I pazienti devono essere monitorati per valutare la risposta al trattamento in base alle linee guida standard di buona pratica clinica.
Come per gli adulti, il rischio di eventi occlusivi arteriosi potrebbe essere dose-dipendente. Una riduzione della dose di Iclusig secondo la Tabella 1 deve essere valutata per i pazienti pediatrici con LMC-FC che abbiano ottenuto una risposta molecolare, tenendo conto dei seguenti fattori nella valutazione individuale del paziente: rischio cardiovascolare, effetti indesiderati del trattamento con ponatinib, tempo necessario ad ottenere una risposta e livelli di trascritto BCR-ABL (vedere paragrafi 4.4 e 5.1). In caso di riduzione della dose, si raccomanda un monitoraggio attento della risposta. Nei pazienti con perdita della risposta, la dose di Iclusig può essere nuovamente aumentata a una dose giornaliera precedentemente tollerata. Iclusig deve essere proseguito fino alla perdita della risposta alla dose nuovamente aumentata oppure fino a tossicità inaccettabile.
Uso concomitante di forti inibitori di CYP3A
In caso di uso concomitante di forti inibitori di CYP3A deve essere valutata una riduzione della dose iniziale di Iclusig in base alla Tabella 2 sottostante per i pazienti pediatrici (vedere paragrafo 4.4).
Tabella 2 Dose iniziale raccomandata nei pazienti pediatrici con uso concomitante di forti inibitori di CYP3A
| Peso corporeo | Dose iniziale raccomandata in mg (una volta al giorno) |
| > 45 kg | 30 mg |
| da > 30 kg a 45 kg | 20 mg |
| da 15 kg a 30 kg | 10 mg |
Gestione delle tossicità
Per gestire le tossicità ematologiche e non ematologiche, devono essere considerate modifiche della dose di Iclusig o interruzioni del trattamento. In presenza di reazioni avverse severe si deve interrompere il trattamento.
Nel caso di pazienti che presentano risoluzione o attenuazione della severità delle reazioni avverse, è possibile riprendere il trattamento con Iclusig aumentando gradualmente la dose fino a riportarla alla dose giornaliera utilizzata prima dell’insorgenza della reazione avversa, se clinicamente appropriato.
Mielosoppressione
Le modifiche della dose nel caso di neutropenia e di trombocitopenia non correlate alla leucemia sono riepilogate nella Tabella 3 per i pazienti pediatrici.
Tabella 3 Modifiche della dose per mielosoppressione nei pazienti pediatrici
| Dose iniziale di ponatinib 45 mg una volta al giorno | ANC* < 1,0 x 10⁹/L o piastrine < 50 x 109/L | Prima manifestazione:
|
Recidiva a 45 mg:
| ||
Recidiva a 30 mg:
| ||
| Dose iniziale di ponatinib 30 mg una volta al giorno | ANC* < 1,0 x 10⁹/L o piastrine < 50 x 109/L | Prima manifestazione: Sospendere e riprendere alla stessa dose dopo il recupero di un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L |
Recidiva a 30 mg: Sospendere e riprendere alla dose di 20 mg dopo il recupero a un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L | ||
Recidiva a 20 mg: Sospendere e riprendere alla dose di 10 mg dopo il recupero di un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L | ||
| Dose iniziale di ponatinib 15 mg una volta al giorno | ANC* < 1,0 x 10⁹/L o piastrine < 50 x 109/L | Prima manifestazione: Sospendere e riprendere alla stessa dose dopo il recupero di un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L |
Recidiva a 15 mg: Sospendere e riprendere alla dose di 10 mg dopo il recupero di un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L | ||
Recidiva a 10 mg: Sospendere e riprendere alla dose di 5 mg dopo il recupero di un valore di ANC ≥ 1,5 x 10⁹/L e piastrine ≥ 75 x 109/L | ||
| *ANC = conta assoluta dei neutrofili | ||
Occlusione arteriosa e tromboembolismo venoso
In un paziente con sospetto sviluppo di un evento occlusivo arterioso o di un evento tromboembolico venoso, il trattamento con Iclusig deve essere immediatamente interrotto. Dopo la risoluzione dell’evento, la decisione di riprendere la terapia con Iclusig deve basarsi su una valutazione del beneficio-rischio (vedere paragrafi 4.4 e 4.8).
L’ipertensione potrebbe contribuire al rischio di eventi occlusivi arteriosi. Laddove non fosse possibile controllare l’ipertensione con la terapia, il trattamento con Iclusig dovrà essere temporaneamente interrotto.
Pancreatite
Le modifiche raccomandate per le reazioni avverse pancreatiche sono riepilogate nella Tabella 4 per i pazienti pediatrici.
Tabella 4 Modifiche della dose per pancreatite e aumento di lipasi nei pazienti pediatrici
| Dose iniziale di ponatinib 45 mg una volta al giorno | Pancreatite di grado 2 e/o aumento di lipasi di grado 2 (> 1,5-2,0 x IULN o > 2,0-5,0 x IULN e asintomatico) | Proseguire con la stessa dose |
| Aumento asintomatico di lipasi di grado 3 (> 5,0 x IULN*) | Esordio a 45 mg:
Esordio a 30 mg:
Esordio a 15 mg:
| |
Pancreatite di grado 3 o aumento sintomatico di lipasi di grado 3 (> 2,0-5,0 x IULN) | Esordio a 45 mg:
Esordio a 30 mg:
Esordio a 15 mg:
| |
| Pancreatite di grado 4 o aumento di lipasi di grado 4 (> 5,0 x IULN e sintomatico) | Interrompere | |
| Dose iniziale di ponatinib 30 mg una volta al giorno | Pancreatite di grado 2 e/o aumento di lipasi di grado 2 (> 1,5-2,0 x IULN o > 2,0-5,0 x IULN e asintomatico) | Proseguire con la stessa dose |
| Aumento asintomatico di lipasi di grado 3 (> 5,0 x IULN*) | Esordio a 30 mg:
Esordio a 20 mg:
Esordio a 10 mg: Deve essere considerata l’interruzione di Iclusig |
Pancreatite di grado 3 o aumento sintomatico di lipasi di grado 3 (> 2,0-5,0 x IULN) | Esordio a 30 mg:
Esordio a 20 mg:
Esordio a 10 mg: Deve essere considerata l’interruzione di Iclusig | |
| Pancreatite di grado 4 o aumento di lipasi di grado 4 (> 5,0 x IULN e sintomatico) | Interrompere | |
| Dose iniziale di ponatinib 15 mg una volta al giorno | Pancreatite di grado 2 e/o aumento di lipasi di grado 2 (> 1,5-2,0 x IULN o > 2,0-5,0 x IULN e a asintomatico) | Proseguire con la stessa dose |
| Aumento asintomatico di lipasi di grado 3 (> 5,0 x IULN*) | Esordio a 15 mg:
Esordio a 10 mg:
Deve essere considerata l’interruzione di Iclusig | |
Pancreatite di grado 3 o aumento sintomatico di lipasi di grado 3 (> 2,0-5,0 x IULN) | Esordio a 15 mg:
Esordio a 10 mg:
Esordio a 5 mg: Deve essere considerata l’interruzione di Iclusig | |
| Pancreatite di grado 4 o aumento di lipasi di grado 4 (> 5,0 x IULN e sintomatico) | Interrompere | |
| *IULN = limite massimo istituzionale normale | ||
Tossicità epatica
Può essere richiesto di sospendere o interrompere la somministrazione della dose, come descritto nella Tabella 5 per i pazienti pediatrici.
Tabella 5 Modifiche della dose raccomandate per la tossicità epatica nei pazienti pediatrici
| Dose iniziale di ponatinib 45 mg una volta al giorno | Aumento delle transaminasi epatiche > 3 × ULN* Grado 2 persistente (più di 7 giorni) Grado 3 o maggiore | Esordio a 45 mg:
Esordio a 30 mg:
Esordio a 15 mg:
|
Aumento AST o ALT ≥ 3 × ULN in concomitanza con aumento di bilirubina > 2 × ULN e fosfatasi alcalina < 2 × ULN | Interrompere | |
| Dose iniziale di ponatinib 30 mg una volta al giorno | Aumento delle transaminasi epatiche > 3 × ULN* Grado 2 persistente (più di 7 giorni) Grado 3 o maggiore | Esordio a 30 mg:
Esordio a 20 mg:
Esordio a 10 mg: Interrompere |
Aumento di AST o ALT ≥ 3 × ULN in concomitanza con aumento di bilirubina > 2 × ULN e fosfatasi alcalina < 2 × ULN | Interrompere | |
| Dose iniziale di ponatinib 15 mg una volta al giorno | Aumento delle transaminasi epatiche > 3 × ULN* Grado 2 persistente (più di 7 giorni) Grado 3 o maggiore | Esordio a 15 mg:
Esordio a 10 mg:
Esordio a 5 mg: Interrompere |
Aumento di AST o ALT ≥ 3 × ULN in concomitanza con aumento di bilirubina > 2 × ULN e fosfatasi alcalina < 2 × ULN | Interrompere |
*ULN = limite massimo normale per il laboratorio
Pazienti anziani
Dei 732 pazienti inclusi negli studi clinici PACE e OPTIC su Iclusig, 191 (26%) erano di età ≥ 65 anni. Rispetto ai pazienti di età < 65 anni, i pazienti più anziani hanno maggiori probabilità di presentare reazioni avverse. Non è richiesto alcun aggiustamento della dose nei pazienti di età pari o superiore a 65 anni.
Compromissione epatica
I pazienti con compromissione epatica possono ricevere la dose iniziale raccomandata. Si raccomanda cautela nel somministrare Iclusig a pazienti con compromissione epatica (vedere paragrafi 4.4 e 5.2).
Compromissione renale
L’escrezione renale non rappresenta una via principale nell’eliminazione di ponatinib. Iclusig non è stato studiato in pazienti con compromissione renale. I pazienti con clearance della creatinina stimata di ≥ 50 ml/min dovrebbero essere in grado di ricevere in modo sicuro Iclusig, senza aggiustamenti della dose. Si raccomanda cautela nel somministrare Iclusig a pazienti con clearance della creatinina stimata di < 50 ml/min, o affetti da nefropatia allo stadio terminale.
Popolazione pediatrica
La sicurezza e l’efficacia di Iclusig in monoterapia nei pazienti pediatrici al di sotto dei 6 anni non sono state stabilite. La sicurezza e l’efficacia di Iclusig in combinazione con chemioterapia nei pazienti pediatrici non sono state stabilite (vedere paragrafo 5.1).
Modo di somministrazione
Iclusig è per uso orale. Può essere assunto con o senza cibo.
Iclusig è disponibile come compresse rivestite con film e capsule rigide.
Per i dosaggi che non possono essere somministrati tramite compresse rivestite con film, oppure per i pazienti pediatrici che non sono in grado di deglutire le compresse rivestite con film, sono disponibili le capsule rigide da 5 mg. Le capsule rigide possono essere ingerite intere, ma per i pazienti che non sono in grado di deglutirle, è possibile aprirle e disperderne il contenuto in un alimento semisolido (purea di mele o yogurt) e assumerlo immediatamente.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Reazioni avverse importanti
Mielosoppressione
Iclusig è associato a trombocitopenia, neutropenia e anemia severe (grado 3 o 4 secondo i Common Terminology Criteria for Adverse Events del National Cancer Institute). La maggior parte dei pazienti con riduzione della conta piastrinica, anemia o neutropenia di grado 3 o 4 ha presentato queste alterazioni nei primi 3 mesi di trattamento. La frequenza di tali eventi avversi è maggiore nei pazienti con LMC in fase accelerata (LMC-FA), LMC in fase blastica (LMC-FB) o LLA Ph+, rispetto alla LMC in fase cronica (LMC-FC). Deve essere eseguito un esame emocromocitometrico ogni 2 settimane per i primi 3 mesi, e successivamente ogni mese o come clinicamente indicato. La mielosoppressione è stata generalmente reversibile e solitamente gestibile sospendendo temporaneamente Iclusig o riducendone la dose (vedere paragrafo 4.2).
Occlusione arteriosa
In pazienti trattati con Iclusig si sono verificate occlusioni arteriose, tra cui infarto del miocardio fatale, ictus, occlusioni arteriose della retina associate, in alcuni casi, a compromissione permanente della capacità visiva o perdita permanente della vista, stenosi dei grandi vasi arteriosi del cervello, severa vasculopatia periferica, stenosi dell’arteria renale (associata a un peggioramento dell’ipertensione, labile o resistente a trattamento) e necessità di procedure di rivascolarizzazione urgenti. Tali eventi si sono manifestati in pazienti con o senza fattori di rischio cardiovascolare, inclusi pazienti di età uguale o inferiore a 50 anni. Gli eventi avversi di occlusione arteriosa sono stati più frequenti con l’aumento dell’età e nei pazienti con storia di ischemia, ipertensione, diabete o iperlipidemia.
Il rischio di eventi occlusivi arteriosi potrebbe essere dose-dipendente. (vedere paragrafi 4.8 e 5.1).
Durante la fase di sviluppo clinico si sono verificate reazioni avverse con occlusione arteriosa, incluse reazioni gravi (vedere paragrafo 4.8). Alcuni pazienti hanno manifestato più di 1 tipo di evento.
Iclusig non deve essere usato in pazienti con una storia di infarto del miocardio, precedente rivascolarizzazione o ictus, a meno che il potenziale beneficio del trattamento superi il potenziale rischio (vedere paragrafi 4.2 e 4.8). In questi pazienti, sarà necessario considerare anche opzioni terapeutiche alternative prima di iniziare il trattamento con ponatinib.
Prima di iniziare il trattamento con ponatinib è necessario valutare il profilo cardiovascolare del paziente, compresa l’anamnesi e l’esame obiettivo, e i fattori di rischio cardiovascolare devono essere gestiti attivamente. Durante il trattamento con ponatinib si deve continuare a monitorare il profilo cardiovascolare e deve essere ottimizzata la terapia medica e di supporto per le condizioni che contribuiscono al rischio cardiovascolare. La sicurezza del trattamento con ponatinib non è stata studiata in pazienti con fibrillazione atriale.
Deve essere effettuato un monitoraggio finalizzato a rilevare evidenze di occlusione arteriosa e in caso di visione ridotta od offuscata è necessario eseguire un esame oftalmologico (incluso l’esame del fundus). In caso di occlusione arteriosa Iclusig deve essere interrotto immediatamente. La decisione di riprendere la terapia con Iclusig deve basarsi su una valutazione del beneficio-rischio (vedere paragrafi 4.2 e 4.8).
Tromboembolia venosa
Durante la fase di sviluppo clinico si sono verificate reazioni avverse tromboemboliche venose, incluse reazioni gravi (vedere paragrafo 4.8).
Deve essere effettuato un monitoraggio al fine di rilevare evidenze di eventi tromboembolici. In caso di eventi tromboembolici, Iclusig deve essere interrotto immediatamente. La decisione di riprendere la terapia con Iclusig deve basarsi su una valutazione del beneficio-rischio (vedere paragrafi 4.2 e 4.8).
Nei pazienti trattati con Iclusig si sono verificate occlusioni venose retiniche associate in alcuni casi a compromissione permanente della capacità visiva o perdita permanente della vista. In caso di visione ridotta od offuscata è necessario eseguire un esame oftalmologico (incluso l’esame del fondo oculare).
Ipertensione
L’ipertensione potrebbe contribuire al rischio di eventi trombotici arteriosi, inclusa stenosi dell’arteria renale. Durante il trattamento con Iclusig, la pressione sanguigna deve essere monitorata e gestita durante ogni visita clinica e l’ipertensione deve essere trattata fino alla sua normalizzazione. Laddove non fosse possibile controllare l’ipertensione con la terapia, il trattamento con Iclusig deve essere temporaneamente interrotto (vedere paragrafo 4.2).
In caso di significativo peggioramento dell’ipertensione, labile o resistente a trattamento, il trattamento deve essere interrotto e l’eventuale presenza di stenosi dell’arteria renale deve essere considerata.
Ipertensione emergente dal trattamento (incluse le crisi ipertensive) è stata rilevata in pazienti trattati con Iclusig. I pazienti potrebbero richiedere un intervento clinico urgente per l’ipertensione associata a confusione, mal di testa, dolore al torace o respiro corto.
Aneurismi e dissezioni arteriose
L’uso di inibitori del pathway del VEGF in pazienti con o senza ipertensione può favorire la formazione di aneurismi e/o dissezioni arteriose. Prima di iniziare con Iclusig, questo rischio deve essere attentamente considerato in pazienti con fattori di rischio quali ipertensione o storia anamnestica di aneurisma.
Insufficienza cardiaca congestizia
Insufficienza cardiaca grave e letale o disfunzione del ventricolo sinistro si sono verificate in pazienti trattati con Iclusig, inclusi eventi correlati a precedenti eventi occlusivi vascolari. I pazienti devono essere monitorati per i segni o sintomi coerenti con quelli dell’insufficienza cardiaca e devono essere trattati come indicato clinicamente, compresa l’interruzione del trattamento con Iclusig. L’interruzione del trattamento con ponatinib deve essere valutata in pazienti che sviluppano insufficienza cardiaca grave (vedere paragrafi 4.2 e 4.8).
Pancreatite e lipasi sierica
Iclusig è associato a pancreatite. La frequenza della pancreatite è maggiore nei primi 2 mesi d’uso. Controllare la lipasi sierica ogni 2 settimane per i primi 2 mesi, e in seguito periodicamente. Potrebbe essere necessario interrompere o ridurre la dose. Se gli aumenti della lipasi sono accompagnati da sintomi addominali, Iclusig deve essere sospeso e i pazienti valutati per verificare l’evidenza di pancreatite (vedere paragrafo 4.2). Si raccomanda cautela nel caso di pazienti con anamnesi di pancreatite o abuso di alcolici. I pazienti con ipertrigliceridemia severa o molto severa devono essere adeguatamente gestiti per ridurre il rischio di pancreatite.
Epatotossicità
Iclusig può portare ad aumenti dei livelli di ALT, AST, bilirubina e fosfatasi alcalina. Nella maggior parte dei pazienti con segni di epatotossicità, il primo evento si è verificato durante il primo anno di trattamento. È stata osservata insufficienza epatica (anche ad esito fatale). Prima di iniziare il trattamento eseguire gli esami per la funzionalità epatica e monitorarli periodicamente, come clinicamente indicato. La funzionalità epatica deve essere attentamente monitorata quando ponatinib viene impiegato in combinazione con agenti chemioterapici noti anche per essere associati a disfunzione epatica (vedere paragrafo 4.8).
Emorragie
Si sono verificate emorragie severe, compresi eventi mortali, in pazienti trattati con Iclusig. L’incidenza degli eventi di sanguinamento severi è risultata superiore in pazienti con LMC-FA, LMC-FB e LLA Ph+. L’emorragia gastrointestinale e l’ematoma subdurale sono stati gli eventi di sanguinamento di grado 3/4 riportati con maggiore frequenza. La maggior parte degli eventi emorragici, ma non tutti, si sono verificati in pazienti con trombocitopenia di grado 3/4. Iclusig deve essere interrotto e i pazienti devono essere valutati rispetto a eventi emorragici gravi o severi.
Riattivazione della epatite B
La riattivazione della epatite B nei pazienti che sono portatori cronici di questo virus si è verificata dopo che questi pazienti hanno ricevuto gli inibitori delle tirosin-chinasi (TKI) BCR-ABL. Alcuni casi hanno portato a insufficienza epatica acuta o epatite fulminante portando al trapianto del fegato o a un esito fatale.
I pazienti devono essere testati per l’infezione da HBV prima di cominciare il trattamento con Iclusig. Gli esperti delle malattie epatiche e del trattamento dell’epatite B devono essere consultati prima che il trattamento venga iniziato in pazienti con sierologia positiva per epatite B (inclusi quelli con malattia attiva) e per pazienti che risultano positivi all’infezione da HBV durante il trattamento. I portatori di HBV che richiedono il trattamento con Iclusig devono essere monitorati attentamente per segni e sintomi di infezione attiva da HBV per tutto il corso della terapia e per alcuni mesi dopo la fine della terapia (vedere paragrafo 4.8).
Sindrome da encefalopatia posteriore reversibile
Sono stati riportati casi post-marketing di sindrome da encefalopatia posteriore reversibile (PRES) in pazienti trattati con Iclusig.
La PRES è una malattia neurologica che può manifestarsi con segni e sintomi come crisi convulsive, mal di testa, vigilanza ridotta, alterata funzione mentale, perdita della vista, e altri disturbi neurologici e visivi. Se diagnosticata, interrompere il trattamento con Iclusig e riprendere il trattamento solo nel caso in cui l’evento sia stato risolto e se il beneficio nel continuare il trattamento supera il rischio di insorgenza della PRES.
Popolazione pediatrica
Nei pazienti pediatrici trattati con inibitori delle tirosin-chinasi (TKI) mirati a BCR-ABL è stato osservato un ritardo della crescita. Dato il plausibile meccanismo e la sospetta associazione di TKI con un ritardo della crescita, si raccomanda un attento monitoraggio della crescita nei pazienti pediatrici in trattamento con ponatinib.
Interazioni con medicinali
Si deve prestare attenzione all’uso concomitante di Iclusig con inibitori moderati e forti del CYP3A e induttori moderati e forti del CYP3A (vedere paragrafo 4.5).
Si raccomanda un’attenta sorveglianza clinica quando ponatinib viene somministrato con substrati di P-gp o BCRP (vedere paragrafo 4.5).
L’uso concomitante di ponatinib con agenti anticoagulanti deve essere affrontato con cautela in pazienti che possono essere a rischio di sanguinamento (vedere “Mielosoppressione” e “Emorragie”). Non sono stati condotti studi formali sull’uso del ponatinib associato a medicinali anticoagulanti.
Nei pazienti con LLA Ph+, quando ponatinib è co-somministrato con la chemioterapia (vedere paragrafo 5.1) potrebbe verificarsi un aumento di eventi avversi come epatotossicità, mielosoppressione o altri (vedere paragrafo 4.8). L’uso di ponatinib in combinazione con chemioterapia richiede particolari precauzioni.
Prolungamento del QT
L’effetto di Iclusig sull’allungamento dell’intervallo QT è stato valutato in 39 pazienti affetti da leucemia, e non è stato osservato un prolungamento del QT clinicamente significativo (vedere paragrafo 5.1). Tuttavia, non è stato condotto uno studio approfondito sul QT, pertanto non è possibile escludere un effetto clinicamente significativo sul QT.
Popolazioni speciali
Compromissione epatica
I pazienti con compromissione epatica possono ricevere la dose iniziale raccomandata. Si raccomanda cautela nel somministrare Iclusig a pazienti con compromissione epatica (vedere paragrafi 4.2 e 5.2).
Compromissione renale
Si raccomanda cautela nel somministrare Iclusig a pazienti con clearance della creatinina stimata di < 50 ml/min o affetti da nefropatia allo stadio terminale (vedere paragrafo 4.2).
Lattosio
Questo medicinale contiene lattosio monoidrato. I pazienti affetti da rari problemi ereditari di intolleranza al galattosio, da deficit totale di lattasi o da malassorbimento di glucosio-galattosio non devono assumere questo medicinale.
Sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per compressa o capsula, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Sostanze che possono aumentare le concentrazioni sieriche di ponatinib
Inibitori del CYP3A
Ponatinib è metabolizzato dal CYP3A4.
La somministrazione concomitante di una singola dose orale di 15 mg di Iclusig in presenza di ketoconazolo (400 mg al giorno), un forte inibitore del CYP3A, ha portato a modesti aumenti dell’esposizione sistemica a ponatinib, con valori AUC0-∞ e Cmax per ponatinib più alti rispettivamente del 78% e del 47% rispetto ai valori riscontrati con la somministrazione del solo ponatinib.
Deve essere prestata attenzione e deve essere considerata la riduzione a 30 mg della dose iniziale di Iclusig negli adulti in caso di uso concomitante di forti inibitori del CYP3A come claritromicina, indinavir, itraconazolo, ketoconazolo, nefazodone, nelfinavir, ritonavir, saquinavir, telitromicina, troleandomicina, voriconazolo e succo di pompelmo.
Per i pazienti pediatrici deve essere considerata una riduzione della dose iniziale come descritto nel paragrafo 4.2.
Sostanze che possono ridurre le concentrazioni sieriche di ponatinib
Induttori del CYP3A
La somministrazione concomitante di una singola dose di Iclusig da 45 mg in presenza di rifampina (600 mg/die), un forte induttore del CYP3A, a 19 volontari sani ha ridotto la AUC0-∞ e la Cmax di ponatinib rispettivamente del 62% e del 42%, rispetto alla somministrazione del solo ponatinib.
La somministrazione concomitante di forti induttori del CYP3A4, come carbamazepina, fenobarbital, fenitoina, rifabutina, rifampicina e erba di San Giovanni (iperico) con ponatinib deve essere evitata, ricercando delle alternative all’induttore del CYP3A4, a meno che il beneficio superi il possibile rischio di sottoesposizione a ponatinib.
Sostanze le cui concentrazioni sieriche possono essere alterate da ponatinib
Substrati di trasportatori
In vitro, ponatinib è un inibitore di P-gp e di BCRP. Pertanto, ponatinib potrebbe aumentare le concentrazioni plasmatiche di substrati di P-gp (ad es. digossina, dabigatran, colchicina, pravastatina)
o BCRP (ad es. metotrexato, rosuvastatina, sulfasalazina) somministrati in concomitanza e potenziare il loro effetto terapeutico e le reazioni avverse. Si raccomanda uno stretto controllo clinico quando ponatinib è somministrato con questi medicinali.
Popolazione pediatrica
Sono stati effettuati studi d’interazione solo negli adulti.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione maschile e femminile
Alle donne in età fertile trattate con Iclusig deve essere consigliato di non iniziare una gravidanza e agli uomini trattati con Iclusig di evitare di concepire figli durante il trattamento. Durante il trattamento deve essere adottato un metodo contraccettivo efficace. Non è noto se ponatinib influisca sull’efficacia dei contraccettivi ormonali sistemici. Deve essere usato un metodo anticoncezionale alternativo o supplementare.
Gravidanza
Sulla base di dati limitati sugli esseri umani (meno di 50 esiti di gravidanza noti), sono stati segnalati casi di megacolon congenito (malattia di Hirschsprung) in bambini nati da donne esposte a ponatinib durante il primo trimestre di gravidanza. Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3). Iclusig non deve essere usato durante la gravidanza a meno che la condizione clinica della donna non richieda il trattamento con ponatinib. Se utilizzato durante la gravidanza, le pazienti devono essere informate del rischio potenziale per il feto.
Allattamento
Non è noto se Iclusig sia escreto nel latte materno. I dati farmacodinamici e tossicologici disponibili non possono escludere la potenziale escrezione nel latte materno. L’allattamento con latte materno deve essere interrotto durante la terapia con Iclusig.
Fertilità
Non sono disponibili dati relativi agli effetti di ponatinib sulla fertilità umana. Nel ratto, il trattamento con ponatinib ha mostrato effetti sulla fertilità femminile, mentre quella maschile non è stata influenzata (vedere paragrafo 5.3). La rilevanza clinica di questi dati per la fertilità umana non è nota.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Iclusig altera lievemente la capacità di guidare veicoli e di usare macchinari. Reazioni avverse come letargia, capogiri e offuscamento della vista sono state associate con Iclusig. Pertanto, deve essere raccomandata cautela nella guida di veicoli o nell’uso di macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Pazienti con LMC o LLA Ph+ trattati in precedenza o che presentano la mutazione T315I (studio PACE)
Nello studio di fase 2 PACE (paragrafo 5.1), le reazioni avverse gravi più comuni (frequenze in corso di trattamento) sono state polmonite (7,3%), pancreatite (5,8%), dolore addominale (4,7%), fibrillazione atriale (4,5%), piressia (4,5%), infarto del miocardio (4,0%), malattia occlusiva di arteria periferica (3,8%), anemia (3,8%), angina pectoris (3,3%), riduzione della conta piastrinica (3,1%), neutropenia febbrile (2,9%), ipertensione (2,9%), malattia coronarica (2,7%), insufficienza cardiaca congestizia (2,4%), accidente cerebrovascolare (2,4%), sepsi (2,4%), cellulite (2,2%), insufficienza renale acuta (2,0%), infezione delle vie urinarie (2,0%) e aumento della lipasi (2,0%).
Reazioni avverse gravi quali occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico si sono verificate rispettivamente nel 10%, 7% e 9% dei pazienti trattati con Iclusig (frequenze in corso di trattamento). Reazioni gravi con occlusione venosa si sono verificate nel 5% dei pazienti (frequenze in corso di trattamento).
Reazioni avverse quali occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico si sono verificate rispettivamente nel 13%, 9% e 11% dei pazienti trattati con Iclusig (frequenze in corso di trattamento). Nel complesso, reazioni avverse con occlusione arteriosa si sono verificate nel 25% dei pazienti trattati con Iclusig nello studio di fase 2 PACE con follow-up minimo di 64 mesi, con reazioni avverse gravi verificatesi nel 20% dei pazienti. Alcuni pazienti hanno manifestato più di un tipo di evento.
Reazioni tromboemboliche venose (frequenze in corso di trattamento) si sono verificate nel 6% dei pazienti. L’incidenza degli eventi tromboembolici è superiore nei pazienti con LLA Ph+ o LMC-FB rispetto ai pazienti con LMC-FA o LMC-FC. Nessun evento occlusivo venoso è stato fatale.
Dopo follow-up minimo di 64 mesi, le percentuali di reazioni avverse che hanno portato alla sospensione erano 20% nella LMC-FC, 11% nella LMC-FA, 15% nella LMC-FB e 9% nella LLA Ph+.
LMC-FC trattata in precedenza (studio OPTIC)
Nello studio di fase 2 OPTIC (vedere paragrafo 5.1) si sono verificate reazioni avverse con occlusione arteriosa complessivamente nel 13,8% dei pazienti trattati con Iclusig (coorte 45 mg), di cui 2 fatali, e si sono verificate reazioni avverse gravi nell’8,5% dei pazienti (coorte 45 mg). Reazioni avverse quali occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico si sono verificate rispettivamente nel 5,3%, 4,3% e 4,3% (frequenze in corso di trattamento) dei pazienti trattati con Iclusig (coorte 45 mg). Dei 94 pazienti appartenenti alla coorte 45 mg, 1 paziente ha manifestato una reazione tromboembolica venosa (occlusione della vena retinica di grado 1).
Pazienti con nuova diagnosi di LLA Ph+ (studio PhALLCON)
Nello studio PhALLCON sono stati segnalati eventi di mielosoppressione nell’83% dei pazienti trattati con ponatinib. Le reazioni avverse al medicinale segnalate con maggiore frequenza sono state: trombocitopenia (47%), neutropenia (44%) e anemia (44%). Eventi di epatotossicità si sono verificati nel 64% dei pazienti. Complessivamente, rispetto all’uso di ponatinib in monoterapia è stata osservata una maggiore incidenza di mielosoppressione associata alla chemioterapia (neutropenia febbrile, piressia, infezione polmonare e sepsi), nonché di neuropatia sensitiva periferica e stomatite.
Tabelle delle reazioni avverse
Le frequenze delle reazioni avverse per Iclusig in monoterapia sono elencate nella Tabella 6 e si basano su 449 pazienti con LMC e LLA Ph+ esposti a ponatinib nello studio di fase 2 PACE e su 94 pazienti con LMC esposti a ponatinib (dose iniziale 45 mg) nello studio di fase 2 OPTIC con una durata mediana del follow-up di 77,93 mesi.
Le frequenze delle reazioni avverse per Iclusig in combinazione con chemioterapia sono elencate nella Tabella 7 e si basano su 163 pazienti con LLA Ph+ di nuova diagnosi trattati con ponatinib in combinazione con chemioterapia ad intensità ridotta, seguita da trattamento continuato con Iclusig in monoterapia nello studio di fase 3 PhALLCON.
Per informazioni sulle principali caratteristiche dei partecipanti agli studi, vedere paragrafo 5.1. Le reazioni avverse sono elencate per classe di organi e sistemi e per frequenza. Le categorie di frequenza sono molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascuna classe di frequenza, gli effetti indesiderati sono riportati in ordine decrescente di gravità.
Tabella 6 Reazioni avverse osservate in pazienti con LMC e LLA Ph+ inclusi quelli che presentano la mutazione T315I – frequenza riportata per incidenza degli eventi emergenti dal trattamento
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Infezioni ed infestazioni | Molto comune | Infezione delle vie respiratorie superiori |
| Comune | Infezione polmonare Sepsi Follicolite Cellulite Herpes zoster | |
| Patologie del sistema emolinfopoietico | Molto comune | Anemia Conta delle piastrine diminuita Conta dei neutrofili diminuita |
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Comune | Pancitopenia Neutropenia febbrile Conta dei leucociti diminuita Conta dei linfociti diminuita Eosinofilia Conta dei neutrofili aumentata Mielosoppressione | |
| Patologie endocrine | Comune | Ipotiroidismoa |
| Disturbi del metabolismo e della nutrizione | Molto comune | Appetito ridotto Ipertrigliceridemia Ipercolesterolemia |
| Comune | Disidratazione Ritenzione di liquidi Ipocalcemia Iperglicemia Iperuricemia Ipofosfatemia Ipokaliemia Peso diminuito Iponatremia Dislipidemia Tolleranza al glucosio compromessa Lipoproteine a bassa densità aumentate Aumento ponderale Sindrome da lisi tumorale | |
| Disturbi psichiatrici | Molto comune | Insonnia |
| Comune | Ansia | |
| Patologie del sistema nervoso | Molto comune | Cefalea Capogiro |
| Comune | Accidente cerebrovascolare Infarto cerebrale Neuropatia periferica Letargia Emicrania Iperestesia Ipoestesia Parestesia Attacco ischemico transitorio Disturbo del nervo facciale Stenosi della arteria carotide | |
| Non comune | Stenosi dell’arteria cerebrale Emorragia cerebrale Emorragia intracranica Sindrome da encefalopatia posteriore reversibile* | |
| Patologie dell’occhio | Comune | Visione offuscata Secchezza oculare Edema periorbitale Edema delle palpebre Congiuntivite Compromissione del visus Blefarite Dolore oculare Iperemia oculare Occlusione della vena retinica |
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Non comune | Trombosi della vena retinica Occlusione dell’arteria retinica | |
| Patologie cardiache | Comune | Insufficienza cardiaca Infarto miocardico Insufficienza cardiaca congestizia Malattia coronarica Angina pectoris Versamento pericardico Fibrillazione atriale Frazione di eiezione ridotta Sindrome coronarica acuta Flutter atriale Bradicardia Palpitazioni Tachicardia Disfunzione del ventricolo sinistro Ipertrofia del ventricolo sinistro Bradicardia sinusale Frammento N-terminale del proormone peptide natriuretico cerebrale aumentato Angina instabile Ischemia miocardica Extrasistoli sopraventricolari Extrasistoli ventricolari QT dell’elettrocardiogramma prolungato Insufficienza cardiaca cronica Peptide natriuretico cerebrale aumentato |
| Non comune | Fastidio cardiaco Cardiomiopatia ischemica Arteriospasmo coronarico | |
| Patologie vascolari | Molto comune | Ipertensione |
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Comune | Malattia occlusiva arteriosa periferica Ischemia periferica Stenosi di arteria periferica Claudicazione intermittente Trombosi venosa profonda Vampata di calore Rossore Crisi ipertensiva | |
| Non comune | Scarsa circolazione periferica Infarto della milza Embolia venosa Trombosi venosa Stenosi dell’arteria renale | |
| Non nota | Aneurismi Dissezioni arteriose | |
| Patologie respiratorie, toraciche e mediastiniche | Molto comune | Dispnea Tosse |
| Comune | Embolia polmonare Versamento della pleura Epistassi Disfonia Ipertensione polmonare Dolore orofaringeo Tosse produttiva | |
| Patologie gastrointestinali | Molto comune | Dolore addominale Diarrea Vomito Stipsi Nausea Lipasi aumentata |
| Comune | Pancreatite Amilasi aumentata Malattia da reflusso gastroesofageo Stomatite Dispepsia Distensione dell’addome Fastidio addominale Bocca secca Emorragia gastrica Gastrite Dolore orofaringeo Ulcera gastrica Sanguinamento gengivale | |
| Disturbi epatobiliari | Molto comune | Alanina aminotransferasi aumentata Aspartato aminotransferasi aumentata Transaminasi aumentate Epatotossicità |
| Comune | Bilirubina ematica aumentata Fosfatasi alcalina ematica aumentata Gamma-glutamiltransferasi aumentata Ipertransaminasemia | |
| Non comune | Insufficienza epatica Ittero |
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Patologie della cute e del tessuto sottocutaneo | Molto comune | Eruzione cutanea Cute secca Prurito |
| Comune | Esantema pruriginoso Eruzione esfoliativa Eritema Alopecia Esfoliazione della cute Sudorazione notturna Iperidrosi Petecchie Ecchimosi Dolore cutaneo Dermatite esfoliativa Ipercheratosi Iperpigmentazione della cute Acne Dermatite acneiforme Eczema Cheratosi pilare Eruzione cutanea maculare Eruzione cutanea maculo-papulare Contusione Pitiriasi rubra pilare Eruzione cutanea eritematosa Esantema pustoloso Pannicolite (incluso eritema nodoso) Dermatite Eruzione cutanea papulare Eritema multiforme Dermatite allergica Papilloma della cute Dermatite psoriasiforme | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Molto comune | Dolore osseo Artralgia Mialgia Dolore a un arto Dolore dorsale Spasmi muscolari |
| Comune | Dolore muscoloscheletrico Dolore al collo Dolore toracico muscoloscheletrico Dolore toracico Debolezza muscolare Rigidità muscoloscheletrica Dolore spinale Tendinite | |
| Patologie renali e urinarie | Comune | Proteinuria |
| Patologie dell’apparato riproduttivo e della mammella | Comune | Disfunzione erettile Amenorrea |
Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
Patologie generali e condizioni relative alla sede di somministrazione | Molto comune | Stanchezza Astenia Edema periferico Piressia Dolore |
| Comune | Brividi Malattia simil-influenzale Dolore toracico non cardiaco Massa Edema del volto | |
| Esami diagnostici | Comune | Proteina C-reattiva aumentata Ipoalbuminemia |
*Segnalazioni spontanee da esperienza post-marketing
a Ipotiroidismo comprende ipotiroidismo e ipotiroidismo primitivo
Tabella 7 Reazioni avverse osservate in pazienti con nuova diagnosi di LLA Ph+ nello studio
PhALLCON – frequenza riportata per incidenza degli eventi emergenti dal trattamento
Classificazione per sistemi e organi | Frequenza | Ponatinib in combinazione con chemioterapia ad intensità ridotta Reazioni avverse |
| Infezioni ed infestazioni | Comune | Infezione polmonare Congiuntivite Sepsi Shock settico Infezione neutropenica |
| Patologie del sistema emolinfopoietico | Molto comune | Trombocitopenia Anemia Neutropenia Neutropenia febbrile Leucopenia Leucocitosi |
| Comune | Mielosoppressione Linfopenia Citopenia Agranulocitosi | |
| Disturbi del metabolismo e della nutrizione | Molto comune | Ipokaliemia Iperglicemia Ipocalcemia Ipofosfatemia Iperuricemia |
| Comune | Appetito ridotto Ipertrigliceridemia Iponatremia Ipoalbuminemia Ipercolesterolemia Dislipidemia Ritenzione di liquidi | |
| Disturbi psichiatrici | Molto comune | Insonnia |
| Patologie del sistema nervoso | Molto comune | Cefalea Neuropatia periferica Parestesia |
Classificazione per sistemi e organi | Frequenza | Ponatinib in combinazione con chemioterapia ad intensità ridotta Reazioni avverse |
| Neuropatia sensitiva periferica Capogiro | ||
| Comune | Ipoestesia | |
| Patologie dell’occhio | Comune | Emorragia della congiuntiva |
| Non comune | Occlusione della vena retinica | |
| Patologie cardiache | Comune | Tachicardia Palpitazioni Versamento pericardico Fibrillazione atriale Bradicardia sinusale Angina pectoris |
| Non comune | Insufficienza cardiaca Infarto miocardico acuto Insufficienza cardiaca congestizia | |
| Patologie vascolari | Molto comune | Ipertensione |
| Comune | Trombosi venosa profonda Trombosi di vena superficiale Embolia | |
| Non comune | Arteriopatia occlusiva periferica Sensazione di freddo alle estremità Trombosi | |
| Patologie respiratorie, toraciche e mediastiniche | Molto comune | Tosse |
| Comune | Dispnea Dolore orofaringeo Versamento della pleura Disfonia Embolia polmonare | |
| Patologie gastrointestinali | Molto comune | Stipsi Nausea Vomito Stomatite Diarrea Dolore addominale Dolore addominale superiore |
| Comune | Dispepsia Distensione dell’addome Fastidio addominale Pancreatite Gastrite Pancreatite acuta | |
| Non comune | Emorragia dalla bocca | |
| Patologie epatobiliari | Comune | Epatotossicità Iperbilirubinemia Ipertransaminasemia Epatite tossica |
| Non comune | Danno epatico da farmaci Malattia epatobiliare Lesione del fegato | |
| Molto comune | Eruzione cutanea |
Classificazione per sistemi e organi | Frequenza | Ponatinib in combinazione con chemioterapia ad intensità ridotta Reazioni avverse |
| Patologie della cute e del tessuto sottocutaneo | Cute secca | |
| Comune | Prurito Alopecia Eruzione cutanea maculo-papulare | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Molto comune | Dolore dorsale Dolore a un arto Artralgia Mialgia |
| Comune | Dolore osseo Dolore al collo Spasmi muscolari | |
Patologie generali e condizioni relative alla sede di somministrazione | Molto comune | Piressia Stanchezza Astenia Edema periferico |
| Comune | Dolore toracico Dolore | |
| Esami diagnostici | Molto comune | Alanina aminotransferasi aumentata Lipasi aumentata Aspartato aminotransferasi aumentata Gamma-glutamiltransferasi aumentata Latticodeidrogenasi ematica aumentata Amilasi aumentata |
| Comune | Fosfatasi alcalina ematica aumentata Creatinina ematica aumentata Fibrinogeno ematico diminuito Proteina C-reattiva aumentata Conta dei neutrofili aumentata Proteine totali diminuite Conta delle piastrine aumentata Peptide natriuretico cerebrale aumentato Troponina I aumentata | |
| Non comune | Frazione di eiezione ridotta | |
| Traumatismi, intossicazioni e complicazioni da procedura | Non comune | Ematoma subdurale |
Descrizione delle reazioni avverse selezionate
Occlusione vascolare (vedere paragrafi 4.2 e 4.4)
In pazienti trattati con Iclusig si è verificata occlusione vascolare grave, tra cui eventi cardiovascolari, cerebrovascolari e vascolari periferici ed eventi trombotici venosi. Tali eventi si sono manifestati in pazienti con o senza fattori di rischio cardiovascolare, inclusi pazienti di età uguale o inferiore a 50 anni. Gli eventi avversi di occlusione arteriosa sono stati più frequenti con l’aumento dell’età e nei pazienti con storia di ischemia, ipertensione, diabete o iperlipidemia.
Nello studio di fase 2 PACE (vedere paragrafo 5.1) con follow-up minimo di 64 mesi, si sono verificate reazioni avverse quali occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico (frequenze in corso di trattamento) rispettivamente nel 13%, 9% e 11% dei pazienti trattati con Iclusig. Nel complesso, le reazioni avverse con occlusione arteriosa si sono verificate nel 25% dei pazienti trattati con Iclusig nello studio di fase 2 PACE, con reazioni avverse gravi verificatesi nel 20% dei pazienti. Alcuni pazienti hanno manifestato più di un tipo di evento. Il tempo mediano all’insorgenza dei primi eventi di occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico nello studio PACE è stato rispettivamente di 351, 611 e 605 giorni. Reazioni tromboemboliche venose (frequenze in corso di trattamento) si sono verificate nel 6% dei pazienti.
Nello studio di fase 2 OPTIC (vedere paragrafo 5.1) con follow-up mediano di 77,9 mesi, le reazioni avverse quali occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico (frequenze in corso di trattamento) si sono verificate rispettivamente nel 5,3%, 4,3% e 4,3% dei pazienti trattati con Iclusig (coorte 45 mg). Nel complesso, le reazioni avverse con occlusione arteriosa si sono verificate nel 13,8% dei pazienti trattati con Iclusig (coorte 45 mg), con reazioni avverse gravi verificatesi nell’8,5% dei pazienti (coorte 45 mg). Il tempo mediano all’insorgenza dei primi eventi di occlusione arteriosa del sistema cardiovascolare, cerebrovascolare e vascolare periferico nello studio OPTIC è stato rispettivamente di 473, 356 e 108 giorni. Dei 94 pazienti in OPTIC (coorte 45 mg), 1 paziente ha manifestato una reazione tromboembolica venosa.
Nello studio di fase 3 PhALLCON (vedere paragrafo 5.1) con un follow-up mediano di 20,43 mesi, le reazioni avverse occlusive arteriose cardiovascolari, cerebrovascolari e vascolari periferiche (frequenze emergenti dal trattamento) si sono verificate rispettivamente nell’1,2%, 0,6% e 0,6% dei pazienti trattati con ponatinib in combinazione con chemioterapia. Eventi tromboembolici venosi si sono verificati nel 12% dei pazienti che hanno ricevuto ponatinib in combinazione con chemioterapia nello studio PhALLCON.
Mielosoppressione
Nello studio PACE, la mielosoppressione è stata riportata comunemente in tutte le popolazioni di pazienti.
La frequenza di trombocitopenia, di neutropenia e di anemia, di grado 3 o 4 è stata maggiore nei pazienti con LMC-FA e LMC-FB/LLA Ph+, rispetto ai pazienti con LMC-FC (vedere Tabella 8). È stata riferita mielosoppressione in pazienti sia con valori basali di laboratorio nella norma sia con pregresse anomalie di laboratorio.
L’interruzione a causa di mielosoppressione è stata infrequente (trombocitopenia 4%, neutropenia e anemia < 1% ciascuna).
Eventi di mielosoppressione sono stati riportati nell’83% dei pazienti trattati con ponatinib nello studio PhALLCON, nel 63% dei pazienti trattati con ponatinib nello studio OPTIC (coorte 45 mg) e nel 60% dei pazienti trattati con ponatinib nello studio PACE.
Epatotossicità
Eventi di epatotossicità si sono verificati nel 64% dei pazienti che hanno ricevuto ponatinib in combinazione con chemioterapia nello studio PhALLCON, nel 28% dei pazienti trattati con ponatinib nello studio OPTIC (coorte 45 mg) e nel 30% dei pazienti trattati con ponatinib nello studio PACE (vedere paragrafo 4.4).
Riattivazione della epatite B
La riattivazione dell’epatite B è stata riportata in associazione con BCR-ABL TKIs. Alcuni casi hanno avuto come conseguenza insufficienza epatica acuta o epatite fulminante portando al trapianto del fegato o a un esito fatale (vedere paragrafo 4.4).
Reazioni avverse cutanee severe (SCAR)
Reazioni cutanee severe (come la sindrome di Stevens-Johnson) sono state segnalate con alcuni inibitori delle tirosin-chinasi BCR-ABL. I pazienti devono essere avvisati di riferire immediatamente sospette reazioni cutanee, soprattutto se associate a formazione di vesciche, esfoliazione cutanea, interessamento delle mucose o sintomi sistemici.
Tabella 8 Incidenza di anomalie di grado 3/4* rilevanti dal punto di vista clinico in ≥ 2% dei pazienti in ogni gruppo di malattia nello studio di fase 2 (N = 449); follow-up minimo di 64 mesi per tutti i pazienti ancora in trattamento
| Analisi di laboratorio | Tutti i pazienti (N = 449) (%) | LMC-FC (N = 270) (%) | LMC-FA (N = 85) (%) | LMC-FB/ LLA Ph+ (N = 94) (%) |
| Ematologia | ||||
| Trombocitopenia (riduzione della conta piastrinica) | 40 | 35 | 49 | 46 |
| Neutropenia (riduzione di ANC) | 34 | 23 | 52 | 52 |
| Leucopenia (riduzione di WBC) | 25 | 12 | 37 | 53 |
| Anemia (riduzione di Hgb) | 20 | 8 | 31 | 46 |
| Linfopenia | 17 | 10 | 25 | 28 |
| Biochimica | ||||
| Aumento delle lipasi | 14 | 14 | 13 | 14 |
| Riduzione del fosforo | 10 | 10 | 13 | 9 |
| Aumento del glucosio | 7 | 8 | 13 | 1 |
| Aumento dell’ALT | 6 | 4 | 8 | 7 |
| Riduzione del sodio | 5 | 6 | 6 | 2 |
| Aumento dell’AST | 4 | 3 | 5 | 3 |
| Aumento delle amilasi | 4 | 4 | 4 | 3 |
| Riduzione del potassio | 2 | < 1 | 6 | 2 |
| Aumento del potassio | 2 | 2 | 1 | 3 |
| Aumento della fosfatasi alcalina | 2 | 2 | 4 | 2 |
| Bilirubina | 1 | < 1 | 2 | 1 |
| Riduzione del calcio | 1 | < 1 | 2 | 1 |
ALT = alanina aminotransferasi; ANC = conta assoluta dei neutrofili; AST = aspartato aminotransferasi; Hgb = emoglobina; WBC = conta leucocitaria. *Segnalate utilizzando i Common Terminology Criteria for Adverse Events del National Cancer Institute versione 4.0. | ||||
Popolazione pediatrica
La sicurezza di ponatinib in monoterapia nei pazienti pediatrici è stata valutata in uno studio di fase 1/2 in aperto a braccio singolo che ha coinvolto 61 partecipanti in età pediatrica (da ≥1 a <18 anni) affetti da leucemie, linfomi o tumori solidi recidivanti o refrattari (vedere paragrafo 5.1). Il profilo di sicurezza osservato di ponatinib in monoterapia nei pazienti pediatrici è stato generalmente in linea con quello osservato negli adulti.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Negli studi clinici sono emerse segnalazioni isolate di sovradosaggio non intenzionale con Iclusig. Dosi singole di 165 mg e una dose stimata di 540 mg in due pazienti non hanno portato a reazioni avverse clinicamente significative. Dosi multiple di 90 mg al giorno per 12 giorni in un paziente hanno portato a polmonite, risposta infiammatoria sistemica, fibrillazione atriale e moderato versamento pericardico asintomatico. Il trattamento è stato interrotto, gli eventi si sono risolti e Iclusig è stato riavviato a una dose di 45 mg una volta al giorno. Nell’eventualità di sovradosaggio con Iclusig, il paziente deve essere posto sotto osservazione e deve ricevere le terapie di supporto del caso.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, inibitori delle protein-chinasi, codice ATC: L01EA05
Meccanismo d’azione
Ponatinib è un potente inibitore di tutti i BCR-ABL con elementi strutturali, compreso un triplo legame carbonio-carbonio, che rendono possibile un legame ad alta affinità ai BCR-ABL nativi e alle forme mutanti delle ABL chinasi.
Effetti farmacodinamici
Ponatinib inibisce l’attività tirosin-chinasica di ABL e del mutante ABL T315I con valori IC50 rispettivamente di 0,4 e 2,0 nM. In saggi cellulari, ponatinib è stato in grado di superare la resistenza a imatinib, dasatinib e nilotinib mediata da mutazioni del dominio chinasico BCR-ABL. In studi preclinici sulla mutagenesi, la concentrazione di ponatinib sufficiente per inibire nella misura di più del 50% la vitalità delle cellule che esprimono tutti i mutanti BCR-ABL testati (compreso T315I) e reprimere la comparsa di cloni mutanti, è stata 40 nM. In un saggio cellulare di mutagenesi accelerata non sono state rilevate mutazioni in BCR-ABL in grado di conferire resistenza a 40 nM di ponatinib.
Ponatinib ha prodotto una contrazione tumorale ed una prolungata sopravvivenza in topi portatori di tumori che esprimevano BCR-ABL nativo o mutanti T315I.
A dosi di 30 mg o più, tipicamente le concentrazioni plasmatiche minime di ponatinib allo steady-state superano 21 ng/ml (40 nM). A dosi di 15 mg o più, 32 pazienti su 34 (94%) hanno evidenziato una riduzione di > 50% della fosforilazione CRK-like (CRKL), un biomarcatore dell’inibizione di BCR-ABL, all’interno di cellule mononucleate del sangue periferico. Ponatinib inibisce l’attività di altre chinasi clinicamente rilevanti con valori di IC50 inferiori a 20 nM e ha dimostrato attività cellulare contro RET, FLT3, e KIT e membri delle famiglie chinasiche FGFR, PDGFR e VEGFR.
Elettrofisiologia cardiaca
L’effetto di Iclusig sul prolungamento dell’intervallo QT è stato valutato in 39 pazienti con leucemia, i quali hanno ricevuto 30 mg, 45 mg o 60 mg di Iclusig una volta al giorno. ECG seriali in triplicato sono stati effettuati al basale e allo steady-state per valutare l’effetto di ponatinib sugli intervalli QT. Nello studio non sono stati rilevati cambiamenti clinicamente significativi nell’intervallo QTc medio (ossia > 20 ms) dal basale. Inoltre, i modelli farmacocinetici-farmacodinamici non mostrano alcuna relazione esposizione-effetto, con un cambiamento medio del QTcF stimato di –6,4 ms (intervallo superiore di confidenza –0,9 ms) alla Cmax per il gruppo di 60 mg.
Efficacia e sicurezza clinica
Pazienti con LMC e LLA Ph+ trattate in precedenza con altri inibitori delle tirosinchinasi (TKI) o che presentano la mutazione T315I.
Studio PACE
La sicurezza e l’efficacia di Iclusig nei pazienti con LMC e LLA Ph+ resistenti o intolleranti a precedente terapia con inibitori delle tirosinchinasi (TKI) sono state valutate in uno studio multicentrico internazionale in aperto a singolo braccio. Tutti i pazienti hanno ricevuto 45 mg di Iclusig una volta al giorno, con la possibilità di ridurre e interrompere le dosi e di riprenderle e aumentarle in fase successiva. I pazienti sono stati assegnati a una di sei coorti in base alla fase della malattia (LMC-FC, LMC-FA o LMC-FB/LLA Ph+), resistenza o intolleranza (R/I) a dasatinib o nilotinib, e presenza della mutazione T315I.
La resistenza nella LMC-FC è stata definita come mancato raggiungimento di una risposta ematologica completa (entro 3 mesi), una risposta citogenetica minore (entro 6 mesi) o una risposta citogenetica maggiore (entro 12 mesi) con il trattamento con dasatinib o nilotinib. Sono stati considerati resistenti anche i pazienti con LMC-FC che hanno avuto perdita della risposta o sviluppo di una mutazione nel dominio chinasico in assenza di una risposta citogenetica completa o progressione a LMC-FA o LMC-FB in qualunque momento durante la terapia con dasatinib o nilotinib. La resistenza nella LMC-FA e nella LMC-FB/LLA Ph+ è stata definita come mancato raggiungimento di una risposta ematologica maggiore (LMC-FA entro 3 mesi, LMC-FB/LLA Ph+ entro 1 mese), perdita di risposta ematologica maggiore (in qualunque momento), o sviluppo di mutazioni nel dominio chinasico in assenza di una risposta ematologica maggiore durante la terapia con dasatinib o nilotinib.
L’intolleranza è stata definita come sospensione di dasatinib o nilotinib a causa di tossicità nonostante la gestione ottimale, in assenza di una risposta citogenetica completa per i pazienti con LMC-FC o di una risposta ematologica maggiore per i pazienti con LMC-FA, LMC-FB o LLA Ph+.
L’endpoint primario di efficacia nella LMC-FC era la risposta citogenetica maggiore (MCyR), che includeva risposte citogenetiche complete e parziali (CCyR e PCyR) entro 12 mesi. Gli endpoint secondari di efficacia nella LMC-FC erano la risposta ematologica completa (CHR) e la risposta molecolare maggiore (MMR).
L’endpoint primario di efficacia nella LMC-FA e nella LMC-FB/LLA Ph+ era la risposta ematologica maggiore (MaHR), definita come una risposta ematologica completa (CHR) o nessuna evidenza di leucemia (NEL). Gli endpoint secondari di efficacia nella LMC-FA e nella LMC-FB/LLA Ph+ erano la MCyR e la MMR.
Per tutti i pazienti, ulteriori endpoint secondari di efficacia comprendevano: conferma di MCyR, tempo alla risposta, durata della risposta, sopravvivenza libera da progressione e sopravvivenza globale. Inoltre, sono state condotte analisi post-hoc per valutare la relazione tra i risultati a breve termine della risposta citogenetica (MCyR) e della risposta molecolare (MMR) con i risultati a lungo termine di PFS e OS, mantenimento della risposta (MCyR e MMR) dopo riduzione della dose e PFS e OS in base alla condizione evento occlusivo arterioso.
Lo studio ha arruolato 449 pazienti, 444 dei quali sono stati eleggibili per l’analisi: 267 pazienti con LMC-FC (Coorte R/I: n = 203, Coorte T315I: n = 64), 83 pazienti con LMC-FA (Coorte R/I: n = 65, Coorte T315I: n = 18) e 62 pazienti con LMC-FB (Coorte R/I: n = 38, Coorte T315I: n = 24) e 32 pazienti con LLA Ph+ (Coorte R/I: n = 10, Coorte T315I: n = 22). Solo il 26% dei pazienti con LMC-FC presentava una pregressa MCyR o una risposta migliore (MCyR, MMR o CMR) al precedente trattamento con dasatinib o nilotinib, e solo il 21% e 24% dei pazienti rispettivamente con LMC-FA e LMC-FB/LLA Ph+ presentava una pregressa MaHR o una risposta migliore (MaHR, MCyR, MMR o CMR). Le caratteristiche demografiche al basale sono descritte di seguito, nella Tabella 9.
Tabella 9 Caratteristiche demografiche e patologiche dello studio PACE
| Caratteristiche dei pazienti all’ingresso nello studio | Popolazione totale di sicurezza N = 449 |
| Età | |
| Mediana, anni (range) | 59 (18-94) |
| Sesso, n (%) | |
| Maschi | 238 (53%) |
| Etnia, n (%) | |
| Asiatici | 59 (13%) |
| Neri/Afroamericani | 25 (6%) |
| Bianchi | 352 (78%) |
| Altri | 13 (3%) |
| Stato di validità ECOG, n (%) | |
| ECOG = 0 oppure 1 | 414 (92%) |
| Anamnesi patologica | |
| Tempo mediano dalla diagnosi alla prima dose, anni (range) | 6,09 (0,33-28,47) |
| Resistenti a precedente terapia con TKIa *, n (%) | 374 (88%) |
| Precedente terapia con TKI - numero di regimi, n (%) | |
| 1 | 32 (7%) |
| 2 | 155 (35%) |
| ≥ 3 | 262 (58%) |
| Mutazione BCR-ABL rilevata all’ingresso nello studio, n (%)b | |
| Nessuna | 198 (44%) |
| 1 | 192 (43%) |
| ≥ 2 | 54 (12%) |
| Comorbidità | |
| Ipertensione | 159 (35%) |
| Diabete | 57 (13%) |
| Ipercolesterolemia | 100 (22%) |
| Storia di cardiopatia ischemica | 67 (15%) |
| a* su 427 pazienti che riferivano precedente terapia TKI con dasatinib o nilotinib b Fra i pazienti con una o più mutazioni del dominio chinasico BCR-ABL rilevate all’ingresso nello studio, sono state rilevate 37 mutazioni uniche. | |
Complessivamente, il 55% dei pazienti presentava una o più mutazioni del dominio chinasico BCR-ABL all’ingresso nello studio. Le mutazioni più frequenti erano: T315I (29%), F317L (8%), E255K (4%) e F359V (4%). Nel 67% dei pazienti con LMC-FC nella coorte R/I, non sono state rilevate mutazioni all’ingresso nello studio.
I risultati relativi all’efficacia sono riepilogati nelle Tabelle 10, 11 e 12.
Tabella 10 Efficacia di Iclusig in pazienti resistenti o intolleranti con LMC in fase cronica
| Totale (N = 267) | Resistenti o Intolleranti | ||
Coorte R/I (N = 203) | Coorte T315I (N = 64) | ||
| Risposta citogenetica | |||
Maggiore (MCyR) a % (IC 95%) | 55% (49-62) | 51% (44-58) | 70% (58-81) |
Completa (CCyR) % (IC 95%) | 46% (40-52) | 40% (33-47) | 66% (53-77) |
Risposta molecolare maggiore b % (IC 95%) | 40% (35-47) | 35% (28-42) | 58% (45-70) |
a L’endpoint primario per le coorti di LMC-FC era la MCyR, che combina risposte citogenetiche sia complete (Assenza di cellule Ph+ rilevabili), sia parziali (Cellule Ph+ fra 1% e 35%). b Misurata nel sangue periferico. Definita come un rapporto ≤ 0,1% tra BCR-ABL e trascritti di ABL sulla Scala Internazionale (SI) (ossia ≤ 0,1% BCR-ABLSI; i pazienti devono avere il trascritto b2a2/b3a2 (p210)), nel sangue periferico, misurato mediante reazione a catena delle polimerasi con transcriptasi inversa quantitativa (qRT PCR). Data di cut-off della banca dati: 06 Febbraio 2017. | |||
I pazienti con LMC-FC che avevano ricevuto un minor numero di precedenti trattamenti con TKI, hanno ottenuto risposte citogenetiche, ematologiche e molecolari superiori. Dei pazienti con LMC-FC trattati precedentemente con uno, due, tre o quattro TKI, rispettivamente il 75% (12/16), 68% (66/97), 44% (63/142) e 58% (7/12) hanno ottenuto una MCyR durante la terapia con Iclusig. L’intensità della dose mediana è stata di 28 mg/die, ovvero il 63% della dose prevista di 45 mg.
Dei pazienti con LMC-FC con assenza di mutazioni rilevate all’ingresso nello studio, il 49% (66/136) ha ottenuto una MCyR.
Per tutte le mutazioni BCR-ABL rilevate all’ingresso nello studio in più di un paziente con LMC-FC, è stata ottenuta una MCyR dopo terapia con Iclusig.
Nei pazienti con LMC-FC che hanno conseguito una MCyR, il tempo mediano alla MCyR è stato 2,8 mesi (range: 1,6-11,3 mesi), e nei pazienti che hanno conseguito una MMR, il tempo mediano alla MMR è stato 5,5 mesi (range: 1,8-55,5 mesi). Alla data di redazione del resoconto aggiornato con un follow-up minimo per tutti i pazienti in trattamento di 64 mesi, le durate mediane di MCyR e MMR non erano state ancora raggiunte. In base alle stime di Kaplan-Meier, si prevede che l’82% (IC 95%: [74%-88%]) dei pazienti con LMC-FC (durata media del trattamento: 32,2 mesi) che hanno ottenuto una MCyR manterranno tale risposta a 48 mesi e che il 61% (IC 95%: [51%-70%]) dei pazienti con LMC-FC che hanno ottenuto una MMR manterranno tale risposta a 36 mesi. La probabilità di tutti i pazienti con LMC-FC di mantenere la MCyR e la MMR non ha subito ulteriori modifiche quando l’analisi è stata estesa ai 5 anni.
Con un follow-up minimo di 64 mesi, nel 3,4% (9/267) dei pazienti con LMC-FC la malattia si è evoluta in LMC-FA o LMC-FB.
Per la totalità dei pazienti con LMC-FC (N = 267), cosi come per i pazienti con LMC-FC della coorte A R/I (N = 203) e i pazienti della coorte B T315I (N = 64), la sopravvivenza globale mediana non è stata ancora raggiunta. Per l’intero gruppo con LMC-FC la probabilità di sopravvivenza a 2, 3, 4 e 5 anni è stimata all’86.0%, 81.2%, 76.9%, e 73.3% rispettivamente, come mostrato in Figura 1.
Figura 1 – Stime di Kaplan-Meier per la sopravvivenza globale in popolazione con LMC-FC (Popolazione trattata)
Nei pazienti con LMC-FC che hanno ottenuto una risposta MCyR o MMR entro il primo anno di trattamento, i dati relativi alla sopravvivenza libera da progressione (PFS) e alla sopravvivenza globale (OS) presentavano un miglioramento statisticamente significativo rispetto ai dati dei pazienti che non avevano raggiunto le tappe previste dal trattamento. Una risposta MCyR a 3 mesi era strettamente correlata in maniera statisticamente significativa, con la PFS e la OS (p< 0,0001 e p = 0,0006 rispettivamente). La significatività statistica è stata raggiunta nella correlazione di PFS e OS con una MCyR a 12 mesi (p = < 0,0001 e p = 0,0012 rispettivamente).
Tabella 11 Efficacia di Iclusig in pazienti resistenti o intolleranti con LMC in fase avanzata
| LMC in fase accelerata | LMC in fase blastica | |||||
| Totale (N = 83) | Resistenti o Intolleranti | Totale (N = 62) | Resistenti o Intolleranti | |||
Coorte R/I (N = 65) | Coorte T315I (N = 18) | Coorte R/I (N = 38) | Coorte T315I (N = 24) | |||
| Percentuale di risposta ematologica | ||||||
Maggiorea (MaHR) % (IC 95%) | 57% (45-68) | 57% (44-69) | 56% (31-79) | 31% (20-44) | 32% (18-49) | 29% (13-51) |
Completab (CHR) % (IC 95%) | 51% (39-62) | 49% (37-62) | 56% (31-79) | 21% (12-33) | 24% (11-40) | 17% (5-37) |
Risposta citogenetica maggiorec % (IC 95%) | 39% (28-50) | 34% (23-47) | 56% (31-79) | 23% (13-35) | 18% (8-34) | 29% (13-51) |
a L’endpoint primario per le coorti di LMC-FA e LMC-FB/LLA Ph+ era la MaHR, che combina risposte ematologiche complete e assenza di evidenze di leucemia. b CHR: WBC ≤ ULN istituzionale, ANC ≥ 1 000/mm3, piastrine ≥ 100 000/mm3, assenza di blasti o promielociti nel sangue periferico, blasti midollari ≤ 5%, < 5% mielociti più metamielociti nel sangue periferico, basofili < 5% nel sangue periferico, nessun coinvolgimento extramidollare (compresa assenza di epatomegalia o splenomegalia). c La MCyR combina risposte citogenetiche sia complete (Assenza di cellule Ph+ rilevabili), sia parziali (Cellule Ph+ fra 1% e 35%). Data di cut-off della banca dati: 06 Febbraio 2017. | ||||||
L’intensità della dose mediana è stata di 32 mg/die per i pazienti con LMC-FA.
Tabella 12 Efficacia di Iclusig in pazienti resistenti o intolleranti con LLA Ph+
| Totale (N = 32) | Resistenti o Intolleranti | ||
Coorte R/I (N = 10) | Coorte T315I (N = 22) | ||
| Percentuale di risposta ematologica | |||
Maggiorea (MaHR) % (IC 95%) | 41% (24-59) | 50% (19-81) | 36% (17-59) |
Completab (CHR) % (IC 95%) | 34% (19-53) | 40% (12-74) | 32% (14-55) |
Risposta citogenetica maggiorec % (IC 95%) | 47% (29-65) | 60% (26-88) | 41% (21-64) |
a L’endpoint primario per le coorti di LMC-FA e LMC-FB/LLA Ph+ era la MaHR, che combina risposte ematologiche complete e assenza di evidenze di leucemia. b CHR: WBC ≤ ULN istituzionale, ANC ≥ 1 000/mm3, piastrine ≥ 100 000/mm3, assenza di blasti o promielociti nel sangue periferico, blasti midollari ≤ 5%, < 5% mielociti più metamielociti nel sangue periferico, basofili < 5% nel sangue periferico, nessun coinvolgimento extramidollare (compresa assenza di epatomegalia o splenomegalia). c La MCyR combina risposte citogenetiche sia complete (Assenza di cellule Ph+ rilevabili), sia parziali (Cellule Ph+ fra 1% e 35%). Data di cut-off della banca dati: 06 Febbraio 2017 | |||
L’intensità della dose mediana è stata di 44 mg/die per i pazienti con LMC-FB/LLA Ph+.
Il tempo mediano alla MaHR in pazienti con LMC-FA, LMC-FB e LLA Ph+ è stato rispettivamente 0,7 mesi (range: 0,4-5,8 mesi), 1,0 mesi (range: 0,4-3,7 mesi) e 0,7 mesi (range: 0,4-5,5 mesi). Alla data di redazione del resoconto aggiornato con un periodo minimo di follow-up di 64 mesi per tutti i pazienti in trattamento, la durata mediana della MaHR per i pazienti con LMC-FA (durata mediana del trattamento: 19,4 mesi), LMC-FB (durata mediana del trattamento: 2,9 mesi), e LLA Ph+ (durata mediana del trattamento: 2,7 mesi) è stata stimata rispettivamente in 12,9 mesi (range: 1,2-68,4 mesi), 6,0 mesi (range: 1,8-59,6 mesi), e 3,2 mesi (range: 1,8-12,8 mesi).
Per tutti i pazienti arruolati nello studio di fase 2 PACE, la relazione intensità di dose-sicurezza ha indicato incrementi significativi degli eventi avversi di grado ≥ 3 (insufficienza cardiaca, trombosi arteriosa, ipertensione, trombocitopenia, pancreatite, neutropenia, eruzione cutanea, aumento degli enzimi ALT, AST e della lipasi, mielosoppressione, artralgia) nell’intervallo di dose 15-45 mg una volta al giorno.
L’analisi della relazione intensità di dose-sicurezza nello studio di fase 2 PACE ha indicato che dopo la correzione delle covarianti, l’intensità globale della dose è associata in modo significativo ad un aumento del rischio di occlusione arteriosa, con un rapporto stimato di circa 1,6 per ogni incremento di 15 mg. Inoltre, i risultati dell’analisi di regressione logistica dei dati di pazienti arruolati nello studio di fase 1, suggeriscono una relazione tra l’esposizione sistemica (AUC) e l’insorgenza di eventi trombotici arteriosi. Pertanto, una riduzione della dose porta a prevedere una riduzione del rischio di eventi occlusivi vascolari ma l’analisi ha suggerito che potrebbe esserci un effetto di ‘carry over’ delle dosi maggiori, il che potrebbe richiedere diversi mesi prima che la riduzione della dose porti ad una effettiva riduzione del rischio. Altre covariate che evidenziano un’associazione statisticamente significativa con l’insorgenza di eventi occlusivi vascolari in questa analisi sono l’anamnesi di eventi ischemici e l’età.
Riduzione della dose in pazienti LMC-FC
Nello studio di fase 2 PACE, sono state raccomandate riduzioni della dose dopo l’insorgenza di eventi avversi; sono state introdotte in questo studio ulteriori raccomandazioni per una riduzione prospettica della dose in tutti i pazienti LMC-FC in assenza di eventi avversi, allo scopo di ridurre il rischio di eventi occlusivi vascolari.
Su un follow-up minimo di 48 mesi, e circa 2 anni dopo la raccomandazione per una riduzione prospettica della dose, i pazienti LMC-FC ancora in trattamento erano 110. La maggior parte di costoro (82 pazienti su 110; 75%) riceveva 15 mg come ultima dose, mentre 24 pazienti su 110 (22%) ricevevano 30 mg e 4 pazienti su 110 (4%) ricevevano 45 mg. All’inizio della fase di chiusura dello studio (follow up minimo di 64 mesi, e più di 3 anni dopo la raccomandazione per una riduzione prospettica della dose), 99 pazienti con LMC-FC erano in trattamento e 77 (78%) di questi pazienti avevano ricevuto 15 mg come loro ultima dose dello studio.
Sicurezza
Nello studio di fase 2 PACE, 86 pazienti LMC-FC hanno ottenuto una MCyR alla dose di 45 mg, 45 pazienti LMC-FC hanno ottenuto una MCyR dopo una riduzione della dose a 30 mg, prevalentemente per eventi avversi.
Eventi occlusivi vascolari sono stati rilevati in 44 dei suddetti 131 pazienti. La maggior parte di questi eventi si è verificata alla dose a cui il paziente ha ottenuto la risposta MCyR; un numero minore di eventi si è verificato dopo la riduzione della dose.
Tabella 13 Primi eventi avversi occlusivi vascolari in pazienti LMC-FC che hanno ottenuto una
MCyR a 45 mg o 30 mg (estrazione dei dati 7 aprile 2014)
| Dose più recente all’insorgenza del primo evento occlusivo vascolare | |||
| 45 mg | 30 mg | 15 mg | |
MCyR ottenuta a 45 mg (N = 86) | 19 | 6 | 0 |
MCyR ottenuta a 30 mg (N = 45) | 1 | 13 | 5 |
Il tempo mediano all’insorgenza dei primi eventi occlusivi arteriosi del sistema cardiovascolare, cerebrovascolare e vascolare periferico è stato rispettivamente di 351, 611 e 605 giorni. Dopo aggiustamento per l’esposizione, l’incidenza dei primi eventi occlusivi arteriosi era maggiore nei primi due anni di follow-up e diminuiva alla riduzione dell’intensità della dose giornaliera (a seguito di raccomandazione per la riduzione prospettica della dose). Anche altri fattori, in aggiunta al dosaggio, potrebbero contribuire al rischio di occlusione arteriosa.
Efficacia
I dati di mantenimento della risposta (MCyR e MMR) nello studio di fase 2 PACE sono disponibili per tutti i pazienti LMC-FC sottoposti alla riduzione della dose per un motivo qualsiasi. Nella Tabella 14 sono riportati tali dati relativi ai pazienti che hanno ottenuto una risposta MCyR e MMR a 45 mg; dati simili sono disponibili per i pazienti che hanno ottenuto una risposta MCyR e MMR a 30 mg.
La maggior parte dei pazienti sottoposti a una riduzione della dose ha conservato la risposta (MCyR e MMR) per tutta la durata del follow-up attualmente disponibile. Una percentuale di pazienti non è stata sottoposta ad alcuna riduzione della dose in base a valutazioni individuali del rapporto beneficio/rischio.
Tabella 14 Conservazione della risposta in pazienti LMC-FC che hanno ottenuto una MCyR o
MMR alla dose di 45 mg (estrazione dei dati 06 Febbraio 2017)
| MCyR ottenuta a 45 mg (N = 86) | MMR ottenuta a 45 mg (N = 63) | |||
Numero di pazienti | MCyR conservata | Numero di pazienti | MMR conservata | |
| Nessuna riduzione della dose | 19 | 13 (68%) | 18 | 11 (61%) |
| Riduzione della dose a 30 mg soltanto | 15 | 13 (87%) | 5 | 3 (60%) |
| ≥ mese 3 riduzione a 30 mg | 12 | 10 (83%) | 3 | 2 (67%) |
| ≥ mese 6 riduzione a 30 mg | 11 | 9 (82%) | 3 | 2 (67%) |
| ≥ mese 12 riduzione a 30 mg | 8 | 7 (88%) | 3 | 2 (67%) |
| ≥ mese 18 riduzione a 30 mg | 7 | 6 (86%) | 2 | 2 (100%) |
| ≥ mese 24 riduzione a 30 mg | 6 | 6 (100%) | 2 | 2 (100%) |
| ≥ mese 36 riduzione a 30 mg | 1 | 1 (100%) | - | - |
| Qualunque tipo di riduzione della dose a 15 mg | 52 | 51 (98%) | 40 | 36 (90%) |
| ≥ mese 3 riduzione a 15 mg | 49 | 49 (100%) | 39 | 36 (92%) |
| ≥ mese 6 riduzione a 15 mg | 47 | 47 (100%) | 37 | 35 (95%) |
| ≥ mese 12 riduzione a 15 mg | 44 | 44 (100%) | 34 | 33(97%) |
| ≥ mese 18 riduzione a 15 mg | 38 | 38 (100%) | 29 | 29 (100%) |
| ≥ mese 24 riduzione a 15 mg | 32 | 32(100%) | 23 | 23 (100%) |
| ≥ mese 36 riduzione a 15 mg | 8 | 8(100%) | 4 | 4 (100%) |
L’attività antileucemica di Iclusig è stata valutata anche in uno studio di Fase I sull’incremento della dose, che ha incluso 65 pazienti con LMC e LLA Ph+ e che è stato completato. Su 43 pazienti con LMC-FC, 31 hanno conseguito una MCyR con una durata mediana di follow-up pari a 55,5 mesi (range: 1,7-91,4 mesi). Alla data di riferimento, 25 pazienti con LMC-FC risultavano in MCyR (la durata mediana della MCyR non era stata raggiunta).
Studio di fase 2 randomizzato in aperto OPTIC
La sicurezza e l’efficacia di Iclusig sono state valutate nello studio di fase 2 OPTIC, uno studio di ottimizzazione della dose. I pazienti idonei erano affetti da LMC-FC, considerata resistente ad almeno 2 inibitori delle chinasi assunti in precedenza o che presentavano la mutazione T315I. La resistenza di LMC-FC durante una precedente terapia con un inibitore delle chinasi è stata definita dal mancato raggiungimento di una risposta ematologica completa (entro 3 mesi), di una risposta citogenetica minore (entro 6 mesi) o di una risposta citogenetica maggiore (entro 12 mesi), oppure dallo sviluppo di una nuova mutazione del dominio chinasico BCR-ABL1 o da una nuova evoluzione clonale. I pazienti dovevano avere > 1% di BCR-ABL1SI (misurato mediante reazione a catena delle polimerasi in tempo reale – real-time PCR) all’ingresso nello studio. I pazienti hanno ricevuto uno dei tre dosaggi iniziali: 45 mg una volta al giorno per via orale, 30 mg una volta al giorno per via orale oppure 15 mg una volta al giorno per via orale. Per i pazienti che hanno ricevuto una dose iniziale di 45 mg o 30 mg è stata prevista una riduzione obbligatoria della dose a 15 mg una volta al giorno non appena veniva raggiunto ≤ 1% BCR-ABL1SI. L’endpoint primario di efficacia è stato definito come una risposta molecolare basata sul raggiungimento di ≤ 1% BCR-ABL1SI a 12 mesi. Tutti i pazienti hanno raggiunto il punto di osservazione a 12 mesi (endpoint primario) entro il cut-off dei dati dell’analisi primaria. La durata mediana del follow-up per la coorte 45 mg (N = 94) è stata di 77,9 mesi (IC 95%: 72,4-84,0). Di seguito vengono descritti solo i risultati di efficacia per la dose iniziale raccomandata di 45 mg. Iclusig è stato somministrato a 282 pazienti in totale: 94 hanno ricevuto la dose iniziale di 45 mg, 94 la dose iniziale di 30 mg e 94 la dose iniziale di 15 mg. Le caratteristiche demografiche al basale dei pazienti che hanno ricevuto la dose iniziale di 45 mg sono descritte nella Tabella 15.
Tabella 15 Caratteristiche demografiche e patologiche dello studio OPTIC
| Caratteristiche dei pazienti all’ingresso nello studio | Iclusig 45 mg → 15 mg (N = 94) |
| Età | |
| Mediana, anni (range) | 46 (19-81) |
| Sesso, n (%) | |
| Maschi | 50 (53%) |
| Etnia, n (%) | |
| Bianchi | 73 (78%) |
| Asiatici | 16 (17%) |
| Altri/Non nota | 4 (4%) |
| Neri/Afroamericani | 1 (1%) |
| ECOG Performance Status, n (%) | |
| ECOG 0 oppure 1 | 93 (99%) |
| Anamnesi patologica | |
| Tempo mediano dalla diagnosi alla prima dose, anni (range) | 5,5 (1-21) |
| Resistenti a precedente terapia con inibitori delle chinasi, n (%) | 92 (98%) |
| Con una o più mutazioni del dominio chinasico BCR-ABL, n (%) | 41 (44%) |
| Numero di inibitori delle chinasi assunti in precedenza, n (%) | |
| 1 | 1 (1%) |
| 2 | 43 (46%) |
| ≥ 3 | 50 (53%) |
| Mutazione T315I al basale | 25 (27%) |
| Caratteristiche dei pazienti all’ingresso nello studio | Iclusig 45 mg → 15 mg (N = 94) |
| Comorbidità | |
| Ipertensione | 29 (31%) |
| Diabete | 5 (5%) |
| Ipercolesterolemia | 3 (3%) |
| Storia di cardiopatia ischemica | 3 (3%) |
I risultati di efficacia sono riassunti nella Tabella 16.
L’endpoint primario è stato raggiunto dai pazienti che hanno ricevuto la dose iniziale di 45 mg.
Complessivamente, nel 44% dei pazienti erano presenti una o più mutazioni del dominio chinasico BCR-ABL all’ingresso dello studio. La mutazione più frequente era T315I (27%). L’analisi per sottogruppi basata sullo stato della mutazione T315I ha mostrato a 2 mesi tassi ≤ 1% BCR-ABL1SI simili tra i pazienti con o senza mutazione T315I (vedere Tabella 16 sottostante). Non sono state rilevate mutazioni all’ingresso dello studio nel 54% dei pazienti che hanno ricevuto la dose iniziale di 45 mg.
Con un follow-up mediano di 6,5 anni tra i pazienti con LMC-FC, la percentuale di pazienti che hanno subito una evoluzione della malattia in LMC-FA o LMC-FB è stata rispettivamente dell’11,7% e del 3,2%.
Tabella 16 Risultati di efficacia nei pazienti con LMC-FC che hanno ricevuto Iclusig alla dose iniziale di 45 mg nello studio di fase 2 OPTIC
Iclusig 45 mg → 15 mg (N = 93)(a) | |
| Risposta molecolare a 12 mesi (b) | |
Tasso complessivo ≤ 1% BCR-ABL1SI % (n/N) (IC 98,3%)(c) | 44% (41/93) (32%, 57%) |
Pazienti con mutazione T315I % (n/N) (IC 95%) | 44% (11/25) (24%, 65%) |
Pazienti senza mutazione T315I % (n/N) (IC 95%) | 44% (29/66)(d) (32%, 57%) |
| Risposta citogenetica a 12 mesi | |
Maggiore (MCyR)(e) % (n/N) (IC 95%) | 48% (44/91)(f) (38%, 59%) |
Pazienti con mutazione T315I % (n/N) (IC 95%) | 52% (13/25) (31%, 72%) |
Pazienti senza mutazione T315I % (n/N) (IC 95%) | 46% (30/65)(g) (34%, 59%) |
(a) Popolazione ITT (N = 93) definita come pazienti con trascritti BCR ABL1 b2a2/b3a2. (b) L’endpoint primario è stato il tasso ≤ 1% BCR-ABL1SI a 12 mesi; definito come un rapporto tra BCR ABL e trascritti di ABL pari a ≤ 1% sulla Scala Internazionale (SI) (ossia, ≤ 1% BCR-ABLSI; i pazienti dovevano presentare il trascritto b2a2/b3a2 [p210]) nel sangue periferico, misurato mediante reazione a catena delle polimerasi con transcriptasi inversa quantitativa (qRT PCR).
(c) L’IC al 98,3% è calcolato con il metodo binomiale esatto (Clopper-Pearson).
(d) Due dei 93 pazienti non sono stati sottoposti a valutazione delle mutazioni al basale e sono stati esclusi dall’analisi della risposta in base alle mutazioni.
(e) L’endpoint secondario è stato la MCyR entro 12 mesi, che combina risposte citogenetiche sia complete (Assenza di cellule Ph+ rilevabili) che parziali (Cellule Ph+ fra 1% e 35% in almeno 20 metafasi). (f) L’analisi si basa sulla popolazione citogenetica ITT (N = 91), definita come pazienti con almeno 20 metafasi esaminate alla valutazione citogenetica al basale. Un paziente con risposta citogenetica completa al basale è stato escluso dall’analisi.
(g) Uno dei 91 pazienti non è stato sottoposto alla valutazione delle mutazioni al basale ed è stato escluso dall’analisi della risposta in base alle mutazioni.
Gli endpoint di efficacia secondari hanno incluso la risposta citogenetica completa (CCyR) a 12 mesi, la risposta molecolare maggiore (MMR) a 12 e 24 mesi, la risposta ematologica completa a 3 mesi, il tempo alla risposta, la durata della risposta, il mantenimento della risposta, la sopravvivenza libera da progressione (PFS) e la sopravvivenza globale (OS). Ulteriori valutazioni hanno riguardato i tassi di risposta molecolare ad ogni visita dei pazienti a intervalli di 3 mesi per un periodo di 36 mesi, in base al raggiungimento di ≤ 1% BCR-ABL1SI.
A 12 mesi, il 34% (32/93) e il 17% (16/93) dei pazienti avevano raggiunto rispettivamente la
CCyR e la MMR. A 24 mesi, il 34% (18/75) dei pazienti aveva raggiunto la MMR. La durata mediana della MMR non era stata ancora raggiunta.
- La durata mediana del trattamento con ponatinib è stata di 31 mesi.
Dei 45 pazienti con una riduzione della dose da 45 mg a 15 mg dopo il raggiungimento di ≤ 1%
BCR-ABL1SI, 25 pazienti (55,6%) hanno mantenuto la risposta con la dose ridotta per almeno un anno. Di questi 25 pazienti, 16 (64%) hanno mantenuto la risposta con 15 mg per oltre 60 mesi. La durata mediana della risposta (MR2) non è stata raggiunta. La probabilità di mantenere una MR2 a 60 mesi è stata del 68,8% (IC al 95%, 53,9-79,8).
I tassi di risposta molecolare (≤ 1% BCR-ABLSI) entro 60 mesi sono stati pari al 64,0% (IC al
95%, 42,5-82,0) nei pazienti con mutazione T315I e pari al 59,1% (IC al 95%, 46,3-71,0) nei pazienti senza mutazione T315I.
- I tassi di risposta molecolare (≤ 1% BCR-ABL1SI) a 12 mesi sono stati inferiori tra i pazienti che avevano ricevuto terapie pregresse con ≤ 2 TKI rispetto ai pazienti che avevano ricevuto terapie pregresse con ≥ 3 TKI (rispettivamente, 40% vs 48%).
Pazienti con nuova diagnosi di LLA Ph+
Studio PhALLCON
L’efficacia di Iclusig in combinazione con chemioterapia ad intensità ridotta, seguita dal proseguimento del trattamento con Iclusig come agente singolo, è stata valutata nello studio PhALLCON, uno studio multicentrico randomizzato, in aperto, con controllo attivo.
I pazienti eleggibili presentavano una nuova diagnosi di LLA Ph+. La randomizzazione è stata stratificata per età al momento della terapia di induzione (da 18 a < 45 anni; da ≥ 45 a < 60 anni; e ≥ 60 anni). I pazienti sono stati randomizzati (2:1) per ricevere Iclusig 30 mg una volta al giorno per via orale oppure imatinib 600 mg una volta al giorno per via orale in combinazione con 20 cicli di regime chemioterapico, seguiti da Iclusig o imatinib in monoterapia. La dose di Iclusig è stata ridotta a 15 mg una volta al giorno dopo il completamento della fase di induzione e il raggiungimento di una CR MRD-negativa. In caso di perdita della MRD-negatività da parte di un paziente in qualsiasi momento dopo una riduzione della dose a 15 mg basata sulla risposta, era consentito aumentare nuovamente la dose a 30 mg una volta al giorno. Solo i pazienti che avevano ottenuto una CR o una remissione completa con recupero ematologico incompleto (CRi) ed MRD-negativa al termine dell’induzione potevano proseguire il trattamento dello studio a discrezione dello sperimentatore.
Fasi dello studio e regimi terapeutici
Fase di induzione: i pazienti hanno ricevuto tre cicli da 28 giorni di Iclusig alla dose iniziale di
30 mg una volta al giorno per via orale, oppure di imatinib alla dose iniziale di 600 mg una volta al giorno per via orale, somministrati dal Giorno 1 al Giorno 28 dei cicli da 1 a 3 del regime di trattamento, in combinazione con:
- vincristina: 1,4 mg/m2, e.v., al Giorno 1 e al Giorno 14; limitata a un massimo di 2 mg; e
- desametasone: i pazienti di età < 60 anni hanno ricevuto 40 mg per via orale dal Giorno 1 al Giorno 4 e dal Giorno 11 al Giorno 14. Pazienti di età ≥ 60 anni: 20 mg per via orale dal Giorno 1 al Giorno 4 e dal Giorno 11 al Giorno 14.
Fase di consolidamento (metotrexato e citarabina alternati): i pazienti hanno ricevuto sei cicli da 28 giorni di Iclusig iniziando con l’ultima dose della fase di induzione; dose modificata in base ai risultati della CR MRD-negativa o imatinib iniziando con l’ultima dose della fase di induzione; somministrate dal Giorno 1 al Giorno 28 dei cicli dal 4 al 9 del regime di trattamento, in combinazione con:
- metotrexato: i pazienti di età < 60 anni hanno ricevuto 1 000 mg/m2, e.v., al Giorno 1, infusione di 24 ore. I pazienti di età ≥ 60 anni hanno ricevuto 250 mg/m2, e.v., al Giorno 1, infusione di 24 ore. Trattamento di emergenza: acido folinico. Cicli 4, 6 e 8 dello studio.
Citarabina: i pazienti di età < 60 anni hanno ricevuto 1 000 mg/m2 ogni 12 ore, e.v., al
Giorno 1, 3 e 5, infusione di 2 ore. I pazienti di età ≥ 60 anni hanno ricevuto 250 mg/m2 ogni 12 ore, e.v., al Giorno 1, 3 e 5, infusione di 2 ore. Cicli 5, 7 e 9 dello studio.
Fase di mantenimento: i pazienti hanno ricevuto undici cicli di 28 giorni di Iclusig iniziando con l’ultima dose della fase di consolidamento (dose modificata in base ai risultati della CR MRD-negativa) o imatinib iniziando con l’ultima dose della fase di consolidamento; somministrate dal Giorno 1 al Giorno 28 dei Cicli dal 10 al 20 del regime di trattamento, in combinazione con:
- vincristina: 1,4 mg/m2, e.v., iniettata nell’arco di 1 minuto il Giorno 1 di ciascun ciclo della fase di mantenimento, 1 iniezione al mese; limitata a un massimo di 2 mg; e
- prednisone: pazienti di età < 60 anni: 200 mg/die, per via orale, nei Giorni 1-5. Pazienti di età da ≥ 60 a 69 anni: 100 mg/die, per via orale, nei Giorni 1-5. Pazienti di età ≥ 70 anni: 50 mg/die, per via orale, nei Giorni 1-5.
Dopo 20 cicli di Iclusig o imatinib in combinazione con chemioterapia, i pazienti hanno continuato a ricevere Iclusig (21%) o imatinib (9%) come agente singolo fino a recidiva da remissione completa (CR), progressione della malattia (PD), proseguimento con HSCT, proseguimento con terapia alternativa o tossicità inaccettabile. Le caratteristiche demografiche al basale della popolazione randomizzata sono descritte nella Tabella 17.
Tabella 17 Caratteristiche demografiche e patologiche per lo studio PhALLCON
Caratteristiche dei pazienti all’ingresso nello studio | Iclusig 30 mg → 15 mg con chemioterapia (N = 164) | Imatinib 600 mg con chemioterapia (N = 81) |
| Età (anni) | ||
| Mediana, anni (range) | 54 (19-82) | 52 (19-75) |
| Fascia d’età(a), n (%) | ||
| Da 18 a < 45 anni | 58 (35%) | 29 (36%) |
| Da 45 a < 60 anni | 45 (27%) | 22 (27%) |
| ≥ 60 anni | 61 (37%) | 30 (37%) |
| Sesso, n (%) | ||
| Femmine | 90 (55%) | 43 (53%) |
| Etnia, n (%) | ||
| Bianchi | 104 (63%) | 62 (77%) |
| Non indicata | 28 (17%) | 2 (3%) |
| Asiatici | 20 (12%) | 11 (14%) |
| Neri/Afroamericani | 9 (5%) | 4 (5%) |
| ECOG Performance Status, n (%) | ||
| 0 | 72 (44%) | 33 (41%) |
| 1 | 85 (52%) | 43 (53%) |
| 2 | 7 (4%) | 5 (6%) |
| Anamnesi patologica | ||
| Presenza delle varianti dominanti di BCR-ABL1 p190 o p210, n (%) | 154 (94%) | 78 (96%) |
| Assenza di malattia extramidollare, n (%) | 154 (94%) | 78 (96%) |
| Conta leucocitaria(b), valore mediano (range) | 4,37 (0,4-197) | 3,21 (0,2-81) |
| Blasti leucemici nel midollo osseo, valore mediano (%) | 80% | 75% |
| Comorbidità, n (%) | ||
| Ipertensione | 58 (35%) | 30 (37%) |
| Diabete | 39 (24%) | 24 (30%) |
| Dislipidemia | 29 (18%) | 23 (28%) |
(a) Randomizzazione stratificata per età (da 18 a < 45 anni; da ≥ 45 a < 60 anni; e ≥ 60 anni)
(b) Conta leucocitaria basata su 10^9/L
La principale misura di efficacia è stata la CR MRD-negativa al termine dell’induzione. L’MRD-negatività è stata definita come BCR ABL1≤ 0,01%, come stabilito dai test del laboratorio centralizzato. Lo stato di CR è stato definito come la presenza di < 5% di blasti nel midollo osseo in assenza di malattia extramidollare, con recupero ematologico da almeno 4 settimane, in base alla valutazione dello sperimentatore.
La popolazione di pazienti per l’analisi della risposta molecolare e della CR MRD-negativa ha incluso 232 pazienti randomizzati con una variante dominante di BCR-ABL1 p190 o p210 al basale, come stabilito dai test del laboratorio centralizzato (154 pazienti nel braccio Iclusig e 78 nel braccio imatinib).
La principale misura secondaria di efficacia, la sopravvivenza libera da eventi (event-free survival, EFS) è stata definita come il tempo trascorso dalla randomizzazione fino alla prima comparsa di uno qualsiasi dei seguenti eventi: fallimento del raggiungimento di CR entro la fine della fase di induzione, recidiva da CR o decesso per qualsiasi causa. La popolazione di pazienti per l’EFS si è basata su 245 pazienti randomizzati nella popolazione ITT, con 164 pazienti randomizzati nel braccio Iclusig (compreso 1 paziente deceduto per COVID prima di ricevere la prima dose) e 81 pazienti randomizzati nel braccio imatinib, salvo diversamente specificato.
Il tasso complessivo di HSCT è stato del 34% (56/164) nel braccio Iclusig, rispetto al 48% (39/81) nel braccio imatinib.
La durata mediana del follow-up per la sopravvivenza complessiva è stata di 20,43 mesi (IC al 95%: 18,39, 23,93) nel braccio Iclusig e di 18,14 mesi (IC al 95%: 13,86, 24,25) nel braccio imatinib.
Lo studio ha dimostrato un tasso superiore di CR MRD-negativa statisticamente significativo al termine dell’induzione per i pazienti randomizzati al braccio Iclusig rispetto al braccio imatinib.
Alla data di cut-off dei dati, i risultati relativi alla principale misura secondaria di efficacia rappresentata dall’EFS non erano maturi, con il 33,5% degli eventi necessari per l’analisi finale (34/164 eventi nel braccio Iclusig e 24/81 nel braccio imatinib).
I risultati di efficacia sono riassunti nella Tabella 18.
Tabella 18 Risultati di efficacia per i pazienti con LLA Ph+ nello studio PhALLCON(a)
Iclusig 30 mg → 15 mg con chemioterapia (N = 154) | Imatinib 600 mg con chemioterapia (N = 78) | |
| CR MRD-negativa(b) alla fine dell’induzione | ||
| Ottenuta alla fine dell’induzione % (n/N) | 34,4% (53/154) | 16,7% (13/78) |
| Differenza di rischio (IC al 95%)(c) | 0,18 (0,06-0,29) | |
| p-value(d) | 0,0021 | |
| Rischio relativo (IC al 95%)(e) | 2,06 (1,19, 3,56) | |
MRD: malattia minima residua; CR: risposta completa; MR: risposta molecolare; BCR-ABL1: regione breakpoint cluster-Abelson.
(a) Basati su 232 pazienti randomizzati che presentavano una variante dominante di BCR-ABL1 p190 o p210, come stabilito dai test del laboratorio centralizzato eseguiti al basale.
(b) Il tasso di CR MRD-negativa è definito come la percentuale di pazienti che hanno ottenuto una CR MRD-negativa (BCR-ABL1/ABL1 ≤ 0,01% o trascritti di BCR-ABL1 non rilevabili nel cDNA con ≥ 10 000 trascritti di ABL1, e rispetto dei criteri per CR).
(c) Differenza e IC al 95%: rischio aggiustato per ICLUSIG – rischio aggiustato per imatinib, e relativo IC al 95%. (d) Il p-value è basato sul test chi quadro di Cochran-Mantel-Haenszel (CMH), con stratificazione in base agli strati di randomizzazione (età): da 18 fino a < 45 anni, da ≥ 45 fino a < 60 anni, e da ≥ 60 anni in poi. (e) Rischio relativo aggiustato e relativo IC al 95% basati sul metodo CMH descritto nella nota [d].
Popolazione pediatrica
LMC-FC
Uno studio di fase 1/2 in aperto a braccio singolo (Studio 102) nella popolazione pediatrica ha valutato la tollerabilità, la sicurezza, la farmacocinetica/farmacodinamica (PK/PD) e l’efficacia di ponatinib per via orale in 61 partecipanti in età pediatrica (da ≥1 a <18◦anni) affetti da leucemie, linfomi o tumori solidi recidivanti o refrattari, con una coorte di espansione LMC-FC.
Un totale di 10 pazienti di età compresa tra 6 e <18 anni affetti da LMC-FC e resistenti o intolleranti ad almeno 1 precedente terapia mirata a BCR-ABL, oppure che presentavano la mutazione T315I nel dominio chinasico, hanno ricevuto un trattamento con ponatinib.
Nei partecipanti con LMC-FC l’esposizione mediana a ponatinib è stata di 533 giorni (range: 72-1 100) e il valore mediano della dose giornaliera è stato 40,59 mg.
L’endpoint primario di efficacia nei partecipanti con LMC-FC era rappresentato dalla risposta citogenetica maggiore (MCyR) entro 12 mesi, valutata mediante analisi citogenetica convenzionale o ibridazione in situ fluorescente (FISH). Gli endpoint secondari sono stati la risposta ematologica completa (CHR) a 6 mesi, la risposta citogenetica completa (CCyR) a 12 mesi, la risposta molecolare maggiore (MMR) a 12 mesi, il tempo alla risposta (TTR), la durata della risposta (DoR), la sopravvivenza libera da progressione (PFS) e la sopravvivenza globale (OS).
Tutti i partecipanti (100%) con LMC-FC avevano ricevuto in precedenza un trattamento con BCR-ABL TKI.
In questi partecipanti, il tasso di risposta citogenetica maggiore (MCyR) entro 12 mesi è stato del 90,0%. La risposta ematologica completa (CHR) a 6 mesi è stata del 90%. Il tempo mediano alla risposta citogenetica (CyR) è stato di 1 mese e il tempo mediano alla risposta molecolare (MR) di 2,83 mesi. Il profilo di sicurezza ed efficacia clinica di ponatinib nella popolazione pediatrica con LMC-FC era in linea con il profilo osservato nella popolazione adulta con LMC-FC.
LLA Ph+
Uno studio multicentrico di fase 1/2 in aperto a braccio singolo (Studio 1501) in 11 partecipanti in età pediatrica compresa tra 9 e 17 anni ha valutato la sicurezza, la tollerabilità, la farmacocinetica (PK) e l’efficacia di ponatinib somministrato in combinazione con polichemioterapia per il trattamento di pazienti pediatrici con LLA Ph+, MPAL Ph+ o LLA Ph-like recidivate oppure resistenti o intolleranti ad almeno 1 precedente terapia a base di BCR-ABL TKI, o con malattia LLA Ph+ con mutazione T315I.
Lo studio condotto su partecipanti pediatrici con LLA Ph+ R/R trattati con ponatinib in combinazione con un regime chemioterapico intensivo di induzione a base di 4 agenti (PEG-asparaginasi, daunorubicina, desametasone e vincristina) ha dimostrato che la combinazione di ponatinib una volta al giorno con un regime chemioterapico intensivo a base di 4 agenti non è tollerato in questi pazienti.
5.2 Proprietà farmacocinetiche
Assorbimento
Le concentrazioni di picco di ponatinib sono state osservate circa 4 ore dopo la somministrazione orale. Entro l’intervallo delle dosi rilevanti dal punto di vista clinico valutate nei pazienti (da 15 mg a 60 mg), ponatinib ha evidenziato aumenti proporzionali alla dose sia nella Cmax sia nella AUC. Le medie geometriche (CV %) delle esposizioni Cmax e AUC(0-τ) allo steady-state ottenute con ponatinib somministrato alla dose di 45 mg al giorno sono state rispettivamente 77 ng/ml (50%) e 1296 ng•hr/ml (48%). Dopo un pasto ad elevato e a basso contenuto di grassi, le esposizioni plasmatiche a ponatinib (Cmax e AUC) non variavano rispetto alla somministrazione a digiuno. Iclusig può essere somministrato con o senza cibo. La somministrazione concomitante di Iclusig con un potente inibitore della secrezione acida gastrica ha portato a una lieve riduzione della Cmax di ponatinib senza alcuna riduzione della AUC0-∞.
Distribuzione
Ponatinib è altamente legato (> 99%) alle proteine plasmatiche in vitro. Il rapporto sangue/plasma di ponatinib è 0,96. Ponatinib non è rimosso dalla somministrazione concomitante di ibuprofene, nifedipina, propranololo, acido salicilico o warfarin. A dosi giornaliere di 45 mg, la media geometrica (CV %) del volume di distribuzione apparente allo steady-state è 1101 L (94%), il che suggerisce che ponatinib è distribuito estesamente nello spazio extravascolare. Studi in vitro indicano che ponatinib non è un substrato oppure è un substrato debole, sia per P-gp che per la proteina di resistenza del carcinoma mammario BCRP. Ponatinib non è un substrato per i polipeptidi di trasporto degli anioni organici umani OATP1B1, OATP1B3 e il trasportatore dei cationi organici OCT-1.
Biotrasformazione
Ponatinib è metabolizzato in un acido carbossilico inattivo dalle esterasi e/o amidasi, e metabolizzato dal CYP3A4 in un metabolita N-desmetilico 4 volte meno attivo rispetto a ponatinib. L’acido carbossilico e il metabolita N-desmetilico comprendono rispettivamente il 58% e il 2% dei livelli circolanti di ponatinib.
A concentrazioni sieriche terapeutiche, ponatinib non inibisce OATP1B1 o OATP1B3, OCT1 o OCT2, i trasportatori di anioni organici OAT1 o OAT3, o la pompa di esportazione dei sali biliari (BSEP) in vitro. Pertanto, è improbabile che si verifichino interazioni cliniche tra medicinali a seguito dell’inibizione mediata da ponatinib dei substrati di questi trasportatori. Studi in vitro indicano che le interazioni cliniche tra medicinali in seguito all’inibizione mediata da ponatinib del metabolismo dei substrati per CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP3A o CYP2D6 sono improbabili.
Uno studio in vitro sugli epatociti umani ha indicato che anche le interazioni cliniche tra medicinali in seguito all’induzione mediata da ponatinib del metabolismo di substrati per CYP1A2, CYP2B6, o CYP3A sono improbabili.
Eliminazione
Dopo dosi singole e multiple di 45 mg di Iclusig, l’emivita terminale di eliminazione di ponatinib è stata 22 ore e normalmente le condizioni di steady-state vengono raggiunte entro 1 settimana di somministrazione continua. Con la monosomministrazione giornaliera, le esposizioni plasmatiche a ponatinib aumentano di circa 1,5 volte tra la prima dose e le condizioni di steady-state. Sebbene le esposizioni plasmatiche al ponatinib aumentino ai livelli dello steady-state con somministrazione continua, un’analisi farmacocinetica di popolazione ha permesso di prevedere un aumento limitato nella clearance orale apparente nelle prime due settimane di somministrazione continua, il che non è considerato clinicamente rilevante. Ponatinib viene eliminato prevalentemente nelle feci. Dopo una singola dose orale di ponatinib marcato con [14C], circa l’87% della radioattività viene recuperata nelle feci, e circa il 5% nelle urine. Il ponatinib immodificato rappresentava il 24% e < 1% della dose somministrata rispettivamente nelle feci e nelle urine, il resto della dose è costituito da metaboliti.
Compromissione renale
Iclusig non è stato studiato in pazienti con compromissione renale. Sebbene l’escrezione renale non sia una via principale dell’eliminazione di ponatinib, la possibilità che la compromissione renale moderata
o severa influisca sull’eliminazione epatica non è stata determinata (vedere paragrafo 4.2).
Compromissione epatica
Una singola dose di 30 mg di ponatinib è stata somministrata a pazienti con compromissione epatica lieve, moderata o severa e a volontari sani con funzionalità epatica nella norma. La Cmax di ponatinib è stata paragonabile nei pazienti con lieve compromissione epatica e nei volontari sani con funzionalità epatica normale. Nei pazienti con compromissione epatica moderata o severa, la Cmax e la AUC0-∞ di ponatinib sono state inferiori e l’emivita plasmatica di eliminazione di ponatinib è stata prolungata nei pazienti con compromissione epatica lieve, moderata e severa, ma in modo clinicamente non significativo rispetto ai volontari sani con funzionalità epatica normale.
Dai dati in vitro non è emersa alcuna differenza nel legame del farmaco con le proteine plasmatiche in campioni plasmatici di soggetti sani e soggetti con compromissione epatica (lieve, moderata e severa). Rispetto ai volontari sani con funzionalità epatica nella norma, non sono state osservate differenze di rilievo della farmacocinetica di ponatinib nei pazienti con compromissione epatica di vario grado. Non è necessaria una riduzione della dose iniziale di Iclusig nei pazienti con compromissione epatica (vedere paragrafi 4.2 e 4.4).
Si raccomanda cautela nel somministrare Iclusig a pazienti con compromissione epatica (vedere paragrafi 4.2 e 4.4).
Non sono stati condotti studi su Iclusig a dosi superiori a 30 mg in pazienti con compromissione epatica (classi Child-Pugh A, B e C).
Fattori intrinseci che influenzano la farmacocinetica di ponatinib
Non sono stati condotti studi specifici per valutare gli effetti di sesso, età, etnia e peso corporeo sulla farmacocinetica di ponatinib. Un’analisi farmacocinetica di popolazione integrata completata per ponatinib sembra indicare che l’età possa essere un fattore predittivo della variabilità per la clearance apparente di ponatinib per via orale (CL/F). Il sesso, l’etnia e il peso corporeo non sono risultati predittivi nella spiegazione della variabilità interindividuale della farmacocinetica di ponatinib.
Popolazione pediatrica
In seguito alla somministrazione di ponatinib in 61 pazienti pediatrici con un approccio basato sul peso una volta al giorno, è stata riscontrata un’esposizione allo steady-state di ponatinib paragonabile xa quella dei pazienti adulti trattati con 45 mg una volta al giorno. L’esposizione farmacocinetica di ponatinib dopo la somministrazione di dosi multiple nei pazienti pediatrici di età compresa tra 6 anni e <12 anni e in quelli di età compresa tra ≥12 anni e <18 anni sembrava essere sovrapponibile.
5.3 Dati preclinici di sicurezza
Iclusig è stato valutato in studi di safety pharmacology, tossicità a dosi ripetute, genotossicità, tossicità della riproduzione, fototossicità e carcinogenicità.
Ponatinib non ha evidenziato proprietà genotossiche quando è stato valutato nei sistemi standard in vitro e in vivo.
Le reazioni avverse non osservate negli studi clinici, ma riscontrate in animali esposti a livelli analoghi a quelli dell’esposizione clinica e con possibile rilevanza clinica, sono descritte di seguito.
Deplezione degli organi linfoidi è stata osservata in studi di tossicità con dosi ripetute nei ratti e nelle scimmie cynomolgus. Gli effetti si sono dimostrati reversibili dopo sospensione del trattamento.
Alterazioni iper-/ipoplastiche dei condrociti nella fisi sono state rilevate in studi di tossicità con dosi ripetute nei ratti.
Nel ratto sono stati riscontrati cambiamenti infiammatori accompagnati da aumenti di neutrofili, monociti, eosinofili e fibrinogeno nelle ghiandole prepuziali e clitoridee in seguito a somministrazione cronica.
Alterazioni cutanee, sotto forma di croste, ipercheratosi o eritema, sono state osservate all’interno di studi di tossicità nelle scimmie cynomolgus. Gli studi di tossicità nel ratto hanno evidenziato cute secca e squamosa.
In uno studio sui ratti, negli animali trattati con 5 e 10 mg/kg di ponatinib sono stati osservati edema corneale diffuso con infiltrazione neutrofilica e alterazioni iperplastiche nell’epitelio lenticolare, che suggeriscono una lieve reazione fototossica.
Nelle scimmie cynomolgus, lo studio di tossicità con singole dosi in singoli animali trattati con 5 e 45 mg/kg, e lo studio di 4 settimane sulla tossicità a dosi ripetute con 1, 2,5 e 5 mg/kg hanno evidenziato soffio al cuore sistolico senza esiti macroscopici o microscopici. Non è nota la rilevanza clinica di questo risultato.
Nelle scimmie cynomolgus, è stata osservata nello studio di 4 settimane sulla tossicità con dosi ripetute atrofia follicolare della tiroide, accompagnata prevalentemente da una riduzione dei livelli di T3 e una tendenza all’aumento dei livelli di TSH.
Da studi di tossicità con dosi ripetute nelle scimmie cynomolgus sono emersi reperti microscopici correlati a ponatinib nelle ovaie (aumentata atresia follicolare) e nei testicoli (minima degenerazione delle cellule germinali) negli animali trattati con 5 mg/kg di ponatinib.
In studi di safety pharmacology nei ratti trattati con dosi di 3, 10 e 30 mg/kg, ponatinib ha prodotto aumenti della diuresi e delle escrezioni di elettroliti, e causato un calo dello svuotamento gastrico.
Nel ratto, a dosi tossiche per le madri è stata osservata tossicità embrio-fetale sotto forma di perdita post-impianto, ridotto peso corporeo fetale e alterazioni multiple di tessuti molli e scheletro. Sono inoltre emerse alterazioni multiple a carico dei tessuti molli e dello scheletro con dosi non tossiche per le madri.
In uno studio sulla fertilità condotto nei ratti maschi e femmine, a livelli posologici corrispondenti alle esposizioni cliniche nell’uomo, i parametri di fertilità femminile sono risultati ridotti. Nei ratti femmine sono state segnalate evidenze di perdita di embrioni pre- e post-impianto e pertanto ponatinib potrebbe compromettere la fertilità femminile. Non sono stati osservati effetti sui parametri di fertilità nei ratti maschi. La rilevanza clinica di questi dati per la fertilità umana non è nota.
Nei ratti giovani è stata osservata mortalità correlata agli effetti infiammatori negli animali trattati con 3 mg/kg/die, e riduzioni dell’aumento ponderale sono state osservate con dosi di 0,75, 1,5 e 3 mg/kg/die durante la fase di trattamento pre-svezzamento e la fase iniziale post-svezzamento. Nello studio di tossicità nei ratti giovani, ponatinib non ha negativamente influenzato i parametri importanti dello sviluppo.
In uno studio sulla carcinogenicità della durata di due anni condotto su ratti maschi e femmine, la somministrazione orale di ponatinib alle dosi di 0,05, 0,1 e 0,2 mg/kg/die nei maschi e alle dosi di 0,2 e 0,4 mg/kg/die nelle femmine non ha determinato alcun effetto tumorigenico. La dose di 0,8 mg/kg/die nelle femmine ha determinato un livello di esposizione plasmatica generalmente inferiore o equivalente all’esposizione umana a dosi comprese tra 15 mg/die e 45 mg/die. A tale dose è stato osservato un aumento statisticamente significativo dell’incidenza di carcinoma squamocellulare del glande clitorideo. La rilevanza clinica di questo dato per la specie umana non è nota.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Contenuto della capsula
Lattosio monoidrato
Cellulosa microcristallina
Sodio amido glicolato
Silice colloidale anidra
Magnesio stearato
Talco
Macrogol
Alcol polivinilico
Titanio diossido (E171)
Involucro della capsula
Ipromellosa
Titanio diossido (E171)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
1 anno.
6.4 Precauzioni particolari per la conservazione
Conservare nel contenitore originale per proteggere il medicinale dall’umidità.
Il flacone contiene un contenitore sigillato in cui è inserito un setaccio molecolare essiccante. Tenere il contenitore all’interno del flacone.
6.5 Natura e contenuto del contenitore
Flaconi di polietilene ad alta densità (HDPE) con tappo di chiusura a vite, contenenti 30 capsule rigide, con un contenitore in plastica in cui è inserito un setaccio molecolare essiccante.
6.6 Precauzioni particolari per la manipolazione
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Paesi Bassi
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/13/839/007
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 1 luglio 2013
Data del rinnovo più recente: 8 febbraio 2018
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORI RESPONSABILI DEL RILASCIO DEI
LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORI RESPONSABILI DEL RILASCIO DEI LOTTI
Nome e indirizzo dei produttori responsabili del rilascio dei lotti
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Paesi Bassi
Tjoapack Netherlands B.V.
Nieuwe Donk 9
4879 AC Etten-Leur
Paesi Bassi
Il foglio illustrativo del medicinale deve riportare il nome e l’indirizzo del produttore responsabile del rilascio dei lotti in questione.
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7 della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea dei medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea dei medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
- Obbligo di condurre attività post-autorizzative
Il titolare dell’autorizzazione all’immissione in commercio deve completare, entro la tempistica stabilita, le seguenti attività:
| Descrizione | Tempistica |
| Al fine di confermare l’efficacia e la sicurezza di Iclusig in combinazione con chemioterapia ad intensità ridotta in pazienti adulti con nuova diagnosi di LLA Ph+, il titolare dell’autorizzazione all’immissione in commercio deve presentare i risultati finali di Ponatinib-3001 (PhALLCON), uno studio multicentrico randomizzato, in aperto, con controllo attivo. | Dicembre 2028 |