


Riassunto delle caratteristiche del prodotto - EMOWIL
1 DENOMINAZIONE DEL MEDICINALE
EMOWIL 500 UI/10 ml Polvere e solvente per soluzione per infusione
EMOWIL 1000 UI/10 ml Polvere e solvente per soluzione per infusione
2 COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Fattore VIII della coagulazione del plasma umano, liofilo.
Ogni flaconcino contiene nominalmente 500 UI o 1000 UI di fattore VIII umano della coagulazione.
EMOWIL contiene approssimativamente 500 UI/10 ml o 1000 UI/10 ml di fattore VIII umano della coagulazione dopo ricostituzione.
EMOWIL si presenta come polvere e solvente per soluzione per infusione contenente nominalmente:
EMOWIL 500 UI/10 ml | EMOWIL 1000 UI/10 ml | |
| fattore VIII della coagulazione del plasma umano | 500 UI/flaconcino | 1000 UI/ flaconcino |
| fattore VIII della coagulazione del plasma umano ricostituito con acqua per preparazioni iniettabili | 50 UI/ ml (500 UI/10 ml) | 100 UI/ ml (1000 UI/10 ml) |
| volume solvente | 10 ml | 10 ml |
L’attività (UI) è determinata usando il metodo cromogenico della Farmacopea Europea.
L’attività specifica di EMOWIL è circa 80 UI/mg di proteine.
Prodotto da plasma di donatori umani.
Questa preparazione contiene fattore di von Willebrand 400 UI/1000 UI di fattore VIII umano.
Eccipienti con effetti noti: Questo medicinale contiene fino ad un massimo di 41 mg di sodio per il flaconcino da 10 ml.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3 FORMA FARMACEUTICA
Polvere e solvente per soluzione per infusione.
Il medicinale si presenta come una polvere bianca o giallo pallida, polvere igroscopica o solido friabile.
4 INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Trattamento e profilassi delle emorragie in pazienti affetti da emofilia A (deficienza congenita di Fattore VIII).
Trattamento della deficienza acquisita di Fattore VIII.
Trattamento di pazienti con malattia di von Willebrand.
Trattamento di emofilici con anticorpi contro il Fattore VIII (inibitori: vedere anche paragrafo 4.4).
4.2 Posologia e modo di somministrazione
Il trattamento deve iniziare sotto la supervisione di un medico con esperienza nel trattamento dell’emofilia.
Monitoraggio del trattamento
Durante il corso del trattamento, è richiesta una determinazione appropriata dei livelli di fattore VIII per regolare la dose da somministrare e la frequenza di ripetizione delle infusioni. La risposta al fattore VIII può variare nei singoli pazienti, mostrando emivite e recuperi differenti. Il dosaggio calcolato in base al peso corporeo può richiedere un aggiustamento nei pazienti sottopeso o sovrappeso.
In particolare nel caso di grandi interventi chirurgici è indispensabile controllare precisamente la terapia sostitutiva per mezzo di analisi della coagulazione (attività plasmatica del fattore VIII).
Quando si utilizza un test di coagulazione in vitro “one-stage” basato sul tempo di tromboplastina (aPTT) per la determinazione dell’attività del fattore VIII nei campioni ematici dei pazienti, i risultati dell’attività del fattore VIII plasmatico possono essere influenzati in maniera significativa sia dal tipo di reagente aPTT che dallo standard di riferimento utilizzato nel test. Inoltre, possono esserci discrepanze significative tra i risultati del test ottenuti con un test di coagulazione “one-stage” basato sul aPTT e il test cromogenico secondo Ph. Eur. Ciò è importante in particolar modo quando si cambiano il laboratorio e/o i reagenti utilizzati nel test.
Posologia
Il dosaggio e la durata della terapia sostitutiva dipendono dalla gravità della deficienza di fattore VIII, dalla localizzazione ed entità dell'emorragia e dalla condizione clinica del paziente.
Il numero di unità di fattore VIII somministrate è espresso in Unità Internazionali (UI), che sono correlate allo standard attuale dell’OMS per prodotti a base di fattore VIII. L’attività del fattore VIII nel plasma è espressa o come percentuale (relativa al plasma umano normale) o in Unità Internazionali (relative ad uno standard internazionale per il fattore VIII plasmatico).
L'attività di una Unità Internazionale di fattore VIII è equivalente alla quantità di fattore VIII contenuta in un millilitro di plasma umano normale.
Trattamento su richiesta
Il calcolo della dose di fattore VIII necessaria si basa sulla osservazione empirica che 1 Unità Internazionale (UI) di fattore VIII per Kg di peso corporeo aumenta l'attività del fattore VIII plasmatico da 1,5% a 2% dell’attività normale. La dose necessaria viene determinata usando la seguente formula:
Unità necessarie = peso corporeo (Kg) x aumento desiderato di fattore VIII (%)(UI/dl) x (reciproco del recupero osservato)
La quantità da somministrare e la frequenza delle applicazioni devono essere sempre guidate dall'efficacia clinica del singolo caso.
Nel caso dei seguenti eventi emorragici, l'attività del fattore VIII nel periodo corrispondente, non deve scendere al di sotto del dato livello di attività plasmatica (in % del normale). La seguente tabella può essere usata come riferimento in episodi emorragici e chirurgici:
Grado di emorragia/ Tipo di procedura chirurgica | Livello di fattore VIII necessario (%) (UI/dl) | Frequenza delle dosi (ore)/ Durata della terapia (giorni) |
| Emorragia | ||
| Emartro precoce, emorragia muscolare o emorragia orale | 20 – 40 | Ripetere da 12 a 24 ore. Almeno 1 giorno, finché l'episodio emorragico indicato dal dolore è risolto o si è raggiunta la guarigione. |
| Emartro massivo, emorragia muscolare o ematoma | 30 – 60 | Ripetere l’infusione ogni 12 - 24 ore per 3 – 4 giorni o più, finché il dolore e la disabilità acuti non sono risolti. |
| Emorragie a rischio di vita | 60 – 100 | Ripetere l’infusione da 8 a 24 ore finché il rischio non sia scongiurato. |
| Chirurgia | ||
| Chirurgia minore incluse estrazioni dentarie | 30 – 60 | Ogni 24 ore, almeno 1 giorno, fino a guarigione avvenuta. |
| Chirurgia maggiore | 80 – 100 (pre- e post-operatorie) | Ripetere l’infusione da 8 a 24 ore fino ad una adeguata guarigione della ferita, quindi proseguire la terapia per almeno altri 7 giorni al fine di mantenere un’attività del fattore VIII da 30% a 60% (30 UI/dl – 60 UI/dl). |
Profilassi
Per la profilassi a lungo termine delle emorragie in pazienti con grave emofilia A le dosi usuali sono da 20 a 40 UI di fattore VIII per kg di peso corporeo a intervalli di 2 – 3 giorni. In alcuni casi, specialmente per i pazienti più giovani, possono essere necessari intervalli terapeutici più brevi o dosi più elevate.
Popolazione pediatrica
Non ci sono dati sufficienti per raccomandare l’uso di EMOWIL nei bambini di età inferiore a 6 anni.
Modo di somministrazione
Uso endovenoso, per iniezione o infusione lenta.
Si raccomanda nel caso dell'iniezione endovenosa un tempo di somministrazione compreso tra 3 e 5 minuti, controllando il polso del paziente e interrompendo o diminuendo la velocità d'iniezione se la frequenza del polso aumenta.
La velocità di infusione deve essere valutata per ogni singolo paziente.
Per le istruzioni sulla ricostituzione del medicinale prima della somministrazione vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualunque degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni di impiego
Tracciabilità
Per migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere registrati con chiarezza.
Ipersensibilità
Sono possibili reazioni di ipersensibilità di tipo allergico con EMOWIL.
Il prodotto contiene tracce di proteine umane diverse dal fattore VIII. Se si verificano i sintomi di una reazione di ipersensibilità, i pazienti devono interrompere immediatamente l’uso del prodotto e devono contattare il proprio medico. I pazienti devono essere informati sui primi segni di reazioni di ipersensibilità che includono orticaria generalizzata, senso di costrizione toracica, respiro sibilante, ipotensione e anafilassi.
In caso di shock devono essere messi in atto i trattamenti medici standard per lo shock.
Informazioni importanti sugli ingredienti di EMOWIL
Questo medicinale contiene fino ad un massimo di 41 mg di sodio per il flaconcino da 10 ml, equivalenti al 2,05 % dell’assunzione massima giornaliera raccomandata dall’OMS che corrisponde a 2 g di sodio per un adulto.
Inibitori
La formazione di anticorpi neutralizzanti (inibitori) verso il fattore VIII rappresenta una complicanza nota nel trattamento di soggetti affetti da emofilia A. Tali inibitori sono generalmente immunoglobuline IgG dirette contro l’attività procoagulante del fattore VIII, e sono quantificate in Unità Bethesda (UB) per ml di plasma per mezzo del saggio modificato. Il rischio di sviluppare inibitori è correlato alla severità della malattia e al tempo di esposizione al fattore VIII, essendo maggiore entro i primi 50 giorni di esposizione ma continua per tutta la vita anche se il rischio è non comune. La rilevanza clinica dello sviluppo di inibitori dipenderà dal titolo dell’inibitore: quelli con un basso titolo incideranno meno sul rischio di risposta clinica insufficiente rispetto agli inibitori ad alto titolo.
In generale, tutti i pazienti trattati con prodotti a base di fattore VIII della coagulazione devono essere attentamente monitorati per lo sviluppo di inibitori mediante appropriate osservazioni cliniche ed esami di laboratorio. Se non si ottengono i livelli plasmatici di attività del fattore VIII attesi, o se l'emorragia non è controllata con una dose adeguata, deve essere eseguito un esame al fine di determinare se siano presenti inibitori del fattore VIII. Nei pazienti con livelli elevati di inibitore, la terapia con fattore VIII potrebbe non essere efficace e devono essere prese in considerazione altre soluzioni terapeutiche. La gestione di questi pazienti deve essere affidata a medici con esperienza nel trattamento dell’emofilia e degli inibitori del fattore VIII.
Eventi cardiovascolari
Nei pazienti che presentano fattori di rischio cardiovascolare, la terapia sostitutiva con FVIII può aumentare il rischio cardiovascolare.
Complicanze legate all’uso di catetere
Se è richiesto l’uso di un dispositivo di accesso venoso centrale, deve essere considerato il rischio di complicanze legate al dispositivo stesso, incluse infezioni locali, batteriemia e trombosi al sito del catetere.
Sicurezza virale
Misure standard per prevenire le infezioni conseguenti all’uso di prodotti medicinali preparati da sangue o plasma umano comprendono la selezione dei donatori, lo screening delle donazioni individuali e dei pool plasmatici per specifici marcatori di infezione e l'inclusione di steps di produzione efficaci per l'inattivazione/rimozione dei virus.
Ciò nonostante, quando si somministrano medicinali preparati da sangue o plasma umano non può essere totalmente esclusa la possibilità di trasmissione di agenti infettivi. Ciò si applica anche a virus e altri patogeni emergenti o sconosciuti.
Le misure prese sono considerate efficaci per i virus con involucro lipidico come il virus dell’immunodeficienza umana (HIV), il virus dell’epatite B (HBV) e il virus dell’epatite C (HCV) e per il virus privo di involucro lipidico dell’epatite A (HAV). Le misure prese possono avere un valore limitato nei confronti di virus senza involucro lipidico come il parvovirus B19. L’infezione da parvovirus B19 può essere grave in donne in gravidanza (infezione fetale) ed in soggetti affetti da immunodeficienza o da aumentata eritropoiesi (es. anemia emolitica).
E’ fortemente consigliato che ogni volta che si somministra EMOWIL ad un paziente, siano registrati sia il nome che il numero di lotto del prodotto, in modo tale da mantenere la tracciabilità tra il paziente ed il lotto del prodotto medicinale.
Una vaccinazione appropriata (epatite A e B) deve essere presa in considerazione per i pazienti che ricevono regolarmente/ripetutamente fattore VIII della coagulazione derivato da plasma umano.
Popolazione pediatrica
Non sono disponibili dati specifici sulla popolazione pediatrica.
4.5 Interazioni con altri medicinali e altre forme di interazione
Non sono state riportate interazioni fra prodotti a base di fattore VIII della coagulazione umano ed altri prodotti medicinali.
Popolazione pediatrica
Non sono disponibili dati specifici sulla popolazione pediatrica.
4.6 Fertilità, gravidanza e allattamento
Non sono stati condotti studi sulla riproduzione animale con fattore VIII. In base al raro manifestarsi dell’emofilia A nelle donne, non sono disponibili dati sull’uso del fattore VIII durante la gravidanza e l’allattamento. Quindi, il fattore VIII deve essere usato durante la gravidanza e l’allattamento solo se chiaramente indicato.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
EMOWIL non altera o altera in maniera trascurabile la capacità di guidare e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Raramente sono state osservate ipersensibilità o reazioni allergiche (che possono includere angioedema, sensazione di bruciore e dolore pungente in sede di infusione, brividi, rossore, orticaria generalizzata, cefalea, pomfi, ipotensione, letargia, nausea, irrequietezza, tachicardia, senso di costrizione toracica, parestesie, vomito, respiro sibilante) e che possono in alcuni casi progredire fino ad anafilassi grave (shock anafilattico). E’ stata osservata anche febbre.
Lo sviluppo di anticorpi neutralizzanti (inibitori) può verificarsi in pazienti affetti da emofilia A trattati con fattore VIII, incluso EMOCLOT. L’eventuale presenza di inibitori si manifesterà come un’insufficiente risposta clinica. In tali casi, si raccomanda di contattare un centro emofilia specializzato.
Per la sicurezza nei confronti di agenti trasmissibili, vedere la sezione 4.4.
Elenco delle Reazioni Avverse
La tabella seguente è stata stilata in base alla classificazione per sistemi e organi MedDRA (SOC) e livello termine preferito (PT) e riporta i possibili effetti indesiderati con prodotti a base di fattore VIII ottenuti da plasma umano.
Le frequenze sono state valutate sulla base delle seguenti convenzioni: molto comune (≥1/10); comune (≥1/100, <1/10); non comune (≥1/1,000, <1/100); raro (≥1/10,000, <1/1,000); molto raro (<1/10,000), non nota (la frequenza non può essere definita sulla base dei dati disponibili).
I seguenti dati sono in linea con il profilo di sicurezza dei prodotti a base di fattore VIII ottenuti da plasma umano, e sono stati in parte osservati dopo la commercializzazione del prodotto; poiché la segnalazione di reazioni avverse dopo la commercializzazione è volontaria e relativa ad una popolazione di dimensioni non determinabili, la frequenza di tali reazioni non può essere stimata con attendibilità:
| Classificazione per Sistemi e Organi secondo MedDRA (SOC) | Reazioni avverse (Termine MedDRA preferito PT*) | Frequenza |
| Disturbi del sistema immunitario | Ipersensibilità | Non nota |
| Reazione anafilattica | Non nota | |
| Shock anafilattico | Non nota | |
| Disturbi psichiatrici | Irrequietezza | Non nota |
| Patologie cardiache | Tachicardia | Non nota |
| Patologie del sistema emolinfopoietico | Inibizione del Fattore VIII | Non comune (PTP)¤ Molto comune (PUP) ¤ |
| Patologie del sistema nervoso | Cefalea | Non nota |
| Letargia | Non nota | |
| Parestesia | Non nota | |
| Patologie della cute e del tessuto sottocutaneo | Angioedema | Non nota |
| Orticaria | Non nota | |
| Patologie gastrointestinali | Nausea | Non nota |
| Vomito | Non nota | |
| Patologie respiratorie, toraciche e mediastiniche | Sibilo | Non nota |
| Patologie generali e condizioni relative alla sede di somministrazione | Dolore in sede di infusione | Non nota |
| Brividi | Non nota | |
| Piressia | Non nota | |
| Fastidio al torace | Non nota | |
| Patologie vascolari | Rossore | Non nota |
| Ipotensione | Non nota |
¤ La frequenza si basa su studi con tutti i prodotti a base di fattore VIII che hanno incluso pazienti con emofilia A grave. PTP = pazienti trattati in precedenza, PUP = pazienti non trattati in precedenza.
Popolazione pediatrica
Non sono disponibili dati specifici sulla popolazione pediatrica.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite Agenzia Italiana del Farmaco Sito web:
https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse
4.9 Sovradosaggio
Non sono stati riportati sintomi da sovradosaggio del concentrato di fattore VIII della coagulazione del plasma umano.
5 PROPRIETA' FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: antiemorragici, fattore VIII della coagulazione del sangue, codice ATC: B02BD02.
Il complesso fattore VIII/fattore von Willebrand consiste di due molecole (fattore VIII e fattore di von Willebrand) con differenti funzioni fisiologiche.
Quando infuso in un paziente emofiliaco, il fattore VIII si lega al fattore di von Willebrand nella circolazione del paziente.
Il fattore VIII attivato agisce come cofattore del fattore IX attivato, accelerando la conversione del fattore X a fattore X attivato. Il fattore X attivato converte la protrombina in trombina. La trombina converte il fibrinogeno in fibrina con formazione di un coagulo. L’emofilia A è un disordine della coagulazione del sangue ereditario legato al sesso, dovuto a diminuiti livelli di fattore VIII:C e porta ad abbondanti emorragie nelle articolazioni, muscoli o organi interni, sia spontaneee sia come conseguenza di traumi accidentali o chirurgici. Con la terapia sostitutiva, i livelli plasmatici di fattore VIII sono aumentati, rendendo perciò possibile una correzione provvisoria della deficienza del fattore ed una correzione della tendenza al sanguinamento.
Si evidenzia che il tasso di sanguinamento annualizzato (ABR) non è comparabile tra i diversi concentrati di fattore e tra diversi studi clinici.
Oltre al suo ruolo come proteina di protezione del fattore VIII, il fattore di von Willebrand media l'adesione delle piastrine al sito del danno vascolare ed ha un ruolo nell'aggregazione piastrinica.
Popolazione pediatrica
Sebbene non siano disponibili dati specifici per la popolazione pediatrica, i dati pubblicati relativi all’efficacia e alla sicurezza non hanno dimostrato differenze significative tra adulti e bambini affetti dalla medesima patologia.
5.2 Proprietà farmacocinetiche
Dopo l'iniezione del prodotto, due terzi - tre quarti del fattore VIII rimangono approssimativamente nella circolazione.
Il livello di attività raggiunta nel plasma varia dall'80 al 120% dell'attività plasmatica di fattore VIII predetta.
L'attività del fattore VIII nel plasma decresce secondo un decadimento esponenziale bifasico.
Nella fase iniziale, la distribuzione fra il compartimento intravascolare e gli altri fluidi corporei avviene con una emivita di eliminazione dal plasma da 3 a 6 ore.
Nella successiva fase più lenta (che probabilmente riflette il consumo di fattore VIII) l'emivita varia da 8 a 20 ore, con una media di 12 ore. Quest'ultima appare corrispondere alla vera emivita biologica. Il recupero in vivo dell’attività del fattore VIII è del 104.7% ± 18.4%.
Popolazione pediatrica
Non sono disponibili studi di efficacia e di sicurezza sulla popolazione pediatrica.
5.3 Dati preclinici di sicurezza
Il fattore VIII della coagulazione del plasma umano (del concentrato) è un normale costituente del plasma umano ed agisce come il fattore VIII endogeno.
Il controllo della tossicità della singola dose non è rilevante in quanto dosi maggiori causano un sovraccarico.
Il controllo della tossicità di dosi ripetute nell'animale è impraticabile per l'interferenza dello sviluppo di anticorpi verso la proteina eterologa.
Anche dosi diverse volte più grandi di quelle consigliate per Kg di peso corporeo nell'uomo, non mostrano effetti tossici negli animali da esperimento.
Dato che l'esperienza clinica non fornisce alcune indicazioni di effetti oncogeni e mutageni del fattore VIII della coagulazione del plasma umano, non vengono considerati imperativi gli studi sperimentali, con particolare riguardo a quelli su specie eterologhe.
6 INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Flaconcino di polvere:
Sodio citrato tribasico
Sodio cloruro
Glicina
Calcio cloruro
Flaconcino di solvente:
Acqua per preparazioni iniettabili.
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere mescolato con altri medicinali.
Devono essere usati solo i dispositivi per l'iniezione/infusione acclusi alla confezione, in quanto si può avere inefficacia del trattamento per adsorbimento del fattore VIII della coagulazione del plasma umano sulle pareti interne di alcuni dispositivi da infusione.
6.3 Periodo di validità
2 anni.
Una volta ricostituito il prodotto va usato immediatamente.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2°C - 8°C). Non congelare.
Tenere il flaconcino nell’imballaggio esterno, per proteggere il medicinale dalla luce.
6.5 Natura e contenuto del contenitore
Un flaconcino in vetro trasparente di tipo I con tappo in elastomero di tipo I contenente la polvere; un flaconcino in vetro trasparente di tipo I con tappo in elastomero di tipo I contenente il solvente; un set sterile e apirogeno costituito da un dispositivo per la ricostituzione, da una siringa per iniezione e da un ago a farfalla con tubicino in PVC.
EMOWIL 500 UI/10 ml Polvere e solvente per soluzione per infusione. 1 flaconcino polvere + 1 flaconcino solvente + set per la ricostituzione e la somministrazione
EMOWIL 1000 UI/10 ml Polvere e solvente per soluzione per infusione. 1 flaconcino polvere + 1 flaconcino solvente + set per la ricostituzione e la somministrazione
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Ricostituzione della polvere con il solvente:
- 1. portare il flaconcino della polvere e del solvente a temperatura ambiente;
- 2. tale temperatura deve essere mantenuta durante l’intero processo di ricostituzione (al massimo 10 minuti);
- 3. togliere le capsule di protezione dei flaconcini di polvere e di solvente;
- 4. pulire con alcool le superfici dei tappi dei due flaconcini;
- 5. aprire la confezione del dispositivo togliendo la parte superiore; fare attenzione a non toccare l’interno (fig. A);
- 6. non rimuovere il dispositivo dalla confezione;
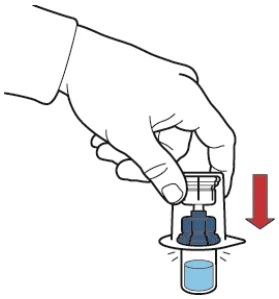
- 7. capovolgere la scatola del dispositivo ed inserire il puntale in plastica attraverso il tappo del flaconcino di solvente in modo che la parte blu del dispositivo sia collegata al flaconcino del solvente (fig. B);
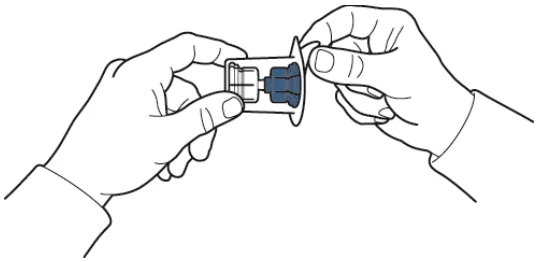
- 8. afferrare il bordo della scatola del dispositivo e sfilarla liberando il dispositivo senza toccarlo (fig. C);
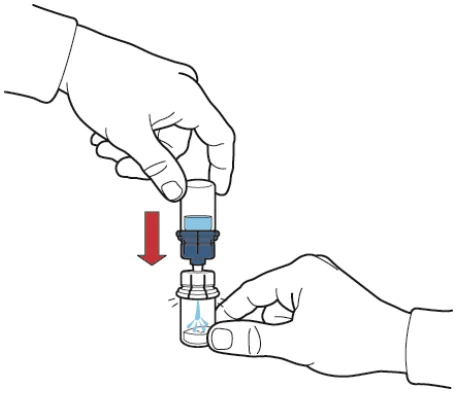
- 9. assicurarsi che il flaconcino contenente la polvere sia posizionato su un piano d’appoggio sicuro; capovolgere il sistema in modo che il flaconcino del solvente si venga a trovare sopra il dispositivo; spingere l’adattatore trasparente sul tappo del flaconcino contenente la polvere in modo che il puntale in plastica attraversi il tappo del flaconcino della polvere; il solvente verrà automaticamente aspirato all’interno del flaconcino di polvere (fig. D);
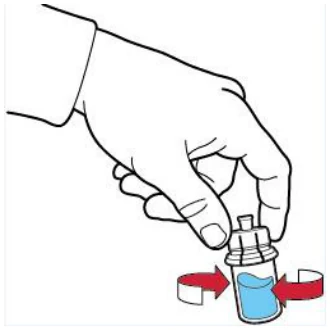
- 10. dopo il trasferimento del solvente, svitare la parte blu del sistema di trasferimento con attaccato il flaconcino del solvente e rimuoverlo (fig. E);
- 11. far ruotare delicatamente il flaconcino fino a che la polvere non sarà interamente disciolta. Non agitare vigorosamente il flaconcino per evitare la formazione di schiuma (fig. F).
Verificare che la polvere sia completamente disciolta altrimenti si ha una perdita di attività del prodotto.
| fig. A | fig. B |
| fig. C | fig. D |
| fig. E | fig. F |
 |
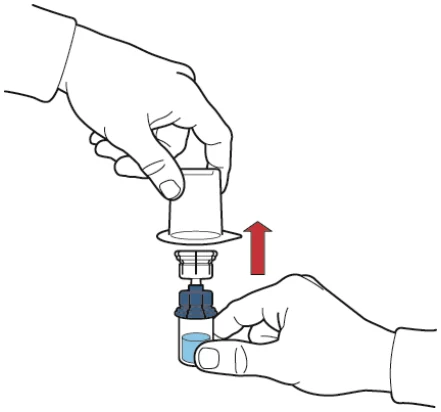
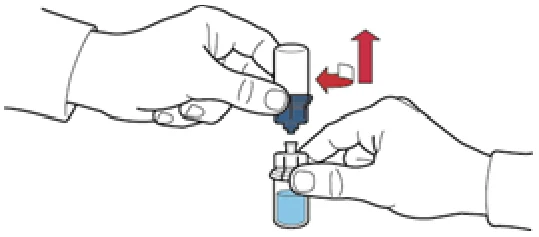
West Pharmaceutical Service, Inc.
Somministrazione della soluzione
Il medicinale ricostituito deve essere ispezionato visivamente prima della somministrazione per individuare corpuscoli o alterazioni cromatiche. La soluzione deve essere limpida o leggermente opalescente. Non usare soluzioni torbide o che presentano depositi.
- 1. Riempire d’aria la siringa tirando indietro lo stantuffo, collegarla al dispositivo ed iniettare l’aria nel flaconcino della polvere contenente la soluzione ricostituita (fig. G);
- 2. tenendo fermo lo stantuffo, capovolgere il sistema in modo che il flaconcino della polvere con la soluzione ricostituita si venga a trovare sopra il dispositivo ed aspirare il concentrato nella siringa tirando indietro lo stantuffo lentamente (fig. H);
- 3. scollegare la siringa ruotandola in senso antiorario;
- 4. ispezionare visivamente la soluzione nella siringa, che dovrà presentarsi limpida o leggermente opalescente e priva di corpuscoli;
- 5. collegare l’ago a farfalla alla siringa ed infondere od iniettare lentamente per via endovenosa.
| fig. G | fig. H |
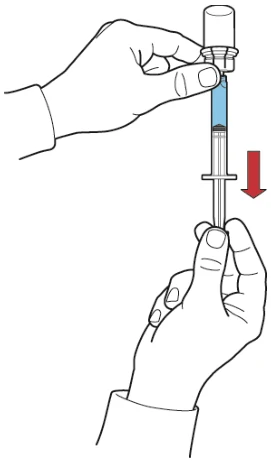
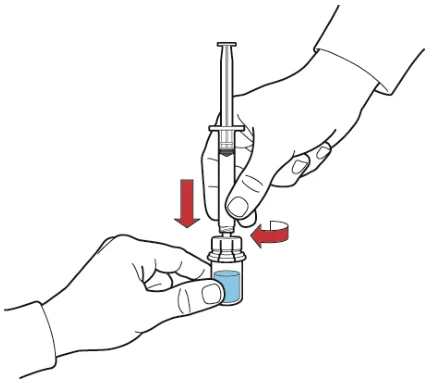
West Pharmaceutical Service, Inc.
Una volta che i flaconcini sono stati aperti, il contenuto deve essere usato immediatamente.
La soluzione ricostituita e trasferita nella siringa deve essere somministrata immediatamente.
Il contenuto del flaconcino deve essere adoperato in un’unica somministrazione.
Non usare dopo la data di scadenza riportata sull'etichetta.
Il medicinale non utilizzato ed i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7 TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Kedrion S.p.A. Loc. Ai Conti, 55051 Castelvecchio Pascoli, Barga (Lucca).
8 NUMERI DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EMOWIL 500 UI/10 ml polvere e solvente per infusione + set per la ricostituzione e la somministrazione n. 023308152
EMOWIL 1000 UI/10 ml polvere e solvente per infusione + set per la ricostituzione e la somministrazione n. 023308188
9 DATA DI PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Rinnovo: Giugno 2010