


Riassunto delle caratteristiche del prodotto - DEBRIDAT
DEBRIDAT 150 mg capsule molli
1. DENOMINAZIONE DEL MEDICINALE
DEBRIDAT 150 mg capsule molli
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Una capsula contiene:
Principio attivo 150 mg di Trimebutina maleato
Eccipienti con effetti noti: 0,36 mg sodio etileparaidrossibenzoato (E215), 0,18 mg sodio propileparaidrossibenzoato (E217), 0,84 mg olio di soia idrogenato,100 mg olio di soia
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Capsule molli.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Trattamento del colon irritabile negli adulti e negli adolescenti al di sopra dei 14 anni.
4.2 Posologia e modo di somministrazione
Posologia
La dose raccomandata è 300-450 mg al giorno (pari a 2-3 capsule al giorno).
La dose massima giornaliera è 600 mg (pari a 4 capsule al giorno).
Non superare la dose massima raccomandata.
Non esiste alcuna indicazione per un uso specifico di Debridat negli adolescenti di età inferiore ai 14 anni.
Durata di trattamento
La durata massima di trattamento negli adulti è di 8 settimane, salvo diversa rivalutazione clinica.
La durata massima di trattamento negli adolescenti > 14 anni è di 3 settimane, salvo diversa rivalutazione clinica.
Popolazioni speciali
Pazienti con insufficienza epatica e renale
Non sono disponibili dati.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Ileo paralitico e patologia ostruttiva dell’apparato gastrointestinale.
Colite ulcerosa.
Megacolon tossico.
Allergia alle arachidi e alla soia.
4.4 Avvertenze speciali e precauzioni di impiego
Questo medicinale contiene sodio etileparaidrossibenzoato e il sodio propileparaidrossibenzoato. Può causare reazioni allergiche (anche ritardate).
Questo medicinale contiene meno di 1 mmole di sodio (23 mg) per capsula, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme di interazione
Non sono stati effettuati studi d’interazione.
Non sono note interazioni.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Gli studi sugli animali non hanno evidenziato effetti teratogeni (vedere paragrafo 5.3).
Ci sono dati limitati sull’uso di Debridat nelle donne in stato di gravidanza (meno di 300 gravidanze documentate).
Debridat deve essere evitato nel primo trimestre di gravidanza.
Allattamento
Esiste un numero limitato di dati circa l’uso di Debridat durante l’allattamento con latte materno.
L’uso di Debridat non è raccomandato durante l’allattamento con latte materno.
Fertilità
Non sono stati effettuati studi clinici sulla fertilità.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Debridat può causare vertigini e sonnolenza, pertanto può alterare la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Le reazioni avverse al farmaco sono derivate da studi clinici, dai dati clinici pubblicati per i il principi attivo e dai dati di segnalazioni post-marketing di Debridat. Di seguito sono riportate le reazioni avverse in base alla classificazione per sistemi ed organi di MedDRA ed ordinate per frequenza in base alla seguente convenzione:
- molto comune (≥ 1/10),
- comune (≥ 1/100, <1/10),
- non comune (≥ 1/1.000, <1/100),
- raro (≥ 1/10.000, <1/1.000),
- molto raro (<1/10.000),
- non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Disturbi psichiatrici
Non nota: Disturbi correlati all’uso di sostanze e da dipendenza*
Patologie del Sistema nervoso
Non comune: Cefalea
Non nota: Sonnolenza*, lipotimia, sincope.
Patologie dell’orecchio e del labirinto
Non nota: Vertigine*
Patologie gastrointestinali
Non comune: Dolore addominale, stipsi, diarrea, bocca secca, dispepsia, nausea, vomito.
Patologie della cute e del tessuto sottocutaneo
Non comune: Eruzione cutanea, prurito.
Non nota: Prurito generalizzato*, orticaria*, eruzione maculopapulare generalizzata, eritema, eritema multiforme, rash maculo-papulare, eczema, reazioni cutanee gravi, inclusi casi di pustolosi esantematica acuta generalizzata (AGEP), eruzione cutanea tossica, dermatosi neutrofila febbrile acuta.
Disturbi del sistema immunitario
Non nota: Reazione anafilattica, ipersensibilità.
Patologie sistemiche e condizioni relative alla sede di somministrazione
Non comune: Stanchezza.
*Dati provenienti dalla farmacovigilanza post-marketing
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse
4.9 Sovradosaggio
In letteratura sono stati riportati casi di abuso intenzionale (tentativo di suicidio) o di abuso accidentale di trimebutina.
Alte dosi di trimebutina orale, dalle 3 alle 50 volte superiori alla dose giornaliera raccomandata, hanno causato disturbi neurologici (perdita di coscienza, coma, sonnolenza, convulsioni, disturbi del linguaggio, miosi, pause respiratorie, sudorazione profusa) e disturbi cardiaci (tachicardia ventricolare, ipertensione, sintomi di prolungamento del tratto QT). Questi effetti sono comparsi entro 3 ore dall’assunzione della trimebutina.
Non è noto un antidoto specifico. In caso di sovradosaggio, i pazienti devono essere sottoposti a stretto monitoraggio per individuare segni o sintomi di reazioni avverse e deve essere istituito immediatamente un appropriato trattamento sintomatico e di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Farmaci per i disturbi funzionali gastrointestinali – Anticolinergici sintetici, esteri con gruppi aminici terziari codice ATC: A03AA05.
La trimebutina è una molecola di sintesi ad azione regolatrice della motilità del tubo digerente.
Meccanismo d’azione
Le indagini sul meccanismo d’azione hanno dimostrato che l’effetto fondamentale della trimebutina consiste nella normalizzazione delle modalità e della velocità del transito gastro-intestinale. Il Debridat è pertanto indicato nelle condizioni patologiche funzionali nelle quali sia necessario ricondurre alla norma una alterata motilità. Il farmaco è privo, di norma, di effetti anticolinergici.
5.2 Proprietà farmacocinetiche
Studi con la molecola marcata hanno dimostrato una impregnazione elettiva in quelle zone dell’apparato gastro-enterico in cui sono presenti i plessi nervosi autonomi di Meissner ed Auerbach.
Distribuzione
L’impregnazione è rapida e durevole (dopo un’ora è massima a livello esofageo, dopo tre ore a livello gastrico e dopo sei ore al livello intestinale, tenue e crasso).
Eliminazione
La molecola viene eliminata sotto forma di vari metaboliti attraverso le urine in ragione dell’85% entro 24 ore dalla somministrazione.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di safety pharmacology, tossicità a dosi ripetute, genotossicità, potenziale cancerogeno, tossicità della riproduzione.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Olio di soia, olii vegetali idrogenati, cera d’api, lecitina di soia, olio di soia idrogenato, gelatina, glicerolo, sodio etileparaidrossibenzoato, sodio propileparaidrossibenzoato, titanio biossido.
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
5 anni.
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
150 mg capsule molli, 20 capsule
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Nessuna istruzione particolare.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Alfasigma S.p.A. - Via Ragazzi del ’99, n. 5 - 40133 Bologna (BO)
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
022934032 – “150 mg capsule molli”, 20 capsule
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 31 ottobre 1974
Data del rinnovo più recente: 23 Marzo 2021
10. DATA DI REVISIONE DEL TESTO
DEBRIDAT 50 mg/5 mL soluzione iniettabile
1. DENOMINAZIONE DEL MEDICINALE
DEBRIDAT 50 mg/5 mL soluzione iniettabile
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Una fiala da 5 mL contiene
principio attivo: 50 mg Trimebutina maleato
Eccipienti con effetti noti: 25 mg alcool benzilico, 17,7 mg sodio.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Atonia intestinale post-operatoria e preparazione agli esami endoscopici del tubo digerente negli adulti e adolescenti al di sopra di 14 anni.
4.2 Posologia e modo di somministrazione
Chirurgia
La dose raccomandata è 100-150 mg al giorno (pari a 2 - 3 fiale) per via intramuscolare o endovenosa; per 1-3 giorni
Diagnostica
La dose raccomandata è 50-100 mg al giorno (1-2 fiale) per via iniettiva o per instillazione locale.
La somministrazione endovenosa deve essere effettuata lentamente (3-5 minuti) e sotto supervisione medica.
Non esiste alcuna indicazione per un uso specifico di Debridat nei bambini e negli adolescenti di età inferiore ai 14 anni.
Popolazioni speciali
Pazienti con insufficienza epatica e renale
Non sono disponibili dati.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Ileo paralitico e patologia ostruttiva dell’apparato gastrointestinale.
Colite ulcerosa.
Megacolon tossico.
Bambini di età inferiore a 3 anni (per il contenuto di alcol benzilico).
4.4 Avvertenze speciali e precauzioni di impiego
Debridat soluzione iniettabile contiene 25 mg/5 mL di alcool benzilico. Può causare reazioni allergiche.
La somministrazione endovenosa di alcool benzilico è stata associata a gravi eventi avversi e morte in neonati (sindrome da respiro agonico).
Non è nota la minima quantità di alcol benzilico per cui si manifesta la tossicità. Il rischio è aumentato nei bambini piccoli (meno di 3 anni di età) a causa di accumulo.
Grandi volumi di alcol benzilico devono essere usati con cautela e solo se necessario, specialmente in pazienti con insufficienza epatica o renale, durante la gravidanza o allattamento con latte materno, a causa del rischio di accumulo e tossicità (acidosi metabolica).
La soluzione iniettabile contiene meno di 1 mmol (23 mg) di sodio per fiala, cioè è praticamente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme di interazione
Non sono stati effettuati studi d’interazione.
Non sono note interazioni.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Gli studi sugli animali non hanno evidenziato effetti teratogeni (vedere paragrafo 5.3).
Ci sono dati limitati sull’uso di Debridat nelle donne in stato di gravidanza (meno di 300 gravidanze documentate).
Debridat deve essere evitato nel primo trimestre di gravidanza.
Allattamento
Esiste un numero limitato di dati circa l’uso di Debridat durante l’allattamento con latte materno.
L’uso di Debridat non è raccomandato durante l’allattamento con latte materno.
Fertilità
Non sono stati effettuati studi clinici sulla fertilità.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Debridat può causare vertigini e sonnolenza, pertanto può alterare la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Le reazioni avverse al farmaco sono derivate da studi clinici, dai dati clinici pubblicati per i il principi attivo e dai dati di segnalazioni post-marketing di Debridat. Di seguito sono riportate le reazioni avverse in base alla classificazione per sistemi ed organi di MedDRA ed ordinate per frequenza in base alla seguente convenzione:
- molto comune (≥ 1/10),
- comune (≥ 1/100, <1/10),
- non comune (≥ 1/1.000, <1/100),
- raro (≥ 1/10.000, <1/1.000),
- molto raro (<1/10.000),
- non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Disturbi psichiatrici
Non nota: Disturbi correlati all’uso di sostanze e da dipendenza*.
Patologie del Sistema nervoso
Non comune: Cefalea.
Non nota: Sonnolenza*, lipotimia, sincope.
Patologie dell’orecchio e del labirinto
Non nota: Vertigine*
Patologie gastrointestinali
Non comune: Dolore addominale, stipsi, diarrea, bocca secca, dispepsia, nausea, vomito.
Patologie della cute e del tessuto sottocutaneo
Non comune: Eruzione cutanea, prurito.
Non nota: Prurito generalizzato*, orticaria*, eruzione maculopapulare generalizzata, eritema, eritema multiforme, rash maculo-papulare, eczema, reazioni cutanee gravi, inclusi casi di pustolosi esantematica acuta generalizzata (AGEP), eruzione cutanea tossica, dermatosi neutrofila febbrile acuta.
Disturbi del sistema immunitario
Non nota: Reazione anafilattica, ipersensibilità.
Patologie sistemiche e condizioni relative alla sede di somministrazione
Non comune: Stanchezza.
*Dati provenienti dalla farmacovigilanza post-marketing
Sono stati riportati casi di ipotensione e lipotima a seguito di somministrazione endovenosa di dosi superiori a 100 mg e di iniezione effettuata troppo velocemente.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse
4.9 Sovradosaggio
In letteratura sono stati riportati casi di abuso intenzionale (tentativo di suicidio) o di abuso accidentale di trimebutina.
Alte dosi di trimebutina orale, dalle 3 alle 50 volte superiori alla dose giornaliera raccomandata, hanno causato disturbi neurologici (perdita di coscienza, coma, sonnolenza, convulsioni, disturbi del linguaggio, miosi, pause respiratorie, sudorazione profusa) e disturbi cardiaci (tachicardia ventricolare, ipertensione, sintomi di prolungamento del tratto QT). Questi effetti sono comparsi entro 3 ore dall’assunzione della trimebutina.
Non è noto un antidoto specifico. In caso di sovradosaggio, i pazienti devono essere sottoposti a stretto monitoraggio per individuare segni o sintomi di reazioni avverse e deve essere istituito immediatamente un appropriato trattamento sintomatico e di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Farmaci per i disturbi funzionali gastrointestinali – Anticolinergici sintetici, esteri con gruppi aminici terziari codice ATC: A03AA05.
La trimebutina è una molecola di sintesi ad azione regolatrice della motilità del tubo digerente.
Meccanismo d’azione
Le indagini sul meccanismo d’azione hanno dimostrato che l’effetto fondamentale della trimebutina consiste nella normalizzazione delle modalità e della velocità del transito gastro-intestinale. Il Debridat è pertanto indicato nelle condizioni patologiche funzionali nelle quali sia necessario ricondurre alla norma una alterata motilità. Il farmaco è privo, di norma, di effetti anticolinergici.
5.2 Proprietà farmacocinetiche
Studi con la molecola marcata hanno dimostrato una impregnazione elettiva in quelle zone dell’apparato gastro-enterico in cui sono presenti i plessi nervosi autonomi di Meissner ed Auerbach.
Distribuzione
L’impregnazione è rapida e durevole (dopo un’ora è massima a livello esofageo, dopo tre ore a livello gastrico e dopo sei ore al livello intestinale, tenue e crasso).
Eliminazione
La molecola viene eliminata sotto forma di vari metaboliti attraverso le urine in ragione dell’85% entro 24 ore dalla somministrazione.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di safety pharmacology, tossicità a dosi ripetute, genotossicità, potenziale cancerogeno, tossicità della riproduzione.
6. INFORMAZIONI FARMACEUTICHE
6.2 Elenco degli eccipienti
Alcool benzilico, cloruro di sodio, acqua per preparazioni iniettabili.
6.2 Incompatibilità
Debridat non deve essere miscelato con diidrostreptomicina, bipenicillina, pentosorbital sodico: si può avere la formazione di un precipitato che rende la soluzione iniettabile non adatta alla somministrazione.
6.3 Periodo di validità
30 mesi.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2°C - 8°C).
6.5 Natura e contenuto del contenitore
DEBRIDAT 50 mg/5 mL soluzione iniettabile – Scatola da 5 fiale da 5 mL
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Nessuna istruzione particolare.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Alfasigma S.p.A. - Via Ragazzi del ’99, n. 5 - 40133 Bologna (BO)
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
022934020 - “50 mg/5 mL soluzione iniettabile”, 5 fiale da 5 mL
11. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 23 gennaio 1974
Data del rinnovo più recente: 23 marzo 2021
12. DATA DI REVISIONE DEL TESTO
DEBRIDAT 72 mg/15 mL granulato per sospensione orale
1. DENOMINAZIONE DEL MEDICINALE
DEBRIDAT 72 mg/15 mL granulato per sospensione orale
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Principio attivo:
100 g di granulato contengono 0,787 g di Trimebutina base
Eccipienti con effetti noti: 0, 197 g sodio metilparaidrossibenzoato (E219), 97 g saccarosio e 26 mg di sodio.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Granulato per sospensione orale.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Trattamento del colon irritabile negli adulti e nei bambini di età superiore ai 2 anni.
4.2 Posologia e modo di somministrazione
Adulti e adolescenti al di sopra di 14 anni
La dose raccomandata è 72 mg (pari a 15 mL) 2-3 volte al giorno.
La dose massima giornaliera è 600 mg (pari a 125 ml al giorno).
Non superare la dose massima raccomandata.
1 mL di sospensione orale ricostituita contiene 4,8 mg di trimebutina
| Età | Schema posologico |
| 2-5 anni | 72 mg al giorno suddivisi in 3 somministrazioni (pari a 5 mL 3 volte al giorno). |
| > 5 anni - 14 anni | 144 mg al giorno suddivisi in 3 somministrazioni (pari a 10 mL 3 volte al giorno). |
Per le istruzioni sulla ricostituzione e somministrazione della sospensione orale, vedere paragrafo 6.6.
Durata di trattamento
La durata massima di trattamento negli adulti è di 8 settimane, salvo diversa rivalutazione clinica.
La durata massima di trattamento nella popolazione pediatrica è di 3 settimane, salvo diversa rivalutazione clinica.
Popolazioni speciali
Pazienti con insufficienza epatica e renale
Non sono disponibili dati.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Ileo paralitico e patologia ostruttiva dell’apparato gastrointestinale.
Colite ulcerosa.
Megacolon tossico.
Bambini di età inferiore a 2 anni.
4.4 Avvertenze speciali e precauzioni di impiego
La sospensione orale contiene 18 g saccarosio per dose. Da tenere in considerazione in persone affette da diabete mellito.
I pazienti affetti da rari problemi di intolleranza al fruttosio, da malassorbimento di glucosio-galattosio o da insufficienza di sucrasi isomaltasi, non devono assumere questo medicinale.
Può essere dannoso per i denti.
La sospensione orale contiene 26 mg di sodio per 100g di granulato equivalente all’1.3 % dell'assunzione massima giornaliera raccomandata dall'OMS che corrisponde a 2 g di sodio per un adulto.
"Il sodio metileparaidrossibenzoato” contenuto nella sospensione può causare reazioni allergiche (anche ritardate)
4.5 Interazioni con altri medicinali ed altre forme di interazione
Non sono stati effettuati studi d’interazione.
Non sono note interazioni.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Gli studi sugli animali non hanno evidenziato effetti teratogeni (vedere paragrafo 5.3).
Ci sono dati limitati sull’uso di Debridat nelle donne in stato di gravidanza (meno di 300 gravidanze documentate).
Debridat deve essere evitato nel primo trimestre di gravidanza.
Allattamento
Esiste un numero limitato di dati circa l’uso di Debridat durante l’allattamento con latte materno.
L’uso di Debridat non è raccomandato durante l’allattamento con latte materno.
Fertilità
Non sono stati effettuati studi clinici sulla fertilità.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Debridat può causare vertigini e sonnolenza, pertanto può alterare la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Le reazioni avverse al farmaco sono derivate da studi clinici, dai dati clinici pubblicati per il principio attivo e dai dati di segnalazioni post-marketing di Debridat. Di seguito sono riportate le reazioni avverse in base alla classificazione per sistemi ed organi di MedDRA ed ordinate per frequenza in base alla seguente convenzione:
- molto comune (≥ 1/10),
- comune (≥ 1/100, <1/10),
- non comune (≥ 1/1.000, <1/100),
- raro (≥ 1/10.000, <1/1.000),
- molto raro (<1/10.000),
- non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Disturbi psichiatrici
Non nota: Disturbi correlati all’uso di sostanze e da dipendenza*
Patologie del Sistema nervoso
Non comune: Cefalea
Non nota: Sonnolenza*, lipotimia, sincope.
Patologie dell’orecchio e del labirinto
Non nota: Vertigine*
Patologie gastrointestinali
Non comune: Dolore addominale, stipsi, diarrea, bocca secca, dispepsia, nausea, vomito.
Patologie della cute e del tessuto sottocutaneo
Non comune: Eruzione cutanea, prurito.
Non nota: Prurito generalizzato*, orticaria*, eruzione maculopapulare generalizzata, eritema, eritema multiforme, rash maculo-papulare, eczema, reazioni cutanee gravi, inclusi casi di pustolosi esantematica acuta generalizzata (AGEP), eruzione cutanea tossica, dermatosi neutrofila febbrile acuta.
Disturbi del sistema immunitario
Non nota: Reazione anafilattica, ipersensibilità.
Patologie sistemiche e condizioni relative alla sede di somministrazione
Non comune: Stanchezza.
*Dati provenienti dalla farmacovigilanza post-marketing
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse
4.9 Sovradosaggio
In letteratura sono stati riportati casi di abuso intenzionale (tentativo di suicidio) o di abuso accidentale di trimebutina.
Alte dosi di trimebutina orale, dalle 3 alle 50 volte superiori alla dose giornaliera raccomandata, hanno causato disturbi neurologici (perdita di coscienza, coma, sonnolenza, convulsioni, disturbi del linguaggio, miosi, pause respiratorie, sudorazione profusa) e disturbi cardiaci (tachicardia ventricolare, ipertensione, sintomi di prolungamento del tratto QT). Questi effetti sono comparsi entro 3 ore dall’assunzione della trimebutina.
Non è noto un antidoto specifico. In caso di sovradosaggio, i pazienti devono essere sottoposti a stretto monitoraggio per individuare segni o sintomi di reazioni avverse e deve essere istituito immediatamente un appropriato trattamento sintomatico e di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Farmaci per i disturbi funzionali gastrointestinali – Anticolinergici sintetici, esteri con gruppi aminici terziari codice ATC: A03AA05.
La trimebutina è una molecola di sintesi ad azione regolatrice della motilità del tubo digerente.
Meccanismo d’azione
Le indagini sul meccanismo d’azione hanno dimostrato che l’effetto fondamentale della trimebutina consiste nella normalizzazione delle modalità e della velocità del transito gastro-intestinale. Il Debridat è pertanto indicato nelle condizioni patologiche funzionali nelle quali sia necessario ricondurre alla norma una alterata motilità. Il farmaco è privo, di norma, di effetti anticolinergici.
5.2 Proprietà farmacocinetiche
Studi con la molecola marcata hanno dimostrato una impregnazione elettiva in quelle zone dell’apparato gastro-enterico in cui sono presenti i plessi nervosi autonomi di Meissner ed Auerbach.
Distribuzione
L’impregnazione è rapida e durevole (dopo un’ora è massima a livello esofageo, dopo tre ore a livello gastrico e dopo sei ore al livello intestinale, tenue e crasso).
Eliminazione
La molecola viene eliminata sotto forma di vari metaboliti attraverso le urine in ragione dell’85% entro 24 ore dalla somministrazione.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di safety pharmacology, tossicità a dosi ripetute, genotossicità, potenziale cancerogeno, tossicità della riproduzione.
6. INFORMAZIONI FARMACEUTICHE
6.3 Elenco degli eccipienti
Sodio metilparaidrossibenzoato, aroma arancia polvere, saccarosio.
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
5 anni.
La sospensione orale, una volta ricostituita, deve essere utilizzata entro 20 giorni.
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
72 mg/15 mL granulato per sospensione orale, 1 flacone da 250 mL con bicchiere dosatore
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Modalità di preparazione estemporanea della sospensione orale e somministrazione:
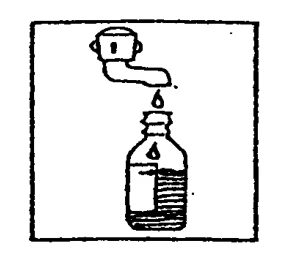
- 1. Capovolgere e agitare il flacone per scompattare la polvere. Riempire il flacone con acqua arrivando appena sotto il segno di demarcazione sul flacone. Capovolgere e agitare con cura, quindi aggiungere altra acqua fino al segno di demarcazione sul flacone.
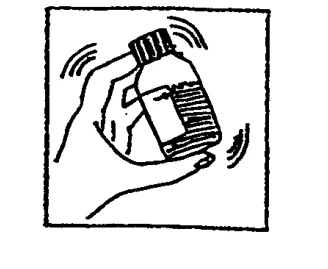
- 2. Capovolgere e agitare di nuovo. Agitare bene il flacone prima di ogni somministrazione.
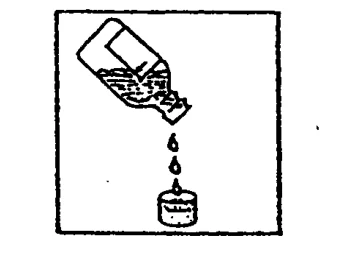
- 3. La sospensione ricostituita deve essere somministrata utilizzando il bicchiere dosatore annesso alla confezione. Sciacquare il bicchiere dosatore ad ogni utilizzo.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Alfasigma S.p.A. - Via Ragazzi del ’99, n. 5 - 40133 Bologna (BO)
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
022934044 –72 mg/15 mL granulato per sospensione orale”, 1 flacone da 250 mL con bicchiere dosatore
13. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 23 gennaio 1974
Data del rinnovo più recente: 23 Marzo 2021