


Riassunto delle caratteristiche del prodotto - BENLYSTA
Benlysta 200 mg soluzione iniettabile in penna preriempita.
1. DENOMINAZIONE DEL MEDICINALE
Benlysta 200 mg soluzione iniettabile in penna preriempita.
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni penna preriempita da 1 mL contiene 200 mg di belimumab.
Belimumab è un anticorpo monoclonale IgG1λ, umano, prodotto in una linea cellulare di mammifero (NS0) mediante tecnologia del DNA ricombinante.
Eccipiente con effetti noti
Ogni penna preriempita contiene 0,1 mg polisorbato 80.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile in penna preriempita (per iniezione)
Soluzione da limpida ad opalescente, da incolore a giallo tenue, con pH 6 e un'osmolalità di 270 – 320 mOsm/kg.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Benlysta è indicato come terapia aggiuntiva nei pazienti di età pari o superiore ai 5 anni con lupus eritematoso sistemico (LES) attivo, autoanticorpi-positivo, con un alto grado di attività della malattia (ad esempio anti-dsDNA positivi e basso complemento) nonostante la terapia standard (vedere paragrafo 5.1).
Benlysta è indicato in combinazione con terapie immunosoppressive di fondo per il trattamento di pazienti adulti con nefrite lupica attiva (vedere paragrafo 4.2 e 5.1).
4.2 Posologia e modo di somministrazione
Il trattamento con Benlysta deve essere iniziato e supervisionato da un medico qualificato esperto nella diagnosi e nel trattamento del LES. Si raccomanda che la prima iniezione sottocutanea di Benlysta sia somministrata sotto la supervisione di un operatore sanitario in un contesto sufficientemente qualificato per il trattamento di reazioni di ipersensibilità, se necessario. L’operatore sanitario deve fornire un appropriato addestramento nella tecnica sottocutanea ed informare sui segni e sui sintomi delle reazioni di ipersensibilità (vedere paragrafo 4.4). Benlysta può essere somministrato da parte del paziente stesso o di chi lo assiste dopo che ciò sia stato stabilito come appropriato dall’operatore sanitario.
Per i pazienti di età inferiore ai 10 anni, la penna preriempita di Benlysta deve essere somministrata da un operatore sanitario o da un assistente addestrato.
Posologia
LES
Le condizioni del paziente devono essere valutate in modo continuo. L’interruzione del trattamento con Benlysta è da tenere in considerazione in caso di assenza di miglioramento nel controllo della malattia dopo 6 mesi di trattamento.
Adulti
La dose raccomandata è di 200 mg una volta a settimana, somministrati per via sottocutanea. Il dosaggio non è basato sul peso (vedere paragrafo 5.2).
Bambini e adolescenti (di età compresa tra 5 e meno di 18 anni)
La dose sottocutanea raccomandata è basata sul peso corporeo (vedere paragrafi 5.1 e 5.2).
| Peso corporeo | Dose raccomandata |
| ≥ 50 kg | 200 mg una volta alla settimana |
| da 30 a < 50 kg | 200 mg ogni 10 giorni |
| da 15 a < 30 kg | 200 mg ogni 2 settimane |
Nefrite lupica
Adulti
Nei pazienti che iniziano la terapia con Benlysta per la nefrite lupica attiva, il regime di dosaggio raccomandato è di una dose da 400 mg (due iniezioni da 200 mg) una volta alla settimana per 4 dosi, poi 200 mg una volta alla settimana. Nei pazienti che continuano la terapia con Benlysta per la nefrite lupica attiva, il dosaggio raccomandato è di 200 mg una volta alla settimana. Benlysta deve essere usato in associazione con corticosteroidi e micofenolato o ciclofosfamide per l'induzione, o micofenolato o azatioprina per il mantenimento. Le condizioni del paziente devono essere valutate in modo continuo.
Dosi dimenticate
Se viene saltata una dose, si raccomanda di somministrarla il prima possibile. In seguito, i pazienti possono riprendere con la somministrazione delle dosi al loro solito giorno oppure iniziare un nuovo schema dal giorno in cui è stata somministrata la dose saltata.
Cambiamento del giorno di somministrazione programmato
Se i pazienti desiderano cambiare il giorno programmato in cui effettuano la somministrazione, una nuova dose può essere somministrata il giorno della settimana di nuova preferenza. In seguito, il paziente può continuare con il nuovo schema a partire da tale giorno, anche se l’intervallo tra le dosi può temporaneamente essere inferiore a quello abituale.
Transizione della somministrazione da endovenosa a sottocutanea
LES
Se un paziente con LES passa dalla somministrazione endovenosa di Benlysta alla somministrazione sottocutanea, la prima iniezione sottocutanea deve essere somministrata 1 o 4 settimane dopo l’ultima dose endovenosa (vedere paragrafo 5.2).
Nefrite lupica
Se un paziente con nefrite lupica passa dalla somministrazione endovenosa di Benlysta alla somministrazione sottocutanea, si raccomanda che la prima dose da 200 mg per iniezione sottocutanea venga somministrata da 1 a 2 settimane dopo l’ultima dose endovenosa. Questo passaggio può avvenire in qualsiasi momento dopo che il paziente ha completato le prime 2 dosi endovenose (vedere paragrafo 5.2).
Popolazioni speciali
Anziani
I dati relativi ai pazienti con età ≥ 65 anni sono limitati (vedere paragrafo 5.1). Benlysta deve essere impiegato con attenzione nei pazienti anziani. Non è richiesto un aggiustamento della dose (vedere paragrafo 5.2).
Compromissione renale
Belimumab è stato studiato in un numero limitato di pazienti affetti da LES con compromissione renale. Sulla base delle informazioni disponibili, non è richiesto un aggiustamento della dose nei pazienti con compromissione renale lieve, moderata o severa. Tuttavia, a causa della mancanza di dati, si raccomanda cautela nei pazienti con compromissione renale severa (vedere paragrafo 5.2).
Compromissione epatica
Non sono stati condotti studi specifici con Benlysta in pazienti con compromissione epatica. È improbabile che i pazienti con compromissione epatica richiedano un aggiustamento della dose (vedere paragrafo 5.2).
Popolazione pediatrica
LES
La sicurezza e l'efficacia di Benlysta somministrato per via sottocutanea nei bambini di età inferiore ai 5 anni o di peso inferiore a 15 kg non sono state stabilite. Non ci sono dati disponibili.
Nefrite lupica
La sicurezza e l'efficacia di Benlysta somministrato per via sottocutanea nei bambini e negli adolescenti di età inferiore ai 18 anni non sono state stabilite. Non ci sono dati disponibili.
Modo di somministrazione
La penna preriempita deve essere usata solo per iniezione sottocutanea. Le sedi di iniezione raccomandate sono l’addome o la coscia. Se si effettua l’iniezione in una stessa area, i pazienti devono essere informati di impiegare una sede di iniezione diversa per ogni iniezione; le iniezioni non devono mai essere effettuate in aree dove la pelle è sensibile, livida, arrossata o indurita. Se una dose da 400 mg viene somministrata nella stessa sede, si raccomanda che le 2 singole iniezioni da 200 mg siano somministrate ad almeno 5 cm (circa 2 pollici) di distanza.
Istruzioni dettagliate per la somministrazione sottocutanea di Benlysta in penna preriempita sono fornite alla fine del foglio illustrativo (vedere le Istruzioni passo per passo).
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni di impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Benlysta non è stato studiato nei seguenti gruppi di pazienti, nei quali non è raccomandato:
- lupus attivo severo a carico del sistema nervoso centrale
- HIV
- anamnesi positiva, o malattia in corso, per epatite B o C
- ipogammaglobulinemia (IgG < 400 mg/dL) o deficit di IgA (IgA < 10 mg/dL)
- anamnesi positiva per trapianto di organo maggiore o trapianto di cellule staminali ematopoietiche / trapianto di midollo o trapianto renale.
Uso concomitante di terapia che ha come target le cellule B
I dati disponibili non supportano la co-somministrazione di rituximab con Benlysta nei pazienti con LES (vedere paragrafo 5.1). È necessario porre attenzione se Benlysta è co-somministrato con un’altra terapia che abbia come target le cellule B.
Ipersensibilità
La somministrazione sottocutanea o endovenosa di Benlysta può causare reazioni di ipersensibilità che possono essere severe e fatali. Nel caso di una reazione severa, la somministrazione di Benlysta deve essere interrotta e deve essere somministrata una terapia medica appropriata (vedere paragrafo 4.2). Il rischio di reazioni di ipersensibilità è maggiore con le prime due dosi; tuttavia, tale rischio deve essere considerato per ogni somministrazione. I pazienti con anamnesi positiva per allergie multiple a farmaci o ipersensibilità significativa possono essere soggetti ad un aumento del rischio. È stata anche osservata la ricomparsa di reazioni clinicamente significative dopo l’appropriato trattamento iniziale dei sintomi (vedere paragrafi 4.2 e 4.8).
I pazienti devono essere informati che le reazioni di ipersensibilità sono possibili il giorno della somministrazione, o vari giorni dopo, e devono essere informati dei potenziali segni e sintomi e della possibilità della loro ricomparsa. I pazienti devono essere istruiti a rivolgersi immediatamente al medico se presentano uno qualsiasi di questi sintomi. Il foglio illustrativo deve essere a disposizione del paziente. Sono state osservate anche reazioni di ipersensibilità non acuta, di tipo ritardato, che hanno incluso sintomi come eruzione cutanea, nausea, affaticamento, mialgia, cefalea ed edema facciale.
| Negli studi clinici in cui è stata usata la somministrazione endovenosa, le reazioni gravi da infusione e di | ||
| ipersensibilità hanno incluso reazioni anafilattiche, bradicardia, ipotensione, angioedema e dispnea. Fare | ||
| riferimento al Riassunto delle Caratteristiche del Prodotto di Benlysta polvere per concentrato per soluzione | ||
| per infusione (vedere paragrafo 4.4). | ||
Infezioni
Il meccanismo d’azione di belimumab potrebbe aumentare il rischio di sviluppare infezioni negli adulti e nei bambini con lupus, incluse le infezioni opportunistiche e i bambini più piccoli possono essere a maggior rischio. Negli studi clinici controllati, l'incidenza di infezioni gravi è stata simile nei gruppi di Benlysta e placebo; tuttavia, le infezioni ad esito fatale (ad esempio polmonite e sepsi) si sono verificate più frequentemente nei pazienti trattati con Benlysta rispetto al placebo (vedere paragrafo 4.8). Deve essere presa in considerazione la vaccinazione contro lo pneumococco prima di iniziare il trattamento con Benlysta. Benlysta non deve essere iniziato nei pazienti con infezioni gravi attive (comprese le infezioni croniche gravi). I medici devono esercitare cautela e valutare attentamente se i benefici attesi superino i rischi quando prendono in considerazione l’uso di Benlysta nei pazienti con anamnesi positiva per infezioni ricorrenti. I medici devono avvisare i pazienti di contattare il proprio medico in caso sviluppino sintomi di un’infezione. I pazienti che sviluppano un'infezione mentre sono in trattamento con Benlysta devono essere attentamente monitorati e deve essere considerata l'interruzione della terapia con medicinali immunosoppressori, incluso Benlysta, fino alla risoluzione dell'infezione. Non è noto il rischio relativo all’uso di Benlysta nei pazienti con tubercolosi attiva o latente.
Depressione e suicidio
Nel corso di studi clinici controllati, con somministrazione endovenosa e con somministrazione sottocutanea, sono stati segnalati disturbi psichiatrici (depressione, ideazione e comportamento suicidari, inclusi suicidi) con frequenza maggiore in pazienti che ricevevano Benlysta (vedere paragrafo 4.8). Prima dell’inizio del trattamento con Benlysta i medici devono valutare il rischio di depressione e suicidio tenendo conto della storia clinica del paziente e del suo stato psichiatrico corrente e continuare a monitorare i pazienti durante il trattamento. I medici devono avvertire i pazienti (e chi li assiste, ove appropriato) di rivolgersi al medico in caso di comparsa o di peggioramento dei sintomi psichiatrici. Nei pazienti che manifestano tali sintomi, deve essere presa in considerazione l’interruzione del trattamento.
Reazioni avverse cutanee severe
Sindrome di Stevens-Johnson (Stevens-Johnson syndrome, SJS) e necrolisi epidermica tossica (Toxic epidermal necrolysis, TEN), che possono essere pericolose per la vita o ad esito fatale, sono state segnalate in associazione al trattamento con Benlysta. I pazienti devono essere avvisati dei segni e dei sintomi di SJS e TEN e devono essere attentamente monitorati per le reazioni cutanee. Se compaiono segni e sintomi indicativi di queste reazioni, Benlysta deve essere interrotto immediatamente e deve essere preso in considerazione un trattamento alternativo. Se il paziente ha sviluppato SJS o TEN con l'uso di Benlysta, il trattamento con Benlysta non deve essere mai più ripreso.
Leucoencefalopatia multifocale progressiva
Leucoencefalopatia multifocale progressiva (Progressive multifocal leukoencephalopathy, PML) è stata riportata con Benlysta nel trattamento del LES. I medici devono essere particolarmente attenti ai sintomi indicativi di PML che i pazienti possono non notare (ad esempio sintomi o segni cognitivi, neurologici o psichiatrici). I pazienti devono essere monitorati per l’insorgenza o il peggioramento di questi sintomi o segni, e se tali sintomi/segni si presentano, i pazienti devono essere inviati ad un neurologo e devono essere considerare le misure diagnostiche appropriate per la PML come clinicamente indicato. Se si sospetta la PML, la terapia immunosoppressiva, incluso Benlysta, deve essere sospesa fino a quando non sia stata esclusa la PML. Se la PML è confermata, la terapia immunosoppressiva, compreso Benlysta, deve essere interrotta.
Immunizzazione
I vaccini vivi non devono essere somministrati nei 30 giorni precedenti o in concomitanza con Benlysta, in quanto non è stata stabilita la sicurezza clinica. Non sono disponibili dati relativi alla trasmissione secondaria di infezioni da persone che ricevevano vaccini vivi a pazienti che ricevevano Benlysta.
A causa del meccanismo d’azione, belimumab può interferire con la risposta all’immunizzazione. Tuttavia, in uno studio in un piccolo gruppo di pazienti, che ha valutato la risposta ad un vaccino pneumococcico 23-valente, le risposte immunitarie complessive ai differenti sierotipi nei pazienti con LES in trattamento con Benlysta al momento della vaccinazione sono state simili a quelle dei pazienti in trattamento immunosoppressivo standard. Non vi sono dati sufficienti per trarre conclusioni relative alla risposta ad altri vaccini.
Dati limitati suggeriscono che Benlysta non influisce in modo significativo sulla capacità di mantenere una risposta immunitaria protettiva alle immunizzazioni ricevute prima della somministrazione di Benlysta. In un sotto-studio, in un piccolo gruppo di pazienti che aveva ricevuto in precedenza vaccinazioni per il tetano, per lo pneumococco o per l’influenza è stato rilevato il mantenimento dei titoli protettivi dopo il trattamento con Benlysta.
Patologie maligne e linfoproliferative
I medicinali immunomodulatori, incluso Benlysta, possono aumentare il rischio di patologie maligne. È consigliata cautela quando si considera la terapia con Benlysta per i pazienti con anamnesi positiva per patologie maligne o quando viene considerata la prosecuzione del trattamento nei pazienti che sviluppano patologie maligne. Non sono stati studiati pazienti affetti da neoplasie maligne negli ultimi 5 anni, ad eccezione dei pazienti con carcinoma della cute basale o a cellule squamose o con carcinoma della cervice uterina, che sono stati escissi in modo completo o trattati in modo adeguato.
Contenuto di polisorbato 80
Questo medicinale contiene polisorbato 80 (vedere paragrafo 2), che può causare reazioni allergiche.
Contenuto di sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per dose, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati condotti studi in vivo di interazione. La formazione di alcuni enzimi CYP450 è soppressa da un incremento nei livelli di alcune citochine nel corso di infiammazioni croniche. Non è noto se belimumab possa essere un modulatore indiretto di tali citochine. Non può essere escluso un rischio di riduzione indiretta dell’attività CYP da parte di belimumab. Quando viene iniziato o interrotto il trattamento con belimumab, deve essere preso in considerazione il monitoraggio della terapia per i pazienti che sono trattati con substrati CYP aventi un ristretto indice terapeutico, per i quali la dose è aggiustata su base individuale (es. warfarin).
4.6 Fertilità, gravidanza e allattamento
Donne potenzialmente fertili/Contraccezione nei maschi e nelle femmine
Le donne potenzialmente fertili devono usare metodi contraccettivi efficaci durante il trattamento con Benlysta e per almeno 4 mesi dopo l’ultimo trattamento.
Gravidanza
Vi è un numero limitato di dati sull’uso di Benlysta nelle donne in gravidanza. Oltre all’atteso effetto farmacologico, ovvero alla riduzione delle cellule B, studi nell’animale condotti sulle scimmie non indicano effetti dannosi diretti o indiretti relativi alla tossicità riproduttiva (vedere paragrafo 5.3). Benlysta non deve essere usato in gravidanza a meno che il potenziale beneficio non giustifichi il potenziale rischio per il feto.
Allattamento
Non è noto se Benlysta sia escreto nel latte umano o se sia assorbito per via sistemica dopo l’ingestione. Tuttavia, belimumab è stato rilevato nel latte di scimmie femmine alle quali erano stati somministrati 150 mg/kg di peso corporeo ogni 2 settimane.
Poiché gli anticorpi materni (IgG) sono escreti nel latte materno, si raccomanda di valutare se interrompere l’allattamento con latte materno o interrompere la terapia con Benlysta, tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non vi sono dati sugli effetti di belimumab sulla fertilità umana. Gli effetti sulla fertilità maschile e femminile non sono stati formalmente valutati negli studi sull’animale (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull'uso di macchinari
Non sono stati condotti studi relativi agli effetti sulla capacità di guidare veicoli e sull'uso di macchinari. Effetti negativi su tali attività non possono essere previsti sulla base della farmacologia di belimumab. Si raccomanda di tenere presente lo stato clinico del soggetto ed il profilo degli effetti indesiderati di Benlysta quando si valuta la capacità del paziente di svolgere attività che richiedano capacità cognitive, motorie o di giudizio.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
La sicurezza di belimumab nei pazienti affetti da LES è stata valutata in tre studi pre-registrativi controllati con placebo con somministrazione endovenosa, uno studio successivo regionale controllato con placebo con somministrazione endovenosa, uno studio controllato con placebo con somministrazione sottocutanea e due studi post-marketing controllati con placebo con somministrazione endovenosa; la sicurezza nei pazienti con nefrite lupica attiva è stata valutata in uno studio controllato con placebo con somministrazione endovenosa.
I dati riportati nella seguente tabella riflettono l’esposizione in 674 pazienti con LES provenienti dai tre studi clinici pre-registrativi e in 470 pazienti nel successivo studio controllato con placebo, trattati con Benlysta per via endovenosa (10 mg/kg di peso corporeo per la durata di 1 ora, ai Giorni 0, 14, 28, e poi ogni 28 giorni per 52 settimane) e 556 pazienti con LES esposti a Benlysta per via sottocutanea (200 mg una volta a settimana fino a 52 settimane). I dati di sicurezza presentati includono, per alcuni pazienti con LES, quelli rilevati oltre la Settimana 52. I dati riflettono l’ulteriore esposizione in 224 pazienti con nefrite lupica attiva trattati con Benlysta per via endovenosa (10 mg/kg di peso corporeo fino a 104 settimane). Sono inclusi anche i dati delle segnalazioni post-marketing.
La maggioranza dei pazienti aveva ricevuto in concomitanza anche uno o più dei seguenti trattamenti per il LES: corticosteroidi, medicinali immunomodulatori, anti-malarici, medicinali anti-infiammatori non steroidei.
Le reazioni avverse sono state riportate nel 84 % dei pazienti trattati con Benlysta e nel 87 % dei pazienti trattati con placebo. La reazione avversa più frequentemente riportata (≥5 % dei pazienti affetti da LES trattati con Benlysta più standard of care e ad una frequenza ≥1 % maggiore rispetto a placebo) è stata nasofaringite. La percentuale dei pazienti che hanno interrotto il trattamento a causa delle reazioni avverse è stata del 7 % per i pazienti trattati con Benlysta e del 8 % per i pazienti trattati con placebo.
Le reazioni avverse più frequentemente riportate (> 5 % dei pazienti con nefrite lupica attiva trattati con Benlysta più lo standard of care) sono state infezione del tratto respiratorio superiore, infezione del tratto urinario e herpes zoster. La percentuale di pazienti che hanno interrotto il trattamento a causa di reazioni avverse è stata del 12,9 % per i pazienti trattati con Benlysta e del 12,9 % per i pazienti trattati con placebo.
Reazioni avverse cutanee severe: sindrome di Stevens-Johnson (SJS) e necrolisi epidermica tossica (TEN) sono state segnalate in associazione al trattamento con Benlysta (vedere paragrafo 4.4).
Tabella delle reazioni avverse
Le reazioni avverse sono elencate di seguito in base alla classificazione per sistemi e organi secondo MedDRA ed in base alla frequenza. Le categorie di frequenza usate sono:
Molto comune > 1/10
Comune ≥ 1/100, < 1/10
Non comune ≥ 1/1000, < 1/100
Raro ≥ 1/10 000, < 1/1000
Non nota non può essere stimata in base ai dati disponibili.
All’interno di ciascuna classe di frequenza, gli effetti indesiderati sono riportati in ordine decrescente di gravità. La frequenza assegnata è la più alta osservata con entrambe le formulazioni.
| Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Infezioni ed infestazioni1 | Molto comune | Infezioni batteriche, ad esempio bronchite, infezioni del tratto urinario |
| Comune | Gastroenterite virale, faringite, nasofaringite, infezioni virali del tratto respiratorio superiore | |
| Patologie del sistema emolinfopoietico | Comune | Leucopenia |
| Disturbi del sistema immunitario | Comune | Reazioni di ipersensitività2 |
| Non comune | Reazione anafilattica | |
| Raro | Reazioni di ipersensibilità non acuta, di tipo ritardato | |
| Disturbi psichiatrici | Comune | Depressione |
| Non comune | Comportamento suicidario, ideazione suicidaria | |
| Patologie del sistema nervoso | Comune | Emicrania |
| Patologie gastrointestinali | Comune | Diarrea, nausea |
| Patologie della cute e del tessuto sottocutaneo | Comune | Reazioni in sede di iniezione3, orticaria, eruzione cutanea |
| Non comune | Angioedema, | |
| Non nota | Sindrome di Stevens-Johnson, necrolisi epidermica tossica | |
Patologie del sistema muscoloscheletrico e del tessuto connettivo | Comune | Dolore alle estremità |
| Patologie generali e condizioni relative alla sede di somministrazione | Comune | Reazioni sistemiche2 correlate all’infusione o all’iniezione, piressia |
1 Vedere ‘Descrizione delle reazioni avverse selezionate’ e paragrafo 4.4 ‘Infezioni’ per ulteriori informazioni. 2 Le ‘Reazioni di ipersensibilità’ comprendono un gruppo di reazioni, inclusa l’anafilassi, e si possono manifestare con una gamma di sintomi che includono ipotensione, angioedema, orticaria o altre eruzioni cutanee, prurito, e dispnea. Le ‘Reazioni sistemiche correlate all’infusione o all’iniezione’ comprendono un gruppo di reazioni e si possono manifestare con una gamma di sintomi che includono bradicardia, mialgia, cefalea, eruzione cutanea, orticaria, piressia, ipotensione, ipertensione, capogiri e artralgia. A causa della sovrapposizione dei segni e dei sintomi non è possibile distinguere in tutti i casi tra reazioni di ipersensibilità e reazioni sistemiche correlate all'infusione o all'iniezione.
3 Pertinente solo alla formulazione sottocutanea.
Descrizione delle reazioni avverse selezionate
I dati presentati di seguito sono ottenuti dai tre studi clinici pre-registrativi per via endovenosa (solo dose endovenosa da 10 mg/kg di peso corporeo) e dallo studio clinico per via sottocutanea. ‘Infezioni e Disturbi psichiatrici’ include anche dati da uno studio post-marketing.
Reazioni sistemiche da infusione o da iniezione e ipersensibilità: reazioni sistemiche da infusione o da iniezione e ipersensibilità sono state generalmente osservate il giorno della somministrazione, ma reazioni acute di ipersensibilità possono verificarsi anche vari giorni dopo la somministrazione stessa. I pazienti con anamnesi positiva per allergie multiple a farmaci o reazioni di ipersensibilità significative possono essere soggetti ad un aumento del rischio.
L’incidenza di reazioni da infusione e reazioni di ipersensibilità dopo somministrazione endovenosa con comparsa entro 3 giorni dall’infusione è stata del 12 % nel gruppo in trattamento con Benlysta e del 10 % nel gruppo in trattamento con placebo, con il 1,2 % e lo 0,3 %, rispettivamente, che ha richiesto l’interruzione permanente del trattamento.
L’incidenza di reazioni sistemiche post-iniezione e reazioni di ipersensibilità con comparsa entro 3 giorni dalla somministrazione sottocutanea è stata del 7 % nel gruppo in trattamento con Benlysta e del 9 % nel gruppo in trattamento con placebo. Le reazioni di ipersensibilità clinicamente significative associate alla somministrazione sottocutanea di Benlysta e che hanno richiesto interruzione permanente del trattamento sono state segnalate nello 0,2 % dei pazienti che ricevevano Benlysta e in nessun paziente che riceveva placebo.
Infezioni: l’incidenza complessiva delle infezioni negli studi LES pre-registrativi per via endovenosa e per via sottocutanea è stata del 63 % in entrambi i gruppi che hanno ricevuto Benlysta o placebo. Le infezioni che si sono verificate in almeno il 3 % dei pazienti trattati con Benlysta e almeno l’1 % più di frequente rispetto ai pazienti che ricevevano placebo sono state infezioni virali del tratto respiratorio superiore, bronchiti e infezioni batteriche delle vie urinarie. Infezioni gravi si sono verificate nel 5 % dei pazienti che ricevevano Benlysta o placebo; di queste le infezioni opportunistiche gravi sono state rispettivamente lo 0,4 % e lo 0 %. Infezioni che hanno portato all’interruzione del trattamento si sono verificate nello 0,7 % dei pazienti che ricevevano Benlysta e nell’1,5 % dei pazienti che ricevevano placebo. Alcune infezioni sono state severe o fatali.
Per informazioni sulle infezioni osservate nei pazienti pediatrici con LES, vedere il paragrafo Popolazione pediatrica di seguito.
Nello studio sulla nefrite lupica, i pazienti venivano trattati con terapia standard di fondo (vedere paragrafo 5.1) e l'incidenza complessiva delle infezioni era dell'82 % nei pazienti trattati con Benlysta rispetto al 76 % nei pazienti che ricevevano placebo. Infezioni serie si sono verificate nel 13,8 % dei pazienti che ricevevano Benlysta e nel 17,0 % dei pazienti che ricevevano placebo. Infezioni ad esito fatale si sono verificate nello 0,9 % (2/224) dei pazienti trattati con Benlysta e nello 0,9 % (2/224) dei pazienti che ricevevano placebo.
In uno studio LES post-marketing di sicurezza, randomizzato, in doppio cieco, di 52 settimane (BEL115467) che ha valutato la mortalità e gli eventi avversi specifici negli adulti, si sono verificate infezioni gravi nel 3,7 % dei pazienti che avevano ricevuto Benlysta (10 mg/kg di peso corporeo per via endovenosa) rispetto al 4,1 % dei pazienti che avevano ricevuto placebo. Tuttavia, infezioni ad esito fatale (ad esempio polmonite e sepsi) si sono verificate nello 0,45 % (9/2002) dei pazienti trattati con Benlysta rispetto allo 0,15 % (3/2001) dei pazienti che hanno ricevuto placebo, mentre l'incidenza di mortalità per tutte le cause è stata dello 0,50 % (10/2002) rispetto allo 0,40 % (8/2001), rispettivamente. La maggior parte delle infezioni fatali è stata osservata durante le prime 20 settimane di trattamento con Benlysta.
Disturbi psichiatrici: negli studi clinici LES pre-registrativi con somministrazione endovenosa, sono stati segnalati eventi psichiatrici gravi nell’1,2 % (8/674) dei pazienti che ricevevano Benlysta 10 mg/kg di peso corporeo e nello 0,4 % (3/675) dei pazienti che ricevevano placebo. É stata riportata depressione grave nello 0,6 % (4/674) dei pazienti che ricevevano Benlysta 10 mg/kg di peso corporeo e nello 0,3 % (2/675) dei pazienti che ricevevano placebo. Si sono verificati due suicidi in pazienti trattati con Benlysta (incluso un paziente che riceveva Benlysta 1 mg/kg di peso corporeo).
In uno studio LES post-marketing, sono stati segnalati eventi psichiatrici gravi nell’1,0 % (20/2002) dei pazienti che ricevevano Benlysta e nello 0,3 % (6/2001) dei pazienti che ricevevano placebo. É stata riportata depressione grave nello 0,3 % (7/2002) dei pazienti che ricevevano Benlysta e per < 0,1 % (1/2001) dei pazienti che ricevevano placebo. L’incidenza complessiva di ideazione o comportamento suicidari gravi o di autolesionismo senza intento suicidario è stata lo 0,7 % (15/2002) nei pazienti che ricevevano Benlysta e lo 0,2 % (5/2001) nel gruppo placebo. Non è stato segnalato suicidio in nessun gruppo.
Gli studi LES con somministrazione endovenosa sopra citati non hanno escluso i pazienti con storia clinica di disturbi psichiatrici.
Nello studio clinico LES con somministrazione sottocutanea, che ha escluso i pazienti con storia clinica di disturbi psichiatrici, gli eventi psichiatrici gravi sono stati segnalati nello 0,2 % (1/556) dei pazienti che ricevevano Benlysta e in nessun paziente che riceveva placebo. Non ci sono stati eventi gravi correlati alla depressione o suicidi in nessun gruppo.
Leucopenia: l’incidenza della leucopenia segnalata nei pazienti con LES come reazione avversa è stata del 3 % nel gruppo che ha ricevuto Benlysta e del 2 % nel gruppo che ha ricevuto placebo.
Reazioni in sede di iniezione: nello studio LES per via sottocutanea, la frequenza di reazioni in sede di iniezione è stata del 6,1 % (34/556) e del 2,5 % (7/280) per i pazienti che, rispettivamente, hanno ricevuto Benlysta e placebo. Queste reazioni in sede di iniezione (più comunemente dolore, eritema, ematoma, prurito e indurimento) sono state da lievi a moderate. La maggioranza dei casi non ha richiesto interruzione del trattamento.
Popolazione pediatrica
Il profilo delle reazioni avverse nei pazienti pediatrici si basa su uno studio per via sottocutanea e uno studio per via endovenosa.
In uno studio in aperto di 52 settimane in cui 25 pazienti pediatrici (di età compresa tra 10 e 17 anni) con LES hanno ricevuto Benlysta per via sottocutanea ad un'esposizione paragonabile a quella degli adulti (200 mg a un intervallo di dosaggio stabilito in base al peso corporeo, in concomitanza ai trattamenti di fondo), il profilo di sicurezza nei pazienti pediatrici trattati con Benlysta per via sottocutanea era coerente con il profilo di sicurezza noto per belimumab.
In uno studio controllato con placebo di 52 settimane in cui 53 pazienti (di età compresa tra 6 e 17 anni) con LES hanno ricevuto Benlysta (10 mg/kg di peso corporeo per via endovenosa ai giorni 0, 14, 28 e successivamente ogni 28 giorni, in concomitanza ai trattamenti di fondo), non sono stati osservati nuovi segnali di sicurezza nella popolazione pediatrica di età pari o superiore a 12 anni (n = 43). I dati di sicurezza nei bambini di età inferiore a 12 anni (n = 10) sono limitati.
Infezioni
Gruppo di età compresa tra 5 e 11 anni: sono state riportate infezioni in 8/10 pazienti trattati con Benlysta per via endovenosa e in 3/3 pazienti trattati con placebo, e sono state segnalate infezioni gravi in 1/10 pazienti trattati con Benlysta per via endovenosa e in 2/3 pazienti trattati con placebo (vedere paragrafo 4.4). Gruppo di età compresa tra 12 e 17 anni: sono state segnalate infezioni in 22/43 pazienti trattati con Benlysta per via endovenosa e in 25/37 pazienti trattati con placebo e sono state segnalate infezioni gravi in 3/43 pazienti trattati con Benlysta per via endovenosa e in 3/37 pazienti trattati con placebo. Nella fase di
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V.
4.9 Sovradosaggio
L'esperienza clinica relativa al sovradosaggio di Benlysta è limitata. Le reazioni avverse segnalate in associazione a casi di sovradosaggio sono state coerenti con quelle attese per belimumab.
Nell’uomo, sono state somministrate a distanza di 21 giorni due dosi fino a 20 mg/kg di peso corporeo per via endovenosa con nessun aumento dell’incidenza o della severità degli effetti indesiderati rispetto alle dosi di 1, 4, o 10 mg/kg di peso corporeo.
In caso di sovradosaggio involontario, i pazienti devono essere attentamente osservati e deve essere somministrato un trattamento di supporto, come appropriato.
5. PROPRIETA’ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Immunosoppressori, anticorpi monoclonali, codice ATC: L04AG04
Meccanismo d’azione
Belimumab è un anticorpo monoclonale IgG1λ specifico per la proteina solubile umana che stimola i linfociti B (BLyS, chiamato anche BAFF e TNFSF13B). Belimumab blocca il legame del BLyS solubile, un fattore di sopravvivenza della cellula B, con i suoi recettori sulle cellule B. Belimumab non lega le cellule B direttamente, ma con il legame BLyS, belimumab inibisce la sopravvivenza delle cellule B, incluse le cellule B autoreattive, e riduce la differenziazione delle cellule B a plasmacellule producenti immunoglobuline.
I livelli di BLyS sono elevati nei pazienti affetti da LES e altre malattie autoimmuni. Vi è una associazione tra i livelli plasmatici di BLyS e l’attività della malattia LES. Il contributo relativo dei livelli di BLyS alla patofisiologia del LES non è del tutto compreso.
Effetti farmacodinamici
Alla Settimana 52, i livelli mediani di IgG erano ridotti del 11 % nei pazienti con LES che ricevevano Benlysta rispetto ad un aumento dello 0,7 % nei pazienti che ricevevano placebo.
Nei pazienti con anticorpi anti-dsDNA al basale, alla Settimana 52 i livelli mediani di anticorpi anti-dsDNA erano ridotti del 56 % nei pazienti che ricevevano Benlysta, rispetto al 41 % nei pazienti che ricevevano placebo. Nei pazienti con anticorpi anti-dsDNA positivi al basale, il 18 % dei pazienti trattati con Benlysta si trasformava, entro la settimana 52, in anti-dsDNA negativi rispetto al 15 % dei pazienti che ricevevano placebo.
Nei pazienti con LES con bassi livelli di complemento, è stata osservata la normalizzazione del C3 e del C4 entro la Settimana 52 rispettivamente nel 42 % e nel 53 % dei pazienti che ricevevano Benlysta e nel 21 % e 20 % dei pazienti che ricevevano placebo.
Alla Settimana 52, Benlysta ha significativamente ridotto sia le cellule B complessive, transizionali, naïve e di tipo LES, sia le plasmacellule. Le riduzioni sia nelle cellule B transizionali e naïve, sia nel sottogruppo di cellule B di tipo LES sono state osservate già dalla Settimana 8. Inizialmente le cellule della memoria sono aumentate, per poi diminuire lentamente verso i livelli basali entro la Settimana 52.
Le cellule B e la risposta delle IgG al trattamento a lungo termine con Benlysta per via endovenosa sono state valutate in uno studio LES non controllato di estensione. Dopo 7 anni e mezzo di trattamento (incluso lo studio originario di 72 settimane), è stata osservata una riduzione sostanziale e prolungata in vari sottogruppi di cellule B, che ha portato ad una riduzione mediana dell'87 % delle cellule B naïve, del 67 % delle cellule B di memoria, del 99 % delle cellule B attivate ed una riduzione mediana del 92 % delle plasmacellule. Dopo circa 7 anni è stata osservata una riduzione mediana del 28 % dei livelli di IgG, con l'1,6 % dei soggetti che presentava una riduzione dei livelli di IgG al di sotto di 400 mg/dL. Nel corso dello studio, l’incidenza riportata degli effetti indesiderati è generalmente rimasta stabile o è diminuita.
Nei pazienti con nefrite lupica attiva, dopo trattamento con Benlysta (10 mg/kg di peso corporeo per via endovenosa) o con placebo, si è verificato un aumento dei livelli sierici di IgG che è stato associato a una diminuzione della proteinuria. Rispetto al placebo, nel gruppo Benlysta sono stati osservati aumenti minori dei livelli sierici di IgG, come previsto dal meccanismo noto di belimumab. Alla settimana 104, l'aumento percentuale mediano delle IgG rispetto al basale è stato del 17 % per Benlysta e del 37 % per il placebo. Le riduzioni degli autoanticorpi, gli aumenti del complemento e le riduzioni delle cellule B circolanti totali e dei sottogruppi di cellule B osservati erano coerenti con gli studi LES.
In uno studio con somministrazione endovenosa in pazienti pediatrici con LES (di età compresa tra 6 e 17 anni) e in uno studio per via sottocutanea in pazienti pediatrici con LES (di età compresa tra 10 e 17 anni), la risposta farmacodinamica è stata coerente con i dati negli adulti.
Immunogenicità
Nello studio con somministrazione sottocutanea, nel quale sono stati analizzati campioni di siero da oltre 550 pazienti adulti affetti da LES, nel corso o dopo trattamento con belimumab 200 mg per via sottocutanea non sono stati rilevati anticorpi anti-belimumab.
Nello studio sulla nefrite lupica in cui 224 pazienti adulti hanno ricevuto Benlysta 10 mg/kg di peso corporeo per via endovenosa, non sono stati rilevati anticorpi anti belimumab.
In uno studio per via endovenosa nei pazienti pediatrici dai 6 ai 17 anni (n = 53) con LES e in uno studio per via sottocutanea nei pazienti pediatrici dai 10 ai 17 anni (n = 25) con LES, nessuno dei pazienti ha sviluppato anticorpi anti-belimumab.
Efficacia clinica e sicurezza
LES
Iniezione sottocutanea
L’efficacia di Benlysta somministrato per via sottocutanea è stata valutata in uno studio di 52 settimane di fase III (HGS1006-C1115; BEL112341), randomizzato, in doppio cieco, controllato con placebo, su 836 pazienti adulti con una diagnosi clinica di LES in base ai criteri di classificazione dell'American College of Rheumatology (ACR). I pazienti eleggibili avevano LES come malattia attiva, definita come punteggio SELENA-SLEDAI (SELENA = Safety of Estrogens in Systemic Lupus Erythematosus National Assessment; SLEDAI = Systemic Lupus Erythematosus Disease Activity Index) ≥ 8 e come risultati positivi allo screening del test anticorpo anti-nucleo (ANA o anti-ds-DNA) (titolo ANA ≥ 1:80 e/o anti-dsDNA positivi [≥ 30 unità/mL]). I pazienti erano in un regime stabile di trattamento del LES (standard of care), che consisteva in (da soli o in associazione): corticosteroidi, anti-malarici, FANS o altri immunosoppressivi. Sono stati esclusi dallo studio i pazienti che avevano lupus attivo severo del sistema nervoso centrale (SNC) o nefrite lupica attiva severa.
Questo studio è stato condotto principalmente in USA, Sud America, Europa ed Asia. L’età mediana dei pazienti è stata di 37 anni (intervallo: da 18 a 77 anni), in maggioranza (94 %) donne. I medicinali di base includevano corticosteroidi (86 %; il 60 % equivalente a prednisone > 7,5 mg/die), immunosoppressori (46 %), e anti-malarici (69 %). I pazienti sono stati randomizzati in rapporto 2:1 a belimumab 200 mg o placebo per via sottocutanea una volta a settimana per 52 settimane.
Al basale, il 62,2 % dei pazienti aveva una attività della malattia elevata (punteggio SELENA SLEDAI > 10), l’88 % dei pazienti presentava interessamento d’organo mucocutaneo, il 78 % muscoloscheletrico, l’8 % ematologico, il 12 % renale e l’8 % vascolare.
L’endpoint primario di efficacia è stato un endpoint composito (SLE Responder Index- SRI) che ha definito come risposta il soddisfacimento dei seguenti criteri alla Settimana 52 rispetto al basale:
- riduzione ≥ 4 punti nel punteggio SELENA-SLEDAI, e
- nessun nuovo punteggio nel sistema A del British Isles Lupus Assessment Group (BILAG) o 2 nuovi punteggi BILAG B, e
- nessun peggioramento (aumento < 0,30 punti) nel punteggio del Physician’s Global Assessment (PGA)
Il SLE Responder Index misura il miglioramento dell’attività della patologia LES, senza peggioramento in ciascun sistema e organo, o della condizione complessiva del paziente.
Tabella 1. Percentuale di risposta alla Settimana 52
| Risposta1 | Placebo2 (n = 279) | Benlysta2 200 mg settimanalmente (n = 554) |
SLE responder index Differenza osservata vs placebo Odds ratio (CI al 95 %) vs placebo | 48,4 % | 61,4 % (p = 0,0006) 12,98 % 1,68 (1,25; 2,25) |
| Componenti del SLE responder index | ||
| Percentuale dei pazienti con riduzione SELENA-SLEDAI ≥ 4 | 49,1 % | 62,3 % (p = 0,0005) |
| Percentuale dei pazienti con nessun peggioramento dell’indice BILAG | 74,2 % | 80,9 % (p = 0,0305) |
| Percentuale dei pazienti con nessun peggioramento del PGA | 72,8 % | 81,2 % (p = 0,0061) |
1 Le analisi hanno escluso ogni soggetto a cui mancava una valutazione al basale per uno qualsiasi dei componenti (1 per il placebo; 2 per Benlysta).
2 Tutti i pazienti ricevevano terapia standard.
Le differenze tra i due gruppi di trattamento si sono rese evidenti entro la Settimana 16 e si sono mantenute fino alla Settimana 52 (Figura 1).
Figura 1. Percentuale di SRI responders per visita
Le riacutizzazioni (flares) nel LES sono state definite in base al SELENA SLEDAI SLE Flare Index modificato. Il rischio di prima riacutizzazione era ridotto del 22 % durante le 52 settimane di osservazione nel gruppo che riceveva Benlysta confrontato con il gruppo che riceveva placebo (hazard ratio = 0,78; p = 0,0061). La mediana del tempo alla prima riacutizzazione tra pazienti che hanno presentato una riacutizzazione è stata ritardata nei pazienti che ricevevano Benlysta rispetto al placebo (190 giorni vs 141 giorni). Sono state osservate riacutizzazioni severe nel 10,6 % dei pazienti nel gruppo che riceveva Benlysta rispetto al 18,2 % del gruppo che riceveva placebo nel corso delle 52 settimane di osservazione (differenza osservata tra i trattamenti = -7,6%). Il rischio di riacutizzazioni severe era ridotto del 49 % durante le 52 settimane di osservazione nel gruppo che riceveva Benlysta rispetto al gruppo che riceveva placebo (hazard ratio = 0,51; p = 0,0004). Il tempo mediano alla prima riacutizzazione severa tra pazienti aventi una 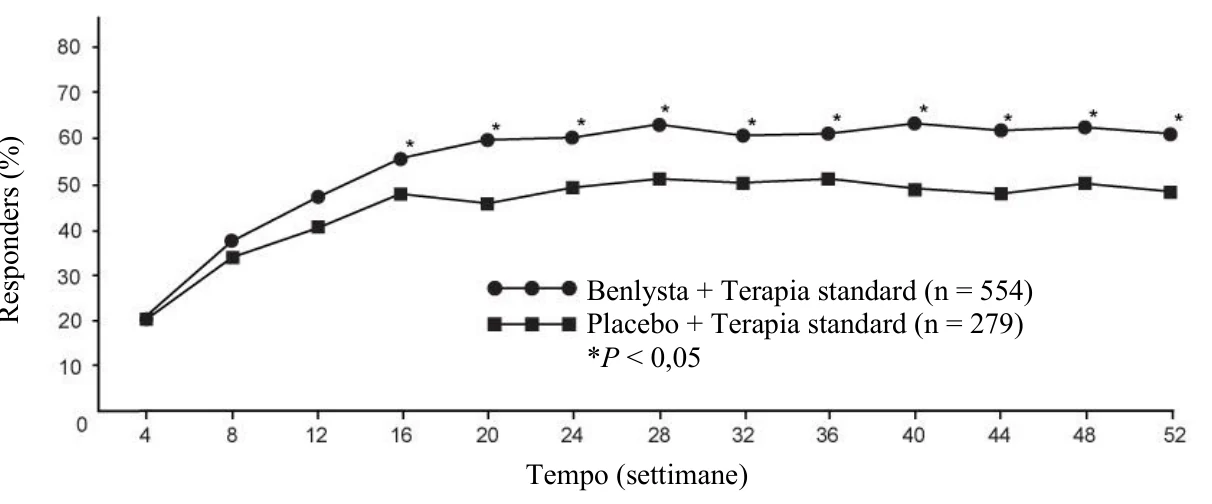
Benlysta + Terapia standard (n = 554) Placebo + Terapia standard (n = 279) *P < 0,05 
Responder
s (
%)
Tempo (settimane)
riacutizzazione severa è stato ritardato nei pazienti che ricevevano Benlysta rispetto a placebo (171 giorni vs 118 giorni).
La percentuale dei pazienti che ricevevano > 7,5 mg/die di prednisone (o equivalente) al basale, nei quali la dose media di corticosteroide è stata ridotta di almeno il 25 % rispetto al basale ad una dose equivalente di prednisone ≤ 7,5 mg/die durante la Settimana 40 fino alla 52, è stata del 18,2 % nel gruppo che riceveva Benlysta e del 11,9 % nel gruppo che riceveva placebo (p = 0,0732).
Benlysta ha dimostrato un miglioramento dell’affaticamento rispetto al placebo, misurato con la scala FACIT-Fatigue. La variazione media aggiustata del punteggio alla Settimana 52 dal basale è stata significativamente più elevata con Benlysta rispetto al placebo (4,4 vs 2,7; p = 0,0130).
L’analisi per sottogruppi dell’endpoint primario ha dimostrato che il maggiore beneficio è stato osservato nei pazienti con più elevata attività della malattia al basale, inclusi i pazienti con un punteggio SELENA SLEDAI ≥ 10, nei pazienti che richiedevano steroidi per controllare la loro malattia e nei pazienti con bassi livelli di complemento.
Un ulteriore gruppo sierologicamente attivo precedentemente identificato di pazienti, con basso complemento e anti-dsDNA positivi al basale, ha dimostrato una risposta relativa maggiore, vedere Tabella 2 per i risultati di questo esempio di gruppo ad alta attività di malattia.
Tabella 2. Pazienti con basso complemento e anti-dsDNA positivi al basale
| Sottogruppo | Anti-dsDNA positivi E basso complemento | |
| Placebo | Benlysta 200 mg settimanalmente | |
Percentuale di risposta SRI alla Settimana 521 (%) Differenza osservata trattamento vs placebo (%) | (n = 108) 47,2 | (n = 246) 64,6 (p = 0,0014) 17,41 |
Riacutizzazioni severe nelle 52 settimane Pazienti che hanno presentato riacutizzazione severa (%) Differenza osservata trattamento vs placebo (%) Tempo per una riacutizzazione severa [Hazard ratio (CI al 95 %)] | (n = 108) 31,5 | (n = 248) 14,1 17,4 0,38 (0,24; 0,61) (p < 0,0001) |
Riduzione del prednisone ≥ 25 % rispetto al basale a ≤ 7,5 mg/die nelle settimane dalla 24 fino alla 522 (%) Differenza osservata trattamento vs placebo (%) | (n = 70) 11,4 | (n = 164) 20,7 (p=0,0844) 9,3 |
Miglioramento del punteggio FACIT-fatigue dal basale alla Settimana 52 (media) Differenza osservata trattamento vs placebo (differenza mediana) | (n = 108) 2,4 | (n = 248) 4,6 (p = 0,0324) 2,1 |
1 L'analisi della percentuale di risposta SRI alla Settimana 52 ha escluso ogni soggetto a cui mancava una valutazione al basale (2 per Benlysta).
2 Tra i pazienti con dose di prednisone al basale > 7,5 mg/die.
L'efficacia e la sicurezza di Benlysta in associazione con un singolo ciclo di rituximab sono state studiate in uno studio di Fase III, randomizzato, in doppio cieco, controllato con placebo, della durata di 104 settimane che includeva 292 pazienti (BLISS-BELIEVE). L'endpoint primario è stato la percentuale di soggetti con uno stato di controllo della malattia, definito come un punteggio SLEDAI-2K ≤ 2, raggiunto senza immunosoppressori e con corticosteroidi a una dose equivalente di prednisone ≤ 5 mg/die alla settimana 52. Questo risultato è stato raggiunto nel 19,4 % (n = 28/144) dei pazienti trattati con Benlysta in associazione con rituximab e nel 16,7 % (n = 12/72) dei pazienti trattati con Benlysta in associazione con placebo (odds ratio 1,27; CI al 95 %: 0,60, 2,71; p = 0,5342). Nei pazienti trattati con Benlysta in associazione con rituximab è stata osservata una maggiore frequenza di eventi avversi (91,7 % vs. 87,5 %), di eventi avversi gravi (22,2 % vs. 13,9 %) e di infezioni gravi (9,0 % vs. 2,8 %) rispetto a Benlysta in associazione con placebo.
Nefrite lupica
Iniezione sottocutanea
L'efficacia e la sicurezza di Benlysta 200 mg somministrato per via sottocutanea a pazienti con nefrite lupica attiva si basa sui dati provenienti dalla somministrazione di Benlysta 10 mg/kg di peso corporeo per via endovenosa e mediante l’uso del modelling e delle simulazioni di farmacocinetica (vedere paragrafo 5.2).
Nello studio LES sottocutaneo, descritto sopra, sono stati esclusi i pazienti che avevano nefrite lupica attiva severa; tuttavia, il 12 % dei pazienti aveva un coinvolgimento a livello renale al basale (basato sulla valutazione SELENA SLEDAI). Il seguente studio è stato condotto nella nefrite lupica attiva.
Infusione endovenosa
L'efficacia e la sicurezza di Benlysta 10 mg/kg di peso corporeo somministrato per via endovenosa nell'arco di un'ora nei Giorni 0, 14, 28 e poi ogni 28 giorni, sono state valutate in uno studio di Fase III (BEL114054), della durata di 104 settimane, randomizzato (1:1), in doppio cieco, controllato con placebo, in 448 pazienti con nefrite lupica attiva. I pazienti avevano una diagnosi clinica di LES secondo i criteri di classificazione ACR, nefrite lupica di classe III, IV e/o V confermata da biopsia e avevano una malattia renale attiva allo screening che richiedeva una terapia standard. La terapia standard comprendeva corticosteroidi, da 0 a 3 somministrazioni endovenose di metilprednisolone (da 500 a 1000 mg per somministrazione), seguite da prednisone orale da 0,5 a 1 mg/kg/die con una dose giornaliera totale ≤ 60 mg/die e ridotta a ≤ 10 mg/die entro la settimana 24, con:
- micofenolato mofetile da 1 a 3 g/die per via orale o micofenolato sodico da 720 a 2160 mg/die per via orale per l'induzione e il mantenimento, oppure
- ciclofosfamide 500 mg per via endovenosa ogni 2 settimane per 6 infusioni per l'induzione seguita da azatioprina per via orale ad una dose stabilita di 2 mg/kg/die per il mantenimento.
Questo studio è stato condotto in Asia, Nord America, Sud America ed Europa. L'età mediana dei pazienti era di 31 anni (range: da 18 a 77 anni); la maggior parte (88 %) erano femmine.
L'endpoint primario di efficacia era la Primary Efficacy Renal Response (PERR) alla settimana 104, definita come una risposta alla settimana 100 confermata da una misurazione ripetuta alla settimana 104 dei seguenti parametri: rapporto proteine:creatinina urinarie (uPCR) ≤ 700 mg/g (79,5 mg/mmol) e velocità di filtrazione glomerulare stimata (eGFR) ≥ 60 mL/min/1,73 m2 o nessuna diminuzione dell'eGFR > 20% dal valore pre-flare.
I principali endpoint secondari includevano:
- Complete Renal Response (CRR) definita come una risposta alla Settimana 100 confermata da una misurazione ripetuta alla Settimana 104 dei seguenti parametri: uPCR < 500 mg/g (56,8 mg/mmol) ed eGFR ≥ 90 mL/min/1,73m2 o nessuna diminuzione dell'eGFR > 10% dal valore pre-flare.
- PERR alla Settimana 52.
- Tempo all'evento renale o morte (evento renale definito come primo evento di malattia renale allo stadio finale, aumento del doppio della creatinina sierica, peggioramento renale [definito come aumento della proteinuria e/o compromissione della funzione renale], o il trattamento con una terapia non consentita legata alla malattia renale).
Secondo gli endpoint PERR e CRR, per essere considerato un responder, il trattamento con steroidi doveva essere ridotto a ≤ 10 mg/die dalla Settimana 24. Secondo questi endpoint, venivano considerati non responder i pazienti che interrompevano il trattamento precocemente, che venivano trattati con medicinali non consentiti o che si ritiravano dallo studio in anticipo.
La percentuale dei pazienti che raggiungeva la PERR alla Settimana 104 era significativamente più alta nei pazienti trattati con Benlysta rispetto al placebo. Anche i principali endpoint secondari mostravano un miglioramento significativo con Benlysta rispetto al placebo (Tabella 3).
Tabella 3. Risultati di efficacia nei pazienti adulti con nefrite lupica
| Endpoint di efficacia | Placebo n = 223 | Benlysta 10 mg/kg n = 223 | Differenza osservata vs. placebo | Odds/Hazard ratio vs. placebo (CI al 95 %) | P-value |
PERR alla Settimana 1041 Responders | 32,3 % | 43,0 % | 10,8 % | OR 1,55 (1,04, 2,32) | 0,0311 |
| Fattori della PERR | |||||
Rapporto proteine:creatinina urinarie ≤ 700 mg/g (79,5 mg/mmol) | 33,6 % | 44,4 % | 10,8 % | OR 1,54 (1,04, 2,29) | 0,0320 |
| eGFR ≥ 60 mL/min/1,73 m2 o nessuna diminuzione di eGFR dal valore pre-flare > 20 % | 50,2 % | 57,4 % | 7,2 % | OR 1,32 (0,90, 1,94) | 0,1599 |
| Non fallimento del trattamento³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03, 2,63) | 0,0364 |
CRR alla Settimana 1041 Responders | 19,7 % | 30,0 % | 10,3 % | OR 1,74 (1,11, 2,74) | 0,0167 |
| Fattori della CRR | |||||
Rapporto proteine:creatinina urinarie < 500 mg/g (56,8 mg/mmol) | 28,7 % | 39,5 % | 10,8 % | OR 1,58 (1,05, 2,38) | 0,0268 |
| eGFR ≥ 90 mL/min/1,73 m2 o nessuna diminuzione di eGFR dal valore pre-flare >10 % | 39,9 % | 46,6 % | 6,7 % | OR 1,33 (0,90, 1,96) | 0,1539 |
| Non fallimento del trattamento³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03, 2,63) | 0,0364 |
PERR alla Settimana 521 Responders | 35,4 % | 46,6 % | 11,2 % | OR 1,59 (1,06, 2,38) | 0,0245 |
Tempo all’evento renale o morte1 Percentuale di pazienti con evento2 Tempo all’evento [Hazard ratio (CI al 95 %)] | 28,3 % | 15,7 % | - - | HR 0,51 (0,34, 0,77) | 0,0014 |
1 PERR alla Settimana 104 è stata l'analisi di efficacia primaria; CRR alla Settimana 104, PERR alla Settimana 52 e il tempo all'evento renale o morte sono stati inclusi nella gerarchia dei test pre-specificata. 2 Se si escludono i decessi dall'analisi (1 per Benlysta; 2 per il placebo), la percentuale dei pazienti con un evento renale è stata del 15,2 % per Benlysta rispetto al 27,4 % per il placebo (HR = 0,51; CI al 95 %: 0,34,0,78).
³ Fallimento del trattamento: pazienti che hanno assunto medicinali non consentiti dal protocollo. Una percentuale numericamente superiore di pazienti trattati con Benlysta ha raggiunto la PERR a partire dalla Settimana 24 rispetto al placebo, e questa differenza di trattamento si è mantenuta fino alla Settimana 104. A partire dalla Settimana 12, una percentuale numericamente superiore di pazienti trattati con Benlysta ha raggiunto la CRR rispetto al placebo e la differenza numerica si è mantenuta fino alla Settimana 104 (Figura 2).
Figura 2. Tassi di risposta negli adulti con nefrite lupica per visita
Primary Efficacy Renal Response (PERR)
Complete Renal Response (CRR)
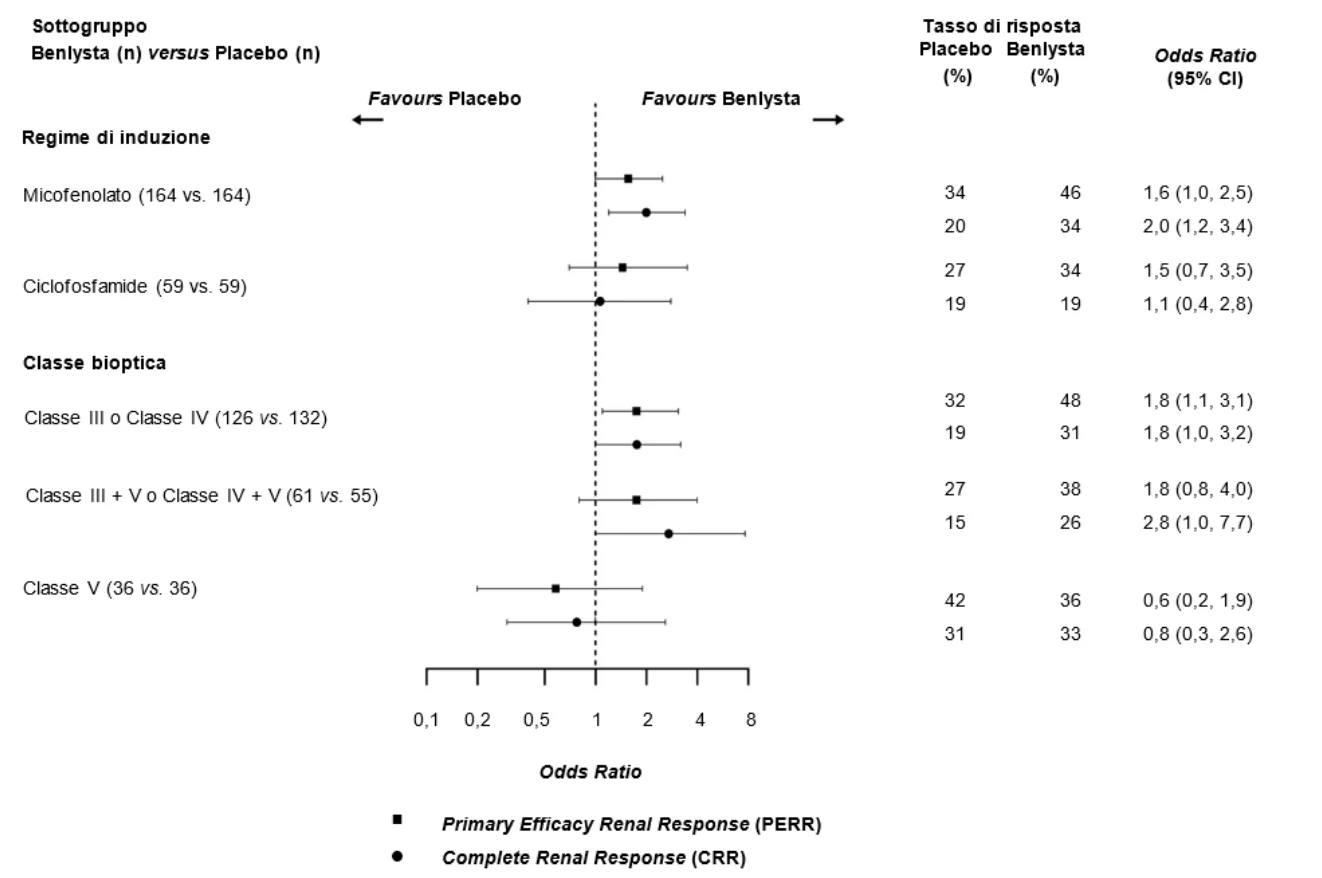
Nelle analisi descrittive dei sottogruppi, gli endpoint di efficacia chiave (PERR e CRR) sono stati esaminati in base al regime di induzione (micofenolato o ciclofosfamide) e alla classe bioptica (Classe III o IV, Classe III + V o Classe IV + V, o Classe V) (Figura 3).
Tempo (settimane)
Benlysta + Standard therapy (n = 223) Placebo + Standard therapy (n = 223) 
Resp
o
n
d
er
s
(
%)
+/
-
SE
Tempo (settimane)
Benlysta + Standard therapy (n = 223) Placebo + Standard therapy (n = 223) 
Resp
o
n
d
er
s
(
%)
+/
-
SE
Figura 3. Odds Ratio di PERR e CRR alla Settimana 104 nei sottogruppi
Età ed etnia
Età
Non sono state osservate differenze nell’efficacia o nella sicurezza nei pazienti con LES di età ≥ 65 anni che hanno ricevuto Benlysta per via endovenosa o sottocutanea rispetto alla popolazione complessiva negli studi controllati con placebo; tuttavia, il numero di pazienti di età ≥ 65 anni (62 pazienti per l'efficacia e 219 per la sicurezza) non è sufficiente per determinare se essi rispondano in maniera differente rispetto ai pazienti più giovani.
Pazienti neri
Il numero dei pazienti neri, arruolati negli studi controllati con placebo con Benlysta per somministrazione sottocutanea è troppo limitato per consentire di trarre conclusioni significative relativamente agli effetti della razza sui risultati clinici.
La sicurezza e l’efficacia di Benlysta somministrato per via endovenosa sono state studiate nei pazienti neri. I dati attualmente disponibili sono descritti nel Riassunto delle Caratteristiche del Prodotto di Benlysta 120 mg e 400 mg polvere per concentrato per soluzione per infusione.
Popolazione pediatrica
LES
Iniezione sottocutanea
La sicurezza e l'efficacia di Benlysta somministrato per via sottocutanea a pazienti pediatrici di età compresa tra 5 e < 18 anni con LES attivo è supportata da un modello di farmacocinetica di popolazione e da una simulazione che integra i dati di uno studio di farmacocinetica in aperto su 25 pazienti pediatrici con LES attivo a cui è stato somministrato Benlysta per via sottocutanea (200908) e di uno studio su pazienti pediatrici con LES attivo a cui è stato somministrato Benlysta per via endovenosa (PLUTO) descritto di seguito (vedere paragrafo 5.2).
Infusione endovenosa
La sicurezza e l'efficacia di Benlysta sono state valutate in uno studio randomizzato, in doppio cieco, controllato con placebo, della durata di 52 settimane (PLUTO) su 93 pazienti pediatrici con diagnosi clinica di LES secondo i criteri di classificazione ACR. I pazienti avevano un LES attivo, definito da un punteggio SELENA-SLEDAI ≥ 6 e positività allo screening per gli autoanticorpi, come descritto negli studi negli adulti. I pazienti erano in un regime stabile di trattamento del LES (standard of care) e avevano criteri di inclusione simili rispetto agli studi negli adulti. Sono stati esclusi dallo studio i pazienti che avevano nefrite lupica attiva severa, lupus attivo severo del SNC, immunodeficienza primaria, deficit di IgA o infezioni acute o croniche che richiedevano trattamento. Questo studio è stato condotto negli Stati Uniti, in Sud America, Europa e Asia. L'età mediana dei pazienti era di 15 anni (intervallo da 6 a 17 anni). Nel gruppo di età compresa tra 5 e 11 anni (n = 13) il punteggio SELENA-SLEDAI variava da 4 a 13, mentre nel gruppo di età compresa tra 12 e 17 anni (n = 79) il punteggio SELENA-SLEDAI variava da 4 a 20. La maggior parte dei pazienti (94,6%) era di sesso femminile. Lo studio non è stato disegnato con la potenza necessaria per effettuare delle analisi statistiche e tutti i dati presentati sono solo descrittivi.
L'endpoint primario di efficacia è stato lo SLE Responder Index (SRI) alla settimana 52, come descritto negli studi con somministrazione endovenosa negli adulti. La percentuale di pazienti pediatrici che hanno ottenuto una risposta SRI è stata maggiore nei pazienti trattati con Benlysta rispetto al placebo. Le risposte per i singoli componenti dell'endpoint sono state coerenti con quella dell'SRI (Tabella 4).
Tabella 4. Tasso di risposta pediatrica alla Settimana 52
| Risposta1 | Placebo (n = 40) | Benlysta 10 mg/kg (n = 53) |
SLE Responder Index (%) Odds ratio (CI al 95 %) vs. placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64, 3,46) |
| Componenti del SLE Responder Index | ||
Percentuale di pazienti con riduzione SELENA-SLEDAI ≥ 4 (%) Odds ratio (CI al 95 %) vs. placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69, 3,78) |
Percentuale dei pazienti con nessun peggioramento dell’indice BILAG (%) Odds ratio (CI al 95 %) vs. placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77, 4,97) |
Percentuale di pazienti con nessun peggioramento PGA (%) Odds ratio (CI al 95 %) vs. placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66, 4,39) |
1 L'analisi ha escluso ogni soggetto a cui mancava la valutazione al basale per uno qualsiasi dei componenti (1 per placebo).
Tra i pazienti che hanno manifestato una riacutizzazione severa, il giorno mediano dello studio della prima riacutizzazione severa è stato il giorno 150 nel gruppo Benlysta e il giorno 113 nel gruppo placebo. Riacutizzazioni severe sono state osservate nel 17,0% del gruppo Benlysta rispetto al 35,0% del gruppo placebo nel corso delle 52 settimane di osservazione (differenza di trattamento osservata = 18,0%; hazard ratio = 0,36, IC 95%: 0,15, 0,86). Questo era coerente con i risultati degli studi clinici per via endovenosa negli adulti.
Impiegando i criteri di valutazione della risposta del LES giovanile del Paediatric Rheumatology International Trials Organisation/American College of Rheumatology (PRINTO/ACR), una percentuale maggiore di pazienti pediatrici trattati con Benlysta ha mostrato un miglioramento in confronto al gruppo placebo (Tabella 5).
Tabella 5. Tasso di risposta PRINTO/ACR alla Settimana 52
| Percentuale di pazienti con almeno il 50 % di miglioramento in 2 qualsiasi dei 5 componenti1 e non più di uno dei rimanenti con peggioramento superiore al 30 % | Percentuale di pazienti con almeno il 30 % di miglioramento in 3 dei 5 componenti1 e non più di uno dei rimanenti con peggioramento superiore al 30 % | |||
Placebo n = 40 | Benlysta 10 mg/kg n = 53 | Placebo n = 40 | Benlysta 10 mg/kg n = 53 | |
| Risposta, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Differenza osservata vs. Placebo | 25,38 | 25,33 | ||
| Odds ratio (CI al 95 %) vs. Placebo | 2,74 (1,15, 6,54) | 2,92 (1,19, 7,17) | ||
1 I cinque componenti PRINTO/ACR erano cambiamenti percentuali alla Settimana 52 in: Parent's Global Assessment (Parent GA), PGA, punteggio SELENA SLEDAI, proteinuria nelle 24 ore e punteggio del dominio di funzionamento fisico del Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC)
5.2 Proprietà farmacocinetiche
I parametri farmacocinetici per la somministrazione sottocutanea citati di seguito sono basati sulle stime di parametri della popolazione da 661 pazienti, inclusi 554 pazienti LES e 107 volontari sani, che ricevevano Benlysta per via sottocutanea.
Assorbimento
Benlysta in penna preriempita è somministrato per iniezione sottocutanea.
Dopo somministrazione sottocutanea, la biodisponibilità di belimumab è stata approssimativamente del 74 %. L’esposizione allo stato stazionario è stata raggiunta dopo circa 11 settimane di somministrazione sottocutanea. La concentrazione plasmatica massima (Cmax) di belimumab allo stato stazionario è stata di 108 µg/mL.
Distribuzione
Belimumab si è distribuito nei tessuti con un volume complessivo di distribuzione allo stato stazionario di circa 5 litri.
Biotrasformazione
Belimumab è una proteina per la quale la via metabolica attesa è la degradazione a piccoli peptidi e singoli aminoacidi per mezzo di enzimi proteolitici ampiamente distribuiti. Non sono stati condotti studi classici di biotrasformazione.
Eliminazione
Dopo somministrazione sottocutanea, belimumab presenta un’emivita terminale di 18,3 giorni. La clearance sistemica è stata di 204 mL/die.
Studio nefrite lupica
È stata condotta un'analisi farmacocinetica di popolazione in 224 pazienti adulti con nefrite lupica che hanno ricevuto Benlysta 10 mg/kg di peso corporeo per via endovenosa (Giorni 0, 14, 28 e poi ogni 28 giorni fino a 104 settimane). Nei pazienti con nefrite lupica, a causa degli effetti della malattia renale, la clearance di belimumab era inizialmente più alta di quella osservata negli studi sul LES; tuttavia, dopo 24 settimane di trattamento e per tutto il periodo rimanente dello studio, la clearance e l'esposizione di belimumab erano simili a quelle osservate nei pazienti adulti con LES trattati con belimumab 10 mg/kg di peso corporeo per via endovenosa.
Sulla base di modelling e simulazione di farmacocinetica di popolazione, si stima che le concentrazioni medie allo steady-state della somministrazione sottocutanea di belimumab 200 mg una volta alla settimana negli adulti con nefrite lupica siano simili a quelle osservate negli adulti con nefrite lupica trattati con belimumab 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane.
Popolazioni speciali di pazienti
Popolazione pediatrica: i parametri farmacocinetici di belimumab somministrato per via sottocutanea si basano su un'analisi di farmacocinetica di popolazione di 25 pazienti da uno studio farmacocinetico di Fase II su pazienti pediatrici con LES trattati con belimumab per via sottocutanea e da uno studio di Fase II su pazienti pediatrici con LES trattati con belimumab per via endovenosa. In seguito alla somministrazione sottocutanea di 200 mg di belimumab in pazienti pediatrici di età compresa tra 5 e meno di 18 anni [con cadenza settimanale (pazienti di peso ≥ 50 kg), ogni 10 giorni (pazienti di peso compreso tra 30 e < 50 kg) o ogni 2 settimane (pazienti di peso compreso tra 15 e < 30 kg)], la concentrazione media di belimumab allo stato stazionario è stimata essere simile a quella dei soggetti adulti con LES dopo somministrazione sottocutanea di 200 mg di belimumab con cadenza settimanale, e simile a quella dei soggetti pediatrici con LES dopo somministrazione endovenosa di belimumab 10 mg/kg di peso corporeo nei giorni 0, 14 e 28, e successivamente a intervalli di 4 settimane. I valori della media geometrica di Cmax, Cavg, Cmin, e AUC allo stato stazionario simulati (calcolati sull'intervallo di dosaggio) sono stimati essere 124 μg/mL, 119 μg/mL, 111 μg/mL e 834 die•μg/mL per i pazienti pediatrici di peso ≥ 50 kg trattati con belimumab una volta alla settimana, 114 μg/mL, 105 μg/mL, 91 μg/mL e 1051 die•μg/mL per i pazienti pediatrici di peso compreso tra 30 e < 50 kg trattati con belimumab ogni 10 giorni e 119 μg/mL, 103 μg/mL, 79 μg/mL e 1438 die•μg/mL per i pazienti pediatrici di peso compreso tra 15 e < 30 kg trattati con belimumab ogni 2 settimane.
Anziani: Benlysta è stato studiato in un numero limitato di pazienti anziani. L’età non ha influenzato l’esposizione a belimumab nell’analisi della farmacocinetica di popolazione per la via sottocutanea. Tuttavia, considerato il piccolo numero di soggetti di età ≥ 65 anni, un effetto dell'età non può essere escluso in modo definitivo.
Compromissione renale: non sono stati condotti studi specifici per esaminare gli effetti della compromissione renale sulla farmacocinetica di belimumab. Durante lo sviluppo clinico, Benlysta è stato studiato in un numero limitato di pazienti affetti da LES con compromissione renale lieve (clearance della creatinina [CrCl] ≥ 60 e < 90 mL/min), moderata (CrCl ≥ 30 e < 60 mL/min), o severa (CrCl ≥ 15 e < 30 mL/min): 121 pazienti con compromissione renale lieve e 30 pazienti con compromissione renale moderata hanno ricevuto Benlysta per via sottocutanea, 770 pazienti con compromissione moderata lieve, 261 pazienti con compromissione renale moderata e 14 pazienti con compromissione renale severa hanno ricevuto Benlysta per via endovenosa. In seguito alla compromissione renale non è stata osservata una riduzione clinicamente significativa della clearance sistemica. Pertanto, non si raccomandano aggiustamenti della dose per i pazienti con compromissione renale.
Compromissione epatica: non sono stati condotti studi specifici per esaminare gli effetti della compromissione epatica sulla farmacocinetica di belimumab. Le molecole IgG1 come belimumab sono catabolizzate per mezzo di enzimi proteolitici ampiamente distribuiti, che non sono limitati al tessuto epatico ed è improbabile che modifiche della funzione epatica abbiano qualsiasi effetto sulla eliminazione di belimumab.
Peso corporeo/Indice di Massa Corporea (IMC)
Gli effetti del peso corporeo e dell’IMC sull’esposizione a belimumab dopo somministrazione sottocutanea non sono stati considerati clinicamente significativi. Non vi è stato un impatto significativo sull’efficacia e sulla sicurezza sulla base del peso. Pertanto, non si raccomandano aggiustamenti della dose negli adulti.
Gli effetti del peso corporeo sull'esposizione a belimumab dopo somministrazione sottocutanea nei pazienti pediatrici sono stati determinati utilizzando un modello farmacocinetico di popolazione. I pazienti pediatrici con peso corporeo più basso hanno una clearance e un volume di distribuzione di belimumab inferiori, con conseguente aumento dell'esposizione. Per garantire che l'esposizione a belimumab rimanga entro limiti accettabili e sia consistente nell'intervallo di peso pediatrico, ai pazienti con peso corporeo più basso viene somministrato belimumab con minore frequenza (vedere paragrafo 4.2).
Transizione dalla somministrazione endovenosa alla somministrazione sottocutanea
LES
I pazienti con LES che passano da un regime di 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane a un regime di 200 mg per via sottocutanea adottando un intervallo di transizione da 1 a 4 settimane hanno avuto alla prima dose sottocutanea delle concentrazioni plasmatiche pre-somministrazione vicine alla concentrazione allo stato stazionario finale per via sottocutanea (vedere paragrafo 4.2).In base a simulazioni con parametri farmacocinetici di popolazione, le concentrazioni medie di belimumab allo stato stazionario per somministrazioni di 200 mg per via sottocutanea ogni settimana (nei pazienti adulti e in quelli pediatrici da 5 a meno di 18 anni e di peso ≥ 50 kg), ogni 10 giorni (nei pazienti pediatrici da 5 a meno di 18 anni e di peso da 30 a < 50 kg) o ogni 2 settimane (nei pazienti pediatrici da 5 a meno di 18 anni e di peso da 15 a < 30 kg) erano simili a quelle di 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane.
Nefrite lupica
Da una a due settimane dopo aver completato le prime 2 dosi per via endovenosa, si prevede che i pazienti con nefrite lupica che passano da 10 mg/kg di peso corporeo per via endovenosa a 200 mg per via sottocutanea ogni settimana, abbiano concentrazioni medie sieriche di belimumab simili a quelle dei pazienti a cui vengono somministrati 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane, sulla base di simulazioni di farmacocinetica di popolazione (vedere paragrafo 4.2).
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano un particolare rischio per l’uomo sulla base degli studi di tossicità a dosi ripetute e di tossicità sulla riproduzione.
La somministrazione per via endovenosa e sottocutanea a scimmie ha causato l’attesa riduzione del numero delle cellule B periferiche e del tessuto linfatico senza alcun rilievo tossicologico associato.
Sono stati condotti studi sulla riproduzione in scimmie cynomolgus gravide che ricevevano 150 mg/kg di peso corporeo di belimumab per infusione endovenosa (circa 9 volte l’esposizione clinica massima attesa nell’uomo) ogni 2 settimane e fino a 21 settimane, e il trattamento con belimumab non è stato associato con effetti dannosi diretti o indiretti relativi a tossicità materna, tossicità sullo sviluppo o teratogenesi.
Gli effetti correlati al trattamento sono stati limitati alla attesa riduzione reversibile delle cellule B sia nelle madri che nella prole ed alla riduzione delle IgM nei piccoli di scimmia. Il numero delle cellule B si è ripristinato dopo la cessazione del trattamento con belimumab entro 1 anno circa dopo il parto nelle scimmie adulte ed entro 3 mesi di vita nei piccoli di scimmia; i livelli di IgM nei piccoli esposti a belimumab in utero sono stati ripristinati entro i 6 mesi di età.
Gli effetti sulla fertilità nel maschio e nella femmina di scimmia sono stati valutati in studi a 6 mesi di tossicologia a dosi ripetute di belimumab a dosi fino a 50 mg/kg di peso corporeo compresi. Non sono state osservate modifiche correlate al trattamento negli organi riproduttivi di animali, maschi e femmine sessualmente maturi. Una valutazione informale del ciclo mestruale nelle femmine non ha dimostrato modifiche correlate a belimumab.
Poiché belimumab è un anticorpo monoclonale, non sono stati condotti studi di genotossicità. Non sono stati eseguiti studi di cancerogenesi e di fertilità (nel maschio o nella femmina).
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Arginina cloridrato
Istidina
Istidina monocloridrato
Polisorbato 80(E 433)
Sodio cloruro
Acqua per preparazioni iniettabili
6.2 Incompatibilità
Nessuna nota.
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (da 2°C a 8°C).
Non congelare.
Conservare nella confezione originale per proteggere il medicinale dalla luce.
Una singola penna preriempita di Benlysta può essere conservata a temperature fino a un massimo di 25°C per un periodo fino a 12 ore. La penna preriempita deve essere protetta dalla luce ed eliminata se non utilizzata entro un periodo di 12 ore.
6.5 Natura e contenuto del contenitore
1 mL di soluzione in siringa di vetro di tipo 1 con ago fisso (acciaio inossidabile) in una penna preriempita.
Disponibile in confezioni da 1 o 4 penne preriempite e confezioni multiple contenenti 12 penne preriempite monodose (3 confezioni da 4 penne preriempite).
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Le istruzioni dettagliate per la somministrazione sottocutanea di Benlysta in penna preriempita sono fornite alla fine del foglio illustrativo (vedere le Istruzioni passo per passo).
Il medicinale non utilizzato ed i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irlanda
8. NUMERI DELLA AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/11/700/003
| 1 penna preriempita | ||
| EU/1/11/700/004 4 penne preriempite | ||
| EU/1/11/700/005 12 (3x4) penne preriempite (confezione multipla) | ||
9. DATA DELLA PRIMA AUTORIZZAZIONE / RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 13 luglio 2011
Data del rinnovo più recente: 18 febbraio 2016
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web della Agenzia europea per i medicinali: https://www.ema.europa.eu.
Benlysta 200 mg soluzione iniettabile in siringa preriempita.
1. DENOMINAZIONE DEL MEDICINALE
Benlysta 200 mg soluzione iniettabile in siringa preriempita.
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni siringa preriempita da 1 mL contiene 200 mg di belimumab.
Belimumab è un anticorpo monoclonale IgG1λ, umano, prodotto in una linea cellulare di mammifero (NS0) mediante tecnologia del DNA ricombinante.
Eccipiente con effetti noti
Ogni siringa preriempita contiene 0,1 mg polisorbato 80.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile in siringa preriempita (per iniezione)
Soluzione da limpida ad opalescente, da incolore a giallo tenue, con pH 6 e un'osmolalità di 270 – 320 mOsm/kg.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Benlysta è indicato come terapia aggiuntiva nei pazienti adulti con lupus eritematoso sistemico (LES) attivo, autoanticorpi-positivo, con un alto grado di attività della malattia (ad esempio anti-dsDNA positivi e basso complemento) nonostante la terapia standard (vedere paragrafo 5.1).
Benlysta è indicato in combinazione con terapie immunosoppressive di fondo per il trattamento di pazienti adulti con nefrite lupica attiva (vedere paragrafo 4.2 e 5.1).
4.2 Posologia e modo di somministrazione
Il trattamento con Benlysta deve essere iniziato e supervisionato da un medico qualificato esperto nella diagnosi e nel trattamento del LES. Si raccomanda che la prima iniezione sottocutanea di Benlysta sia somministrata sotto la supervisione di un operatore sanitario in un contesto sufficientemente qualificato per il trattamento di reazioni di ipersensibilità, se necessario. L’operatore sanitario deve fornire un appropriato addestramento nella tecnica sottocutanea ed informare sui segni e sui sintomi delle reazioni di ipersensibilità (vedere paragrafo 4.4). Benlysta può essere somministrato da parte del paziente stesso o di chi lo assiste dopo che ciò sia stato stabilito come appropriato dall’operatore sanitario.
Posologia
LES
La dose raccomandata è di 200 mg una volta a settimana, somministrati per via sottocutanea. Il dosaggio non è basato sul peso (vedere paragrafo 5.2). Le condizioni del paziente devono essere valutate in modo continuo. Si deve prendere in considerazione l’interruzione del trattamento con Benlysta in caso di assenza di miglioramento nel controllo della malattia dopo 6 mesi di trattamento.
Nefrite lupica
Nei pazienti che iniziano la terapia con Benlysta per la nefrite lupica attiva, il regime di dosaggio raccomandato è di una dose da 400 mg (due iniezioni da 200 mg) una volta alla settimana per 4 dosi, poi 200 mg una volta alla settimana. Nei pazienti che continuano la terapia con Benlysta per la nefrite lupica attiva, il dosaggio raccomandato è di 200 mg una volta alla settimana. Benlysta deve essere usato in associazione con corticosteroidi e micofenolato o ciclofosfamide per l'induzione, o micofenolato o azatioprina per il mantenimento. Le condizioni del paziente devono essere valutate in modo continuo.
Dosi dimenticate
Se viene saltata una dose, si raccomanda di somministrarla il prima possibile. In seguito, i pazienti possono riprendere con la somministrazione delle dosi al loro solito giorno oppure iniziare un nuovo schema dal giorno in cui è stata somministrata la dose saltata.
Cambiamento del giorno di somministrazione programmato
Se i pazienti desiderano cambiare il giorno programmato in cui effettuano la somministrazione, una nuova dose può essere somministrata il giorno della settimana di nuova preferenza. In seguito, il paziente può continuare con il nuovo schema a partire da tale giorno, anche se l’intervallo tra le dosi può temporaneamente essere inferiore a quello abituale.
Transizione della somministrazione da endovenosa a sottocutanea
LES
Se un paziente con LES passa dalla somministrazione endovenosa di Benlysta alla somministrazione sottocutanea, la prima iniezione sottocutanea deve essere somministrata 1 o 4 settimane dopo l’ultima dose endovenosa (vedere paragrafo 5.2).
Nefrite lupica
Se un paziente con nefrite lupica passa dalla somministrazione endovenosa di Benlysta alla somministrazione sottocutanea, si raccomanda che la prima dose da 200 mg per iniezione sottocutanea venga somministrata da 1 a 2 settimane dopo l’ultima dose endovenosa. Questo passaggio può avvenire in qualsiasi momento dopo che il paziente ha completato le prime 2 dosi endovenose (vedere paragrafo 5.2).
Popolazioni speciali
Anziani
I dati relativi ai pazienti con età ≥ 65 anni sono limitati (vedere paragrafo 5.1). Benlysta deve essere impiegato con attenzione nei pazienti anziani. Non è richiesto un aggiustamento della dose (vedere paragrafo 5.2).
Compromissione renale
Belimumab è stato studiato in un numero limitato di pazienti affetti da LES con compromissione renale. Sulla base delle informazioni disponibili, non è richiesto un aggiustamento della dose nei pazienti con compromissione renale lieve, moderata o severa. Tuttavia, a causa della mancanza di dati, si raccomanda cautela nei pazienti con compromissione renale severa (vedere paragrafo 5.2).
Compromissione epatica
Non sono stati condotti studi specifici con Benlysta in pazienti con compromissione epatica. È improbabile che i pazienti con compromissione epatica richiedano un aggiustamento della dose (vedere paragrafo 5.2). Popolazione pediatrica
LES
Nei pazienti di età compresa tra 5 anni e meno di 18 anni, la somministrazione sottocutanea di Benlysta con la siringa preriempita non è stata valutata e si raccomanda la somministrazione sottocutanea di Benlysta con la penna preriempita. I dati attualmente disponibili sono descritti nei paragrafi 4.8, 5.1 e 5.2, ma non è possibile formulare raccomandazioni sulla posologia con Benlysta in siringa preriempita.
La sicurezza e l'efficacia di Benlysta somministrato per via sottocutanea nei bambini di età inferiore ai 5 anni o di peso corporeo inferiore a 15 kg non sono state stabilite. Non ci sono dati disponibili.
Nefrite lupica
La sicurezza e l'efficacia di Benlysta somministrato per via sottocutanea nei bambini e negli adolescenti di età inferiore ai 18 anni non sono state stabilite. Non ci sono dati disponibili.
Modo di somministrazione
La siringa preriempita deve essere usata solo per iniezione sottocutanea. Le sedi di iniezione raccomandate sono l’addome o la coscia. Se si effettua l’iniezione in una stessa area, i pazienti devono essere informati di impiegare una sede di iniezione diversa per ogni iniezione; le iniezioni non devono mai essere effettuate in aree dove la pelle è sensibile, livida, arrossata o indurita. Se una dose da 400 mg viene somministrata nella stessa sede, si raccomanda che le 2 singole iniezioni da 200 mg siano somministrate ad almeno 5 cm (circa 2 pollici) di distanza.
Istruzioni dettagliate per la somministrazione sottocutanea di Benlysta in siringa preriempita sono fornite alla fine del foglio illustrativo (vedere le Istruzioni passo per passo).
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni di impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Benlysta non è stato studiato nei seguenti gruppi di pazienti, nei quali non è raccomandato:
- lupus attivo severo a carico del sistema nervoso centrale
- HIV
- anamnesi positiva, o malattia in corso, per epatite B o C
- ipogammaglobulinemia (IgG < 400 mg/dL) o deficit di IgA (IgA < 10 mg/dL)
- anamnesi positiva per trapianto di organo maggiore o trapianto di cellule staminali ematopoietiche / trapianto di midollo o trapianto renale.
Uso concomitante di terapia che ha come target le cellule B
I dati disponibili non supportano la co-somministrazione di rituximab con Benlysta nei pazienti con LES (vedere paragrafo 5.1). È necessario porre attenzione se Benlysta è co-somministrato con un’altra terapia che abbia come target le cellule B.
Ipersensibilità
La somministrazione sottocutanea o endovenosa di Benlysta può causare reazioni di ipersensibilità che possono essere severe e fatali. Nel caso di una reazione severa, la somministrazione di Benlysta deve essere interrotta e deve essere somministrata una terapia medica appropriata (vedere paragrafo 4.2). Il rischio di reazioni di ipersensibilità è maggiore con le prime due dosi; tuttavia, tale rischio deve essere considerato per ogni somministrazione. I pazienti con anamnesi positiva per allergie multiple a farmaci o ipersensibilità significativa possono essere soggetti ad un aumento del rischio. È stata anche osservata la ricomparsa di reazioni clinicamente significative dopo l’appropriato trattamento iniziale dei sintomi (vedere paragrafi 4.2 e 4.8).
I pazienti devono essere informati che le reazioni di ipersensibilità sono possibili il giorno della somministrazione, o vari giorni dopo, e devono essere informati dei potenziali segni e sintomi e della possibilità della loro ricomparsa. I pazienti devono essere istruiti a rivolgersi immediatamente al medico se presentano uno qualsiasi di questi sintomi. Il foglio illustrativo deve essere a disposizione del paziente. Sono state osservate anche reazioni di ipersensibilità non acuta, di tipo ritardato, che hanno incluso sintomi come eruzione cutanea, nausea, affaticamento, mialgia, cefalea ed edema facciale.
| Negli studi clinici in cui è stata usata la somministrazione endovenosa, le reazioni gravi da infusione e di | ||
| ipersensibilità hanno incluso reazioni anafilattiche, bradicardia, ipotensione, angioedema e dispnea. Fare | ||
| riferimento al Riassunto delle Caratteristiche del Prodotto di Benlysta polvere per concentrato per soluzione | ||
| per infusione (vedere paragrafo 4.4). | ||
Infezioni
Il meccanismo d’azione di belimumab potrebbe aumentare il rischio di sviluppare infezioni negli adulti e nei bambini con lupus, incluse le infezioni opportunistiche e i bambini più piccoli possono essere a maggior rischio. Negli studi clinici controllati, l'incidenza di infezioni gravi è stata simile nei gruppi di Benlysta e placebo; tuttavia, le infezioni ad esito fatale (ad esempio polmonite e sepsi) si sono verificate più frequentemente nei pazienti trattati con Benlysta rispetto al placebo (vedere paragrafo 4.8). Deve essere presa in considerazione la vaccinazione contro lo pneumococco prima di iniziare il trattamento con Benlysta. Benlysta non deve essere iniziato nei pazienti con infezioni gravi attive (comprese le infezioni croniche gravi). I medici devono esercitare cautela e valutare attentamente se i benefici attesi superino i rischi quando prendono in considerazione l’uso di Benlysta nei pazienti con anamnesi positiva per infezioni ricorrenti. I medici devono avvisare i pazienti di contattare il proprio medico in caso sviluppino sintomi di un’infezione. I pazienti che sviluppano un'infezione mentre sono in trattamento con Benlysta devono essere attentamente monitorati e deve essere considerata l'interruzione della terapia con medicinali immunosoppressori, incluso Benlysta, fino alla risoluzione dell'infezione. Non è noto il rischio relativo all’uso di Benlysta nei pazienti con tubercolosi attiva o latente.
Depressione e suicidio
Nel corso di studi clinici controllati, con somministrazione endovenosa e con somministrazione sottocutanea, sono stati segnalati disturbi psichiatrici (depressione, ideazione e comportamento suicidari, inclusi suicidi) con frequenza maggiore in pazienti che ricevevano Benlysta (vedere paragrafo 4.8). Prima dell’inizio del trattamento con Benlysta i medici devono valutare il rischio di depressione e suicidio tenendo conto della storia clinica del paziente e del suo stato psichiatrico corrente e continuare a monitorare i pazienti durante il trattamento. I medici devono avvertire i pazienti (e chi li assiste, ove appropriato) di rivolgersi al medico in caso di comparsa o di peggioramento dei sintomi psichiatrici. Nei pazienti che manifestano tali sintomi, deve essere presa in considerazione l’interruzione del trattamento.
Reazioni avverse cutanee severe
Sindrome di Stevens-Johnson (Stevens-Johnson syndrome, SJS) e necrolisi epidermica tossica (Toxic epidermal necrolysis, TEN), che possono essere pericolose per la vita o ad esito fatale, sono state segnalate in associazione al trattamento con Benlysta. I pazienti devono essere avvisati dei segni e dei sintomi di SJS e TEN e devono essere attentamente monitorati per le reazioni cutanee. Se compaiono segni e sintomi indicativi di queste reazioni, Benlysta deve essere interrotto immediatamente e deve essere preso in considerazione un trattamento alternativo. Se il paziente ha sviluppato SJS o TEN con l'uso di Benlysta, il trattamento con Benlysta non deve essere mai più ripreso.
Leucoencefalopatia multifocale progressiva
Leucoencefalopatia multifocale progressiva (Progressive multifocal leukoencephalopathy, PML) è stata riportata con Benlysta nel trattamento del LES. I medici devono essere particolarmente attenti ai sintomi indicativi di PML che i pazienti possono non notare (ad esempio sintomi o segni cognitivi, neurologici o psichiatrici). I pazienti devono essere monitorati per l’insorgenza o il peggioramento di questi sintomi o segni, e se tali sintomi/segni si presentano, i pazienti devono essere inviati ad un neurologo e devono essere considerare le misure diagnostiche appropriate per la PML come clinicamente indicato. Se si sospetta la PML, la terapia immunosoppressiva, incluso Benlysta, deve essere sospesa fino a quando non sia stata esclusa la PML. Se la PML è confermata, la terapia immunosoppressiva, compreso Benlysta, deve essere interrotta.
Immunizzazione
I vaccini vivi non devono essere somministrati nei 30 giorni precedenti o in concomitanza con Benlysta, in quanto non è stata stabilita la sicurezza clinica. Non sono disponibili dati relativi alla trasmissione secondaria di infezioni da persone che ricevevano vaccini vivi a pazienti che ricevevano Benlysta.
A causa del meccanismo d’azione, belimumab può interferire con la risposta all’immunizzazione. Tuttavia, in uno studio in un piccolo gruppo di pazienti, che ha valutato la risposta ad un vaccino pneumococcico 23-valente, le risposte immunitarie complessive ai differenti sierotipi nei pazienti con LES in trattamento con Benlysta al momento della vaccinazione sono state simili a quelle dei pazienti in trattamento immunosoppressivo standard. Non vi sono dati sufficienti per trarre conclusioni relative alla risposta ad altri vaccini.
Dati limitati suggeriscono che Benlysta non influisce in modo significativo sulla capacità di mantenere una risposta immunitaria protettiva alle immunizzazioni ricevute prima della somministrazione di Benlysta. In un sotto-studio, in un piccolo gruppo di pazienti che aveva ricevuto in precedenza vaccinazioni per il tetano, per lo pneumococco o per l’influenza è stato rilevato il mantenimento dei titoli protettivi dopo il trattamento con Benlysta.
Patologie maligne e linfoproliferative
I medicinali immunomodulatori, incluso Benlysta, possono aumentare il rischio di patologie maligne. È consigliata cautela quando si considera la terapia con Benlysta per i pazienti con anamnesi positiva per patologie maligne o quando viene considerata la prosecuzione del trattamento nei pazienti che sviluppano patologie maligne. Non sono stati studiati pazienti affetti da neoplasie maligne negli ultimi 5 anni, ad eccezione dei pazienti con carcinoma della cute basale o a cellule squamose o con carcinoma della cervice uterina, che sono stati escissi in modo completo o trattati in modo adeguato.
Contenuto di polisorbato 80
Questo medicinale contiene polisorbato 80 (vedere paragrafo 2), che può causare reazioni allergiche.
Contenuto di sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per dose, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati condotti studi in vivo di interazione. La formazione di alcuni enzimi CYP450 è soppressa da un incremento nei livelli di alcune citochine nel corso di infiammazioni croniche. Non è noto se belimumab possa essere un modulatore indiretto di tali citochine. Non può essere escluso un rischio di riduzione indiretta dell’attività CYP da parte di belimumab. Quando viene iniziato o interrotto il trattamento con belimumab, deve essere preso in considerazione il monitoraggio della terapia per i pazienti che sono trattati con substrati CYP aventi un ristretto indice terapeutico, per i quali la dose è aggiustata su base individuale (es. warfarin).
4.6 Fertilità, gravidanza e allattamento
Donne potenzialmente fertili/Contraccezione nei maschi e nelle femmine
Le donne potenzialmente fertili devono usare metodi contraccettivi efficaci durante il trattamento con Benlysta e per almeno 4 mesi dopo l’ultimo trattamento.
Gravidanza
Vi è un numero limitato di dati sull’uso di Benlysta nelle donne in gravidanza. Oltre all’atteso effetto farmacologico, ovvero alla riduzione delle cellule B, studi nell’animale condotti sulle scimmie non indicano effetti dannosi diretti o indiretti relativi alla tossicità riproduttiva (vedere paragrafo 5.3). Benlysta non deve essere usato in gravidanza a meno che il potenziale beneficio non giustifichi il potenziale rischio per il feto.
Allattamento
Non è noto se Benlysta sia escreto nel latte umano o se sia assorbito per via sistemica dopo l’ingestione. Tuttavia, belimumab è stato rilevato nel latte di scimmie femmine alle quali erano stati somministrati 150 mg/kg di peso corporeo ogni 2 settimane.
Poiché gli anticorpi materni (IgG) sono escreti nel latte materno, si raccomanda di valutare se interrompere l’allattamento con latte materno o interrompere la terapia con Benlysta, tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non vi sono dati sugli effetti di belimumab sulla fertilità umana. Gli effetti sulla fertilità maschile e femminile non sono stati formalmente valutati negli studi sull’animale (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull'uso di macchinari
Non sono stati condotti studi relativi agli effetti sulla capacità di guidare veicoli e sull'uso di macchinari. Effetti negativi su tali attività non possono essere previsti sulla base della farmacologia di belimumab. Si raccomanda di tenere presente lo stato clinico del soggetto ed il profilo degli effetti indesiderati di Benlysta quando si valuta la capacità del paziente di svolgere attività che richiedano capacità cognitive, motorie o di giudizio.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
La sicurezza di belimumab nei pazienti affetti da LES è stata valutata in tre studi pre-registrativi controllati con placebo con somministrazione endovenosa, uno studio successivo regionale controllato con placebo con somministrazione endovenosa, uno studio controllato con placebo con somministrazione sottocutanea e due studi post-marketing controllati con placebo con somministrazione endovenosa; la sicurezza nei pazienti con nefrite lupica attiva è stata valutata in uno studio controllato con placebo con somministrazione endovenosa.
I dati riportati nella seguente tabella riflettono l’esposizione in 674 pazienti con LES provenienti dai tre studi clinici pre-registrativi e in 470 pazienti nel successivo studio controllato con placebo, trattati con Benlysta per via endovenosa (10 mg/kg di peso corporeo per la durata di 1 ora, ai Giorni 0, 14, 28, e poi ogni 28 giorni per 52 settimane) e 556 pazienti con LES esposti a Benlysta per via sottocutanea (200 mg una volta a settimana fino a 52 settimane). I dati di sicurezza presentati includono, per alcuni pazienti con LES, quelli rilevati oltre la Settimana 52. I dati riflettono l’ulteriore esposizione in 224 pazienti con nefrite lupica attiva trattati con Benlysta per via endovenosa (10 mg/kg di peso corporeo fino a 104 settimane). Sono inclusi anche i dati delle segnalazioni post-marketing.
La maggioranza dei pazienti aveva ricevuto in concomitanza anche uno o più dei seguenti trattamenti per il LES: corticosteroidi, medicinali immunomodulatori, anti-malarici, medicinali anti-infiammatori non steroidei.
Le reazioni avverse sono state riportate nel 84 % dei pazienti trattati con Benlysta e nel 87 % dei pazienti trattati con placebo. La reazione avversa più frequentemente riportata (≥5 % dei pazienti affetti da LES trattati con Benlysta più standard of care e ad una frequenza ≥1 % maggiore rispetto a placebo) è stata nasofaringite. La percentuale dei pazienti che hanno interrotto il trattamento a causa delle reazioni avverse è stata del 7 % per i pazienti trattati con Benlysta e del 8 % per i pazienti trattati con placebo.
Le reazioni avverse più frequentemente riportate (> 5 % dei pazienti con nefrite lupica attiva trattati con Benlysta più lo standard of care) sono state infezione del tratto respiratorio superiore, infezione del tratto urinario e herpes zoster. La percentuale di pazienti che hanno interrotto il trattamento a causa di reazioni avverse è stata del 12,9 % per i pazienti trattati con Benlysta e del 12,9 % per i pazienti trattati con placebo.
Reazioni avverse cutanee severe: sindrome di Stevens-Johnson (SJS) e necrolisi epidermica tossica (TEN) sono state segnalate in associazione al trattamento con Benlysta (vedere paragrafo 4.4).
Tabella delle reazioni avverse
Le reazioni avverse sono elencate di seguito in base alla classificazione per sistemi e organi secondo MedDRA ed in base alla frequenza. Le categorie di frequenza usate sono:
Molto comune > 1/10
Comune ≥ 1/100, < 1/10
Non comune ≥ 1/1000, < 1/100
Raro ≥ 1/10 000, < 1/1000
Non nota non può essere stimata in base ai dati disponibili.
All’interno di ciascuna classe di frequenza, gli effetti indesiderati sono riportati in ordine decrescente di gravità. La frequenza assegnata è la più alta osservata con entrambe le formulazioni.
| Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Infezioni ed infestazioni1 | Molto comune | Infezioni batteriche, ad esempio bronchite, infezioni del tratto urinario |
| Comune | Gastroenterite virale, faringite, nasofaringite, infezioni virali del tratto respiratorio superiore | |
| Patologie del sistema emolinfopoietico | Comune | Leucopenia |
| Disturbi del sistema immunitario | Comune | Reazioni di ipersensitività2 |
| Non comune | Reazione anafilattica | |
| Raro | Reazioni di ipersensibilità non acuta, di tipo ritardato | |
| Disturbi psichiatrici | Comune | Depressione |
| Non comune | Comportamento suicidario, ideazione suicidaria | |
| Patologie del sistema nervoso | Comune | Emicrania |
| Patologie gastrointestinali | Comune | Diarrea, nausea |
| Patologie della cute e del tessuto sottocutaneo | Comune | Reazioni in sede di iniezione3, orticaria, eruzione cutanea |
| Non comune | Angioedema, | |
| Non nota | Sindrome di Stevens-Johnson, necrolisi epidermica tossica | |
Patologie del sistema muscoloscheletrico e del tessuto connettivo | Comune | Dolore alle estremità |
| Patologie generali e condizioni relative alla sede di somministrazione | Comune | Reazioni sistemiche2 correlate all’infusione o all’iniezione, piressia |
1 Vedere ‘Descrizione delle reazioni avverse selezionate’ e paragrafo 4.4 ‘Infezioni’ per ulteriori informazioni. 2 Le ‘Reazioni di ipersensibilità’ comprendono un gruppo di reazioni, inclusa l’anafilassi, e si possono manifestare con una gamma di sintomi che includono ipotensione, angioedema, orticaria o altre eruzioni cutanee, prurito, e dispnea. Le ‘Reazioni sistemiche correlate all’infusione o all’iniezione’ comprendono un gruppo di reazioni e si possono manifestare con una gamma di sintomi che includono bradicardia, mialgia, cefalea, eruzione cutanea, orticaria, piressia, ipotensione, ipertensione, capogiri e artralgia. A causa della sovrapposizione dei segni e dei sintomi non è possibile distinguere in tutti i casi tra reazioni di ipersensibilità e reazioni sistemiche correlate all'infusione o all'iniezione.
3 Pertinente solo alla formulazione sottocutanea.
Descrizione delle reazioni avverse selezionate
I dati presentati di seguito sono ottenuti dai tre studi clinici pre-registrativi per via endovenosa (solo dose endovenosa da 10 mg/kg di peso corporeo) e dallo studio clinico per via sottocutanea. ‘Infezioni e Disturbi psichiatrici’ include anche dati da uno studio post-marketing.
Reazioni sistemiche da infusione o da iniezione e ipersensibilità: reazioni sistemiche da infusione o da iniezione e ipersensibilità sono state generalmente osservate il giorno della somministrazione, ma reazioni acute di ipersensibilità possono verificarsi anche vari giorni dopo la somministrazione stessa. I pazienti con anamnesi positiva per allergie multiple a farmaci o reazioni di ipersensibilità significative possono essere soggetti ad un aumento del rischio.
L’incidenza di reazioni da infusione e reazioni di ipersensibilità dopo somministrazione endovenosa con comparsa entro 3 giorni dall’infusione è stata del 12 % nel gruppo in trattamento con Benlysta e del 10 % nel gruppo in trattamento con placebo, con il 1,2 % e lo 0,3 %, rispettivamente, che ha richiesto l’interruzione permanente del trattamento.
L’incidenza di reazioni sistemiche post-iniezione e reazioni di ipersensibilità con comparsa entro 3 giorni dalla somministrazione sottocutanea è stata del 7 % nel gruppo in trattamento con Benlysta e del 9 % nel gruppo in trattamento con placebo. Le reazioni di ipersensibilità clinicamente significative associate alla somministrazione sottocutanea di Benlysta e che hanno richiesto interruzione permanente del trattamento sono state segnalate nello 0,2 % dei pazienti che ricevevano Benlysta e in nessun paziente che riceveva placebo.
Infezioni: l’incidenza complessiva delle infezioni negli studi LES pre-registrativi per via endovenosa e per via sottocutanea è stata del 63 % in entrambi i gruppi che hanno ricevuto Benlysta o placebo. Le infezioni che si sono verificate in almeno il 3 % dei pazienti trattati con Benlysta e almeno l’1 % più di frequente rispetto ai pazienti che ricevevano placebo sono state infezioni virali del tratto respiratorio superiore, bronchiti e infezioni batteriche delle vie urinarie. Infezioni gravi si sono verificate nel 5 % dei pazienti che ricevevano Benlysta o placebo; di queste le infezioni opportunistiche gravi sono state rispettivamente lo 0,4 % e lo 0 %. Infezioni che hanno portato all’interruzione del trattamento si sono verificate nello 0,7 % dei pazienti che ricevevano Benlysta e nell’1,5 % dei pazienti che ricevevano placebo. Alcune infezioni sono state severe o fatali.
Per informazioni sulle infezioni osservate nei pazienti pediatrici con LES, vedere il paragrafo Popolazione pediatrica di seguito.
Nello studio sulla nefrite lupica, i pazienti venivano trattati con terapia standard di fondo (vedere paragrafo 5.1) e l'incidenza complessiva delle infezioni era dell'82 % nei pazienti trattati con Benlysta rispetto al 76 % nei pazienti che ricevevano placebo. Infezioni serie si sono verificate nel 13,8 % dei pazienti che ricevevano Benlysta e nel 17,0 % dei pazienti che ricevevano placebo. Infezioni ad esito fatale si sono verificate nello 0,9 % (2/224) dei pazienti trattati con Benlysta e nello 0,9 % (2/224) dei pazienti che ricevevano placebo.
In uno studio LES post-marketing di sicurezza, randomizzato, in doppio cieco, di 52 settimane (BEL115467) che ha valutato la mortalità e gli eventi avversi specifici negli adulti, si sono verificate infezioni gravi nel 3,7 % dei pazienti che avevano ricevuto Benlysta (10 mg/kg di peso corporeo per via endovenosa) rispetto al 4,1 % dei pazienti che avevano ricevuto placebo. Tuttavia, infezioni ad esito fatale (ad esempio polmonite e sepsi) si sono verificate nello 0,45 % (9/2002) dei pazienti trattati con Benlysta rispetto allo 0,15 % (3/2001) dei pazienti che hanno ricevuto placebo, mentre l'incidenza di mortalità per tutte le cause è stata dello 0,50 % (10/2002) rispetto allo 0,40 % (8/2001), rispettivamente. La maggior parte delle infezioni fatali è stata osservata durante le prime 20 settimane di trattamento con Benlysta.
Disturbi psichiatrici: negli studi clinici LES pre-registrativi con somministrazione endovenosa, sono stati segnalati eventi psichiatrici gravi nell’1,2 % (8/674) dei pazienti che ricevevano Benlysta 10 mg/kg di peso corporeo e nello 0,4 % (3/675) dei pazienti che ricevevano placebo. É stata riportata depressione grave nello 0,6 % (4/674) dei pazienti che ricevevano Benlysta 10 mg/kg di peso corporeo e nello 0,3 % (2/675) dei pazienti che ricevevano placebo. Si sono verificati due suicidi in pazienti trattati con Benlysta (incluso un paziente che riceveva Benlysta 1 mg/kg di peso corporeo ).
In uno studio LES post-marketing, sono stati segnalati eventi psichiatrici gravi nell’1,0 % (20/2002) dei pazienti che ricevevano Benlysta e nello 0,3 % (6/2001) dei pazienti che ricevevano placebo. É stata riportata depressione grave nello 0,3 % (7/2002) dei pazienti che ricevevano Benlysta e per < 0,1 % (1/2001) dei pazienti che ricevevano placebo. L’incidenza complessiva di ideazione o comportamento suicidari gravi o di autolesionismo senza intento suicidario è stata lo 0,7 % (15/2002) nei pazienti che ricevevano Benlysta e lo 0,2 % (5/2001) nel gruppo placebo. Non è stato segnalato suicidio in nessun gruppo.
Gli studi LES con somministrazione endovenosa sopra citati non hanno escluso i pazienti con storia clinica di disturbi psichiatrici.
Nello studio clinico LES con somministrazione sottocutanea, che ha escluso i pazienti con storia clinica di disturbi psichiatrici, gli eventi psichiatrici gravi sono stati segnalati nello 0,2 % (1/556) dei pazienti che ricevevano Benlysta e in nessun paziente che riceveva placebo. Non ci sono stati eventi gravi correlati alla depressione o suicidi in nessun gruppo.
Leucopenia: l’incidenza della leucopenia segnalata nei pazienti con LES come reazione avversa è stata del 3 % nel gruppo che ha ricevuto Benlysta e del 2 % nel gruppo che ha ricevuto placebo.
Reazioni in sede di iniezione: nello studio LES per via sottocutanea, la frequenza di reazioni in sede di iniezione è stata del 6,1 % (34/556) e del 2,5 % (7/280) per i pazienti che, rispettivamente, hanno ricevuto Benlysta e placebo. Queste reazioni in sede di iniezione (più comunemente dolore, eritema, ematoma, prurito e indurimento) sono state da lievi a moderate. La maggioranza dei casi non ha richiesto interruzione del trattamento.
Popolazione pediatrica
Il profilo delle reazioni avverse nei pazienti pediatrici si basa su uno studio per via sottocutanea e uno studio per via endovenosa.
In uno studio in aperto di 52 settimane in cui 25 pazienti pediatrici (di età compresa tra 10 e 17 anni) con LES hanno ricevuto Benlysta per via sottocutanea ad un'esposizione paragonabile a quella degli adulti (200 mg a un intervallo di dosaggio stabilito in base al peso corporeo, in concomitanza ai trattamenti di fondo), il profilo di sicurezza nei pazienti pediatrici trattati con Benlysta per via sottocutanea era coerente con il profilo di sicurezza noto per belimumab.
In uno studio controllato con placebo di 52 settimane in cui 53 pazienti (di età compresa tra 6 e 17 anni) con LES hanno ricevuto Benlysta (10 mg/kg di peso corporeo per via endovenosa ai giorni 0, 14, 28 e successivamente ogni 28 giorni, in concomitanza ai trattamenti di fondo), non sono stati osservati nuovi segnali di sicurezza nella popolazione pediatrica di età pari o superiore a 12 anni (n = 43). I dati di sicurezza nei bambini di età inferiore a 12 anni (n = 10) sono limitati.
Infezioni
Gruppo di età compresa tra 5 e 11 anni: sono state riportate infezioni in 8/10 pazienti trattati con Benlysta per via endovenosa e in 3/3 pazienti trattati con placebo, e sono state segnalate infezioni gravi in 1/10 pazienti trattati con Benlysta per via endovenosa e in 2/3 pazienti trattati con placebo (vedere paragrafo 4.4). Gruppo di età compresa tra 12 e 17 anni: sono state segnalate infezioni in 22/43 pazienti trattati con Benlysta per via endovenosa e in 25/37 pazienti trattati con placebo e sono state segnalate infezioni gravi in 3/43 pazienti trattati con Benlysta per via endovenosa e in 3/37 pazienti trattati con placebo. Nella fase di estensione in aperto si è verificata un'infezione ad esito fatale in un paziente in trattamento con Benlysta per via endovenosa.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V.
4.9 Sovradosaggio
L'esperienza clinica relativa al sovradosaggio di Benlysta è limitata. Le reazioni avverse segnalate in associazione a casi di sovradosaggio sono state coerenti con quelle attese per belimumab.
Nell’uomo, sono state somministrate a distanza di 21 giorni due dosi fino a 20 mg/kg di peso corporeo per via endovenosa con nessun aumento dell’incidenza o della severità degli effetti indesiderati rispetto alle dosi di 1, 4, o 10 mg/kg di peso corporeo.
In caso di sovradosaggio involontario, i pazienti devono essere attentamente osservati e deve essere somministrato un trattamento di supporto, come appropriato.
5. PROPRIETA’ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Immunosoppressori, anticorpi monoclonali, codice ATC: L04AG04
Meccanismo d’azione
Belimumab è un anticorpo monoclonale IgG1λ specifico per la proteina solubile umana che stimola i linfociti B (BLyS, chiamato anche BAFF e TNFSF13B). Belimumab blocca il legame del BLyS solubile, un fattore di sopravvivenza della cellula B, con i suoi recettori sulle cellule B. Belimumab non lega le cellule B direttamente, ma con il legame BLyS, belimumab inibisce la sopravvivenza delle cellule B, incluse le cellule B autoreattive, e riduce la differenziazione delle cellule B a plasmacellule producenti immunoglobuline.
I livelli di BLyS sono elevati nei pazienti affetti da LES e altre malattie autoimmuni. Vi è una associazione tra i livelli plasmatici di BLyS e l’attività della malattia LES. Il contributo relativo dei livelli di BLyS alla patofisiologia del LES non è del tutto compreso.
Effetti farmacodinamici
Alla Settimana 52, i livelli mediani di IgG erano ridotti del 11 % nei pazienti con LES che ricevevano Benlysta rispetto ad un aumento dello 0,7 % nei pazienti che ricevevano placebo.
Nei pazienti con anticorpi anti-dsDNA al basale, alla Settimana 52 i livelli mediani di anticorpi anti-dsDNA erano ridotti del 56 % nei pazienti che ricevevano Benlysta, rispetto al 41 % nei pazienti che ricevevano placebo. Nei pazienti con anticorpi anti-dsDNA positivi al basale, il 18 % dei pazienti trattati con Benlysta si trasformava, entro la settimana 52, in anti-dsDNA negativi rispetto al 15 % dei pazienti che ricevevano placebo.
Nei pazienti con LES con bassi livelli di complemento, è stata osservata la normalizzazione del C3 e del C4 entro la Settimana 52 rispettivamente nel 42 % e nel 53 % dei pazienti che ricevevano Benlysta e nel 21 % e 20 % dei pazienti che ricevevano placebo.
Alla Settimana 52, Benlysta ha significativamente ridotto sia le cellule B complessive, transizionali, naïve e di tipo LES, sia le plasmacellule. Le riduzioni sia nelle cellule B transizionali e naïve, sia nel sottogruppo di cellule B di tipo LES sono state osservate già dalla Settimana 8. Inizialmente le cellule della memoria sono aumentate, per poi diminuire lentamente verso i livelli basali entro la Settimana 52.
Le cellule B e la risposta delle IgG al trattamento a lungo termine con Benlysta per via endovenosa sono state valutate in uno studio LES non controllato di estensione. Dopo 7 anni e mezzo di trattamento (incluso lo studio originario di 72 settimane), è stata osservata una riduzione sostanziale e prolungata in vari sottogruppi di cellule B, che ha portato ad una riduzione mediana dell'87 % delle cellule B naïve, del 67 % delle cellule B di memoria, del 99 % delle cellule B attivate ed una riduzione mediana del 92 % delle plasmacellule. Dopo circa 7 anni è stata osservata una riduzione mediana del 28 % dei livelli di IgG, con l'1,6 % dei soggetti che presentava una riduzione dei livelli di IgG al di sotto di 400 mg/dL. Nel corso dello studio, l’incidenza riportata degli effetti indesiderati è generalmente rimasta stabile o è diminuita.
Nei pazienti con nefrite lupica attiva, dopo trattamento con Benlysta (10 mg/kg di peso corporeo per via endovenosa) o con placebo, si è verificato un aumento dei livelli sierici di IgG che è stato associato a una diminuzione della proteinuria. Rispetto al placebo, nel gruppo Benlysta sono stati osservati aumenti minori dei livelli sierici di IgG, come previsto dal meccanismo noto di belimumab. Alla settimana 104, l'aumento percentuale mediano delle IgG rispetto al basale è stato del 17 % per Benlysta e del 37 % per il placebo. Le riduzioni degli autoanticorpi, gli aumenti del complemento e le riduzioni delle cellule B circolanti totali e dei sottogruppi di cellule B osservati erano coerenti con gli studi LES.
In uno studio con somministrazione endovenosa in pazienti pediatrici con LES (di età compresa tra 6 e 17 anni) e in uno studio per via sottocutanea in pazienti pediatrici con LES (di età compresa tra 10 e 17 anni), la risposta farmacodinamica è stata coerente con i dati negli adulti (vedere paragrafo 4.2).
Immunogenicità
Nello studio con somministrazione sottocutanea, nel quale sono stati analizzati campioni di siero da oltre 550 pazienti adulti affetti da LES, nel corso o dopo trattamento con belimumab 200 mg per via sottocutanea non sono stati rilevati anticorpi anti-belimumab.
Nello studio sulla nefrite lupica in cui 224 pazienti adulti hanno ricevuto Benlysta 10 mg/kg di peso corporeo per via endovenosa, non sono stati rilevati anticorpi anti belimumab.
In uno studio per via endovenosa nei pazienti pediatrici dai 6 ai 17 anni (n = 53) con LES e in uno studio per via sottocutanea nei pazienti pediatrici dai 10 ai 17 anni (n = 25) con LES, nessuno dei pazienti ha sviluppato anticorpi anti belimumab (vedere paragrafo 4.2).
Efficacia clinica e sicurezza
LES
Iniezione sottocutanea
L’efficacia di Benlysta somministrato per via sottocutanea è stata valutata in uno studio di 52 settimane di fase III (HGS1006-C1115; BEL112341), randomizzato, in doppio cieco, controllato con placebo, su 836 pazienti adulti con una diagnosi clinica di LES in base ai criteri di classificazione dell'American College of Rheumatology (ACR). I pazienti eleggibili avevano LES come malattia attiva, definita come punteggio SELENA-SLEDAI (SELENA = Safety of Estrogens in Systemic Lupus Erythematosus National Assessment; SLEDAI = Systemic Lupus Erythematosus Disease Activity Index) ≥ 8 e come risultati positivi allo screening del test anticorpo anti-nucleo (ANA o anti-ds-DNA) (titolo ANA ≥ 1:80 e/o anti-dsDNA positivi [≥ 30 unità/mL]). I pazienti erano in un regime stabile di trattamento del LES (standard of care), che consisteva in (da soli o in associazione): corticosteroidi, anti-malarici, FANS o altri immunosoppressivi. Sono stati esclusi dallo studio i pazienti che avevano lupus attivo severo del sistema nervoso centrale (SNC) o nefrite lupica attiva severa.
Questo studio è stato condotto principalmente in USA, Sud America, Europa ed Asia. L’età mediana dei pazienti è stata di 37 anni (intervallo: da 18 a 77 anni), in maggioranza (94 %) donne. I medicinali di base includevano corticosteroidi (86 %; il 60 % equivalente a prednisone > 7,5 mg/die), immunosoppressori (46 %), e anti-malarici (69 %). I pazienti sono stati randomizzati in rapporto 2:1 a belimumab 200 mg o placebo per via sottocutanea una volta a settimana per 52 settimane.
Al basale, il 62,2 % dei pazienti aveva una attività della malattia elevata (punteggio SELENA SLEDAI > 10), l’88 % dei pazienti presentava interessamento d’organo mucocutaneo, il 78 % muscoloscheletrico, l’8 % ematologico, il 12 % renale e l’8 % vascolare.
L’endpoint primario di efficacia è stato un endpoint composito (SLE Responder Index- SRI) che ha definito come risposta il soddisfacimento dei seguenti criteri alla Settimana 52 rispetto al basale:
- riduzione ≥ 4 punti nel punteggio SELENA-SLEDAI, e
- nessun nuovo punteggio nel sistema A del British Isles Lupus Assessment Group (BILAG) o 2 nuovi punteggi BILAG B, e
- nessun peggioramento (aumento < 0,30 punti) nel punteggio del Physician’s Global Assessment (PGA)
Il SLE Responder Index misura il miglioramento dell’attività della patologia LES, senza peggioramento in ciascun sistema e organo, o della condizione complessiva del paziente.
Tabella 1. Percentuale di risposta alla Settimana 52
| Risposta1 | Placebo2 (n = 279) | Benlysta2 200 mg settimanalmente (n = 554) |
SLE responder index Differenza osservata vs placebo Odds ratio (CI al 95 %) vs placebo | 48,4 % | 61,4 % (p = 0,0006) 12,98 % 1,68 (1,25; 2,25) |
| Componenti del SLE responder index | ||
| Percentuale dei pazienti con riduzione SELENA-SLEDAI ≥ 4 | 49,1 % | 62,3 % (p = 0,0005) |
| Percentuale dei pazienti con nessun peggioramento dell’indice BILAG | 74,2 % | 80,9 % (p = 0,0305) |
| Percentuale dei pazienti con nessun peggioramento del PGA | 72,8 % | 81,2 % (p = 0,0061) |
1 Le analisi hanno escluso ogni soggetto a cui mancava una valutazione al basale per uno qualsiasi dei componenti (1 per il placebo; 2 per Benlysta).
2 Tutti i pazienti ricevevano terapia standard.
Le differenze tra i due gruppi di trattamento si sono rese evidenti entro la Settimana 16 e si sono mantenute fino alla Settimana 52 (Figura 1).
Figura 1. Percentuale di SRI responders per visita
Le riacutizzazioni (flares) nel LES sono state definite in base al SELENA SLEDAI SLE Flare Index modificato. Il rischio di prima riacutizzazione era ridotto del 22 % durante le 52 settimane di osservazione nel gruppo che riceveva Benlysta confrontato con il gruppo che riceveva placebo (hazard ratio = 0,78; p = 0,0061). La mediana del tempo alla prima riacutizzazione tra pazienti che hanno presentato una riacutizzazione è stata ritardata nei pazienti che ricevevano Benlysta rispetto al placebo (190 giorni vs 141 giorni). Sono state osservate riacutizzazioni severe nel 10,6 % dei pazienti nel gruppo che riceveva Benlysta rispetto al 18,2 % del gruppo che riceveva placebo nel corso delle 52 settimane di osservazione (differenza osservata tra i trattamenti = -7,6%). Il rischio di riacutizzazioni severe era ridotto del 49 % durante le 52 settimane di osservazione nel gruppo che riceveva Benlysta rispetto al gruppo che riceveva placebo (hazard ratio = 0,51; p = 0,0004). Il tempo mediano alla prima riacutizzazione severa tra pazienti aventi una
Benlysta + Terapia standard (n = 554) Placebo + Terapia standard (n = 279) *P < 0,05
Responder
s (
%)
Tempo (settimane)
riacutizzazione severa è stato ritardato nei pazienti che ricevevano Benlysta rispetto a placebo (171 giorni vs 118 giorni).
La percentuale dei pazienti che ricevevano > 7,5 mg/die di prednisone (o equivalente) al basale, nei quali la dose media di corticosteroide è stata ridotta di almeno il 25 % rispetto al basale ad una dose equivalente di prednisone ≤ 7,5 mg/die durante la Settimana 40 fino alla 52, è stata del 18,2 % nel gruppo che riceveva Benlysta e del 11,9 % nel gruppo che riceveva placebo (p = 0,0732).
Benlysta ha dimostrato un miglioramento dell’affaticamento rispetto al placebo, misurato con la scala FACIT-Fatigue. La variazione media aggiustata del punteggio alla Settimana 52 dal basale è stata significativamente più elevata con Benlysta rispetto al placebo (4,4 vs 2,7; p = 0,0130).
L’analisi per sottogruppi dell’endpoint primario ha dimostrato che il maggiore beneficio è stato osservato nei pazienti con più elevata attività della malattia al basale, inclusi i pazienti con un punteggio SELENA SLEDAI ≥ 10, nei pazienti che richiedevano steroidi per controllare la loro malattia e nei pazienti con bassi livelli di complemento.
Un ulteriore gruppo sierologicamente attivo precedentemente identificato di pazienti, con basso complemento e anti-dsDNA positivi al basale, ha dimostrato una risposta relativa maggiore, vedere Tabella 2 per i risultati di questo esempio di gruppo ad alta attività di malattia.
Tabella 2. Pazienti con basso complemento e anti-dsDNA positivi al basale
| Sottogruppo | Anti-dsDNA positivi E basso complemento | |
| Placebo | Benlysta 200 mg settimanalmente | |
Percentuale di risposta SRI alla Settimana 521 (%) Differenza osservata trattamento vs placebo (%) | (n = 108) 47,2 | (n = 246) 64,6 (p = 0,0014) 17,41 |
Riacutizzazioni severe nelle 52 settimane Pazienti che hanno presentato riacutizzazione severa (%) Differenza osservata trattamento vs placebo (%) Tempo per una riacutizzazione severa [Hazard ratio (CI al 95 %)] | (n = 108) 31,5 | (n = 248) 14,1 17,4 0,38 (0,24; 0,61) (p < 0,0001) |
Riduzione del prednisone ≥ 25 % rispetto al basale a ≤ 7,5 mg/die nelle settimane dalla 24 fino alla 522 (%) Differenza osservata trattamento vs placebo (%) | (n = 70) 11,4 | (n = 164) 20,7 (p=0,0844) 9,3 |
Miglioramento del punteggio FACIT-fatigue dal basale alla Settimana 52 (media) Differenza osservata trattamento vs placebo (differenza mediana) | (n = 108) 2,4 | (n = 248) 4,6 (p = 0,0324) 2,1 |
1 L'analisi della percentuale di risposta SRI alla Settimana 52 ha escluso ogni soggetto a cui mancava una valutazione al basale (2 per Benlysta).
2 Tra i pazienti con dose di prednisone al basale > 7,5 mg/die.
L'efficacia e la sicurezza di Benlysta in associazione con un singolo ciclo di rituximab sono state studiate in uno studio di Fase III, randomizzato, in doppio cieco, controllato con placebo, della durata di 104 settimane che includeva 292 pazienti (BLISS-BELIEVE). L'endpoint primario è stato la percentuale di soggetti con uno stato di controllo della malattia, definito come un punteggio SLEDAI-2K ≤ 2, raggiunto senza immunosoppressori e con corticosteroidi a una dose equivalente di prednisone ≤ 5 mg/die alla settimana 52. Questo risultato è stato raggiunto nel 19,4 % (n = 28/144) dei pazienti trattati con Benlysta in associazione con rituximab e nel 16,7 % (n = 12/72) dei pazienti trattati con Benlysta in associazione con placebo (odds ratio 1,27; CI al 95 %: 0,60, 2,71; p = 0,5342). Nei pazienti trattati con Benlysta in associazione con rituximab è stata osservata una maggiore frequenza di eventi avversi (91,7 % vs. 87,5 %), di eventi avversi gravi (22,2 % vs. 13,9 %) e di infezioni gravi (9,0 % vs. 2,8 %) rispetto a Benlysta in associazione con placebo.
Nefrite lupica
Iniezione sottocutanea
L'efficacia e la sicurezza di Benlysta 200 mg somministrato per via sottocutanea a pazienti con nefrite lupica attiva si basa sui dati provenienti dalla somministrazione di Benlysta 10 mg/kg di peso corporeo per via endovenosa e mediante l’uso del modelling e delle simulazioni di farmacocinetica (vedere paragrafo 5.2).
Nello studio LES sottocutaneo, descritto sopra, sono stati esclusi i pazienti che avevano nefrite lupica attiva severa; tuttavia, il 12 % dei pazienti aveva un coinvolgimento a livello renale al basale (basato sulla valutazione SELENA SLEDAI). Il seguente studio è stato condotto nella nefrite lupica attiva.
Infusione endovenosa
L'efficacia e la sicurezza di Benlysta 10 mg/kg di peso corporeo somministrato per via endovenosa nell'arco di un'ora nei Giorni 0, 14, 28 e poi ogni 28 giorni, sono state valutate in uno studio di Fase III (BEL114054), della durata di 104 settimane, randomizzato (1:1), in doppio cieco, controllato con placebo, in 448 pazienti con nefrite lupica attiva. I pazienti avevano una diagnosi clinica di LES secondo i criteri di classificazione ACR, nefrite lupica di classe III, IV e/o V confermata da biopsia e avevano una malattia renale attiva allo screening che richiedeva una terapia standard. La terapia standard comprendeva corticosteroidi, da 0 a 3 somministrazioni endovenose di metilprednisolone (da 500 a 1000 mg per somministrazione), seguite da prednisone orale da 0,5 a 1 mg/kg/die con una dose giornaliera totale ≤ 60 mg/die e ridotta a ≤ 10 mg/die entro la settimana 24, con:
- micofenolato mofetile da 1 a 3 g/die per via orale o micofenolato sodico da 720 a 2160 mg/die per via orale per l'induzione e il mantenimento, oppure
- ciclofosfamide 500 mg per via endovenosa ogni 2 settimane per 6 infusioni per l'induzione seguita da azatioprina per via orale ad una dose stabilita di 2 mg/kg/die per il mantenimento.
Questo studio è stato condotto in Asia, Nord America, Sud America ed Europa. L'età mediana dei pazienti era di 31 anni (range: da 18 a 77 anni); la maggior parte (88 %) erano femmine.
L'endpoint primario di efficacia era la Primary Efficacy Renal Response (PERR) alla settimana 104, definita come una risposta alla settimana 100 confermata da una misurazione ripetuta alla settimana 104 dei seguenti parametri: rapporto proteine:creatinina urinarie (uPCR) ≤ 700 mg/g (79,5 mg/mmol) e velocità di filtrazione glomerulare stimata (eGFR) ≥ 60 mL/min/1,73 m2 o nessuna diminuzione dell'eGFR > 20% dal valore pre-flare. I principali endpoint secondari includevano:
- Complete Renal Response (CRR) definita come una risposta alla Settimana 100 confermata da una misurazione ripetuta alla Settimana 104 dei seguenti parametri: uPCR < 500 mg/g (56,8 mg/mmol) ed eGFR ≥ 90 mL/min/1,73m2 o nessuna diminuzione dell'eGFR > 10% dal valore pre-flare.
- PERR alla Settimana 52.
- Tempo all'evento renale o morte (evento renale definito come primo evento di malattia renale allo stadio finale, aumento del doppio della creatinina sierica, peggioramento renale [definito come aumento della proteinuria e/o compromissione della funzione renale], o il trattamento con una terapia non consentita legata alla malattia renale).
Secondo gli endpoint PERR e CRR, per essere considerato un responder, il trattamento con steroidi doveva essere ridotto a ≤ 10 mg/die dalla Settimana 24. Secondo questi endpoint, venivano considerati non responder i pazienti che interrompevano il trattamento precocemente, che venivano trattati con medicinali non consentiti o che si ritiravano dallo studio in anticipo.
La percentuale dei pazienti che raggiungeva la PERR alla Settimana 104 era significativamente più alta nei pazienti trattati con Benlysta rispetto al placebo. Anche i principali endpoint secondari mostravano un miglioramento significativo con Benlysta rispetto al placebo (Tabella 3).
Tabella 3. Risultati di efficacia nei pazienti adulti con nefrite lupica
| Endpoint di efficacia | Placebo n = 223 | Benlysta 10 mg/kg n = 223 | Differenza osservata vs. placebo | Odds/Hazard ratio vs. placebo (CI al 95 %) | P-value |
PERR alla Settimana 1041 Responders | 32,3 % | 43,0 % | 10,8 % | OR 1,55 (1,04, 2,32) | 0,0311 |
| Fattori della PERR | |||||
Rapporto proteine:creatinina urinarie ≤ 700 mg/g (79,5 mg/mmol) | 33,6 % | 44,4 % | 10,8 % | OR 1,54 (1,04, 2,29) | 0,0320 |
| eGFR ≥ 60 mL/min/1,73 m2 o nessuna diminuzione di eGFR dal valore pre-flare > 20 % | 50,2 % | 57,4 % | 7,2 % | OR 1,32 (0,90, 1,94) | 0,1599 |
| Non fallimento del trattamento³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03, 2,63) | 0,0364 |
CRR alla Settimana 1041 Responders | 19,7 % | 30,0 % | 10,3 % | OR 1,74 (1,11, 2,74) | 0,0167 |
| Fattori della CRR | |||||
Rapporto proteine:creatinina urinarie < 500 mg/g (56,8 mg/mmol) | 28,7 % | 39,5 % | 10,8 % | OR 1,58 (1,05, 2,38) | 0,0268 |
| eGFR ≥ 90 mL/min/1,73 m2 o nessuna diminuzione di eGFR dal valore pre-flare >10 % | 39,9 % | 46,6 % | 6,7 % | OR 1,33 (0,90, 1,96) | 0,1539 |
| Non fallimento del trattamento³ | 74,4% | 83,0% | 8,5% | OR 1,65 (1,03, 2,63) | 0,0364 |
PERR alla Settimana 521 Responders | 35,4 % | 46,6 % | 11,2 % | OR 1,59 (1,06, 2,38) | 0,0245 |
Tempo all’evento renale o morte1 Percentuale di pazienti con evento2 Tempo all’evento [Hazard ratio (CI al 95 %)] | 28,3 % | 15,7 % | - - | HR 0,51 (0,34, 0,77) | 0,0014 |
1 PERR alla Settimana 104 è stata l'analisi di efficacia primaria; CRR alla Settimana 104, PERR alla Settimana 52 e il tempo all'evento renale o morte sono stati inclusi nella gerarchia dei test pre-specificata. 2 Se si escludono i decessi dall'analisi (1 per Benlysta; 2 per il placebo), la percentuale dei pazienti con un evento renale è stata del 15,2 % per Benlysta rispetto al 27,4 % per il placebo (HR = 0,51; CI al 95 %: 0,34,0,78).
³ Fallimento del trattamento: pazienti che hanno assunto medicinali non consentiti dal protocollo.
Una percentuale numericamente superiore di pazienti trattati con Benlysta ha raggiunto la PERR a partire dalla settimana 24 rispetto al placebo, e questa differenza di trattamento si è mantenuta fino alla Settimana 104. A partire dalla Settimana 12, una percentuale numericamente superiore di pazienti trattati con Benlysta ha raggiunto la CRR rispetto al placebo e la differenza numerica si è mantenuta fino alla Settimana 104 (Figura 2).
Figura 2. Tassi di risposta negli adulti con nefrite lupica per visita
Primary Efficacy Renal Response (PERR)
Complete Renal Response (CRR)
Nelle analisi descrittive dei sottogruppi, gli endpoint di efficacia chiave (PERR e CRR) sono stati esaminati in base al regime di induzione (micofenolato o ciclofosfamide) e alla classe bioptica (Classe III o IV, Classe III + V o Classe IV + V, o Classe V) (Figura 3).
Tempo (settimane)
Benlysta + Standard therapy (n = 223) Placebo + Standard therapy (n = 223)
Resp
o
n
d
er
s
(
%)
+/
-
SE
Tempo (settimane)
Benlysta + Standard therapy (n = 223) Placebo + Standard therapy (n = 223)
Resp
o
n
d
er
s
(
%)
+/
-
SE
Figura 3. Odds Ratio di PERR e CRR alla Settimana 104 nei sottogruppi
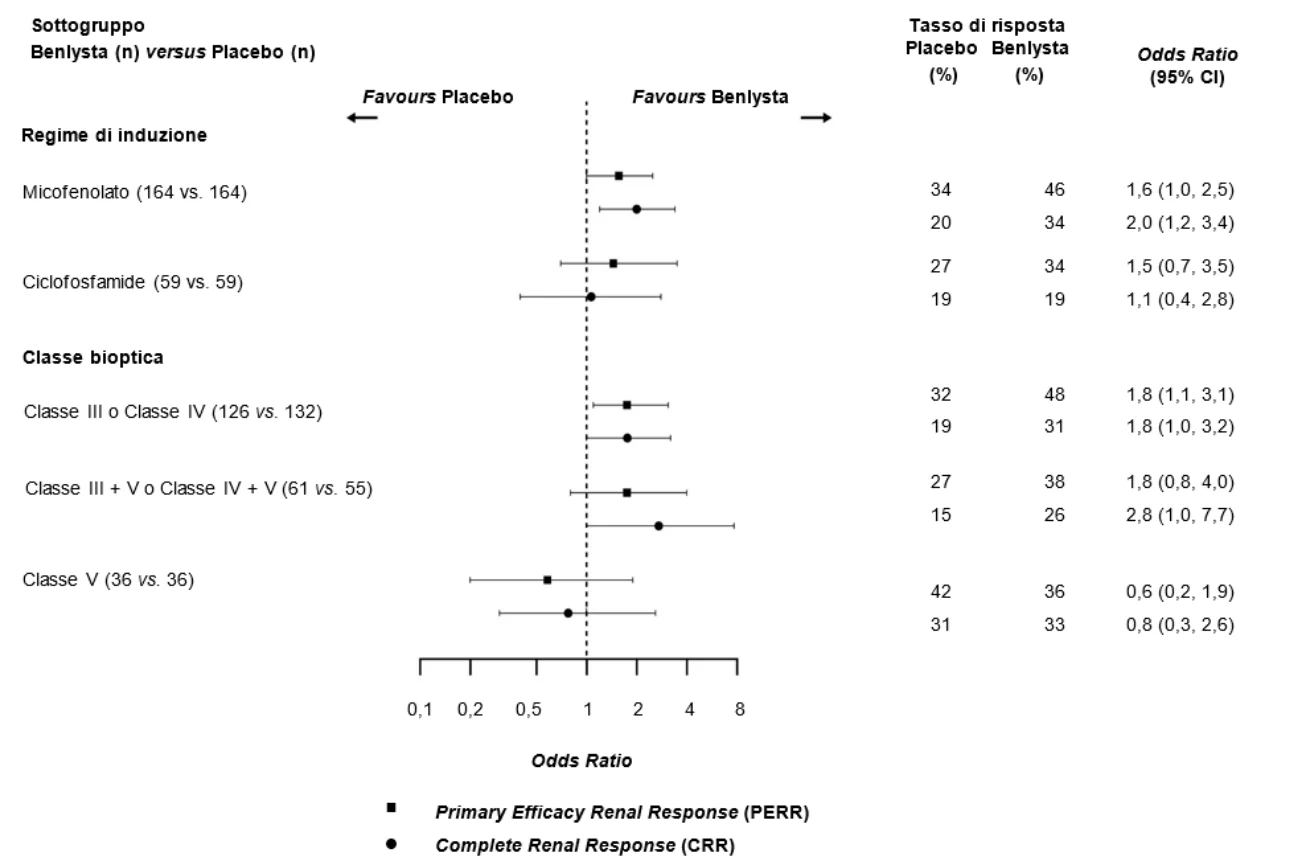
Età ed etnia
Età
Non sono state osservate differenze nell’efficacia o nella sicurezza nei pazienti con LES di età ≥ 65 anni che hanno ricevuto Benlysta per via endovenosa o sottocutanea rispetto alla popolazione complessiva negli studi controllati con placebo; tuttavia, il numero di pazienti di età ≥ 65 anni (62 pazienti per l'efficacia e 219 per la sicurezza) non è sufficiente per determinare se essi rispondano in maniera differente rispetto ai pazienti più giovani.
Pazienti neri
Il numero dei pazienti neri, arruolati negli studi controllati con placebo con Benlysta per somministrazione sottocutanea è troppo limitato per consentire di trarre conclusioni significative relativamente agli effetti della razza sui risultati clinici.
La sicurezza e l’efficacia di Benlysta somministrato per via endovenosa sono state studiate nei pazienti neri. I dati attualmente disponibili sono descritti nel Riassunto delle Caratteristiche del Prodotto di Benlysta 120 mg e 400 mg polvere per concentrato per soluzione per infusione.
Popolazione pediatrica
LES
Iniezione sottocutanea
Benlysta 200 mg soluzione iniettabile in siringa preriempita non è stato valutato nei pazienti pediatrici (vedere paragrafo 4.2). Per Benlysta 200 mg soluzione iniettabile in penna preriempita, la sicurezza e l'efficacia di Benlysta somministrato per via sottocutanea a pazienti pediatrici di età compresa tra 5 e < 18 anni con LES attivo è supportata da un modello di farmacocinetica di popolazione e da una simulazione che integra i dati di uno studio farmacocinetico in aperto su 25 pazienti pediatrici con LES attivo a cui è stato somministrato Benlysta per via sottocutanea (200908) e di uno studio su pazienti pediatrici con LES attivo a cui è stato somministrato Benlysta per via endovenosa (PLUTO) descritto di seguito (vedere paragrafo 5.2).
Infusione endovenosa
La sicurezza e l'efficacia di Benlysta sono state valutate in uno studio randomizzato, in doppio cieco, controllato con placebo, della durata di 52 settimane (PLUTO) su 93 pazienti pediatrici con diagnosi clinica di LES secondo i criteri di classificazione ACR. I pazienti avevano un LES attivo, definito da un punteggio SELENA-SLEDAI ≥ 6 e positività allo screening per gli autoanticorpi, come descritto negli studi negli adulti. I pazienti erano in un regime stabile di trattamento del LES (standard of care) e avevano criteri di inclusione simili rispetto agli studi negli adulti. Sono stati esclusi dallo studio i pazienti che avevano nefrite lupica attiva severa, lupus attivo severo del SNC, immunodeficienza primaria, deficit di IgA o infezioni acute o croniche che richiedevano trattamento. Questo studio è stato condotto negli Stati Uniti, in Sud America, Europa e Asia. L'età mediana dei pazienti era di 15 anni (intervallo da 6 a 17 anni). Nel gruppo di età compresa tra 5 e 11 anni (n = 13) il punteggio SELENA-SLEDAI variava da 4 a 13, mentre nel gruppo di età compresa tra 12 e 17 anni (n = 79) il punteggio SELENA-SLEDAI variava da 4 a 20. La maggior parte dei pazienti (94,6%) era di sesso femminile. Lo studio non è stato disegnato con la potenza necessaria per effettuare delle analisi statistiche e tutti i dati presentati sono solo descrittivi.
L'endpoint primario di efficacia è stato lo SLE Responder Index (SRI) alla settimana 52, come descritto negli studi con somministrazione endovenosa negli adulti. La percentuale di pazienti pediatrici che hanno ottenuto una risposta SRI è stata maggiore nei pazienti trattati con Benlysta rispetto al placebo. Le risposte per i singoli componenti dell'endpoint sono state coerenti con quella dell'SRI (Tabella 4).
Tabella 4. Tasso di risposta pediatrica alla Settimana 52
| Risposta1 | Placebo (n = 40) | Benlysta 10 mg/kg (n = 53) |
SLE Responder Index (%) Odds ratio (CI al 95 %) vs. placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64, 3,46) |
| Componenti del SLE Responder Index | ||
Percentuale di pazienti con riduzione SELENA-SLEDAI ≥ 4 (%) Odds ratio (CI al 95 %) vs. placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69, 3,78) |
Percentuale dei pazienti con nessun peggioramento dell’indice BILAG (%) Odds ratio (CI al 95 %) vs. placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77, 4,97) |
Percentuale di pazienti con nessun peggioramento PGA (%) Odds ratio (CI al 95 %) vs. placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66, 4,39) |
1 L'analisi ha escluso ogni soggetto a cui mancava la valutazione al basale per uno qualsiasi dei componenti (1 per placebo).
Tra i pazienti che hanno manifestato una riacutizzazione severa, il giorno mediano dello studio della prima riacutizzazione severa è stato il giorno 150 nel gruppo Benlysta e il giorno 113 nel gruppo placebo. Riacutizzazioni severe sono state osservate nel 17,0% del gruppo Benlysta rispetto al 35,0% del gruppo placebo nel corso delle 52 settimane di osservazione (differenza di trattamento osservata = 18,0%; hazard ratio = 0,36, IC 95%: 0,15, 0,86). Questo era coerente con i risultati degli studi clinici per via endovenosa negli adulti.
Impiegando i criteri di valutazione della risposta del LES giovanile del Paediatric Rheumatology International Trials Organisation/American College of Rheumatology (PRINTO/ACR), una percentuale maggiore di pazienti pediatrici trattati con Benlysta ha mostrato un miglioramento in confronto al gruppo placebo (Tabella 5).
Tabella 5. Tasso di risposta PRINTO/ACR alla Settimana 52
| Percentuale di pazienti con almeno il 50 % di miglioramento in 2 qualsiasi dei 5 componenti1 e non più di uno dei rimanenti con peggioramento superiore al 30 % | Percentuale di pazienti con almeno il 30 % di miglioramento in 3 dei 5 componenti1 e non più di uno dei rimanenti con peggioramento superiore al 30 % | |||
Placebo n = 40 | Benlysta 10 mg/kg n = 53 | Placebo n = 40 | Benlysta 10 mg/kg n = 53 | |
| Risposta, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Differenza osservata vs. Placebo | 25,38 | 25,33 | ||
| Odds ratio (CI al 95 %) vs. Placebo | 2,74 (1,15, 6,54) | 2,92 (1,19, 7,17) | ||
1 I cinque componenti PRINTO/ACR erano cambiamenti percentuali alla Settimana 52 in: Parent's Global Assessment (Parent GA), PGA, punteggio SELENA SLEDAI, proteinuria nelle 24 ore e punteggio del dominio di funzionamento fisico del Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC)
5.2 Proprietà farmacocinetiche
I parametri farmacocinetici per la somministrazione sottocutanea citati di seguito sono basati sulle stime di parametri della popolazione da 661 pazienti, inclusi 554 pazienti LES e 107 volontari sani, che ricevevano Benlysta per via sottocutanea.
Assorbimento
Benlysta in siringa preriempita è somministrato per iniezione sottocutanea.
Dopo somministrazione sottocutanea, la biodisponibilità di belimumab è stata approssimativamente del 74 %. L’esposizione allo stato stazionario è stata raggiunta dopo circa 11 settimane di somministrazione sottocutanea. La concentrazione plasmatica massima (Cmax) di belimumab allo stato stazionario è stata di 108 µg/mL.
Distribuzione
Belimumab si è distribuito nei tessuti con un volume complessivo di distribuzione allo stato stazionario di circa 5 litri.
Biotrasformazione
Belimumab è una proteina per la quale la via metabolica attesa è la degradazione a piccoli peptidi e singoli aminoacidi per mezzo di enzimi proteolitici ampiamente distribuiti. Non sono stati condotti studi classici di biotrasformazione.
Eliminazione
Dopo somministrazione sottocutanea, belimumab presenta un’emivita terminale di 18,3 giorni. La clearance sistemica è stata di 204 mL/die.
Studio nefrite lupica
È stata condotta un'analisi farmacocinetica di popolazione in 224 pazienti adulti con nefrite lupica che hanno ricevuto Benlysta 10 mg/kg di peso corporeo per via endovenosa (Giorni 0, 14, 28 e poi ogni 28 giorni fino a 104 settimane). Nei pazienti con nefrite lupica, a causa degli effetti della malattia renale, la clearance di belimumab era inizialmente più alta di quella osservata negli studi sul LES; tuttavia, dopo 24 settimane di trattamento e per tutto il periodo rimanente dello studio, la clearance e l'esposizione di belimumab erano simili a quelle osservate nei pazienti adulti con LES trattati con belimumab 10 mg/kg di peso corporeo per via endovenosa.
Sulla base di modelling e simulazione di farmacocinetica di popolazione, si stima che le concentrazioni medie allo steady-state della somministrazione sottocutanea di belimumab 200 mg una volta alla settimana negli adulti con nefrite lupica siano simili a quelle osservate negli adulti con nefrite lupica trattati con belimumab 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane.
Popolazioni speciali di pazienti
Popolazione pediatrica: Benlysta 200 mg soluzione iniettabile in siringa preriempita non è stato valutato nei pazienti pediatrici (vedere paragrafo 4.2). Per Benlysta 200 mg soluzione iniettabile in penna preriempita i parametri farmacocinetici di belimumab somministrato per via sottocutanea si basano su un'analisi farmacocinetica di popolazione di 25 pazienti da uno studio farmacocinetico di Fase II su pazienti pediatrici con LES trattati con belimumab per via sottocutanea e da uno studio di Fase II su pazienti pediatrici con LES trattati con belimumab per via endovenosa. In seguito alla somministrazione sottocutanea di 200 mg di belimumab in pazienti pediatrici di età compresa tra 5 e meno di 18 anni [con cadenza settimanale (pazienti di peso ≥ 50 kg), ogni 10 giorni (pazienti di peso compreso tra 30 e < 50 kg) o ogni 2 settimane (pazienti di peso compreso tra 15 e < 30 kg)], la concentrazione media di belimumab allo stato stazionario è stimata essere simile a quella dei soggetti adulti con LES dopo somministrazione sottocutanea di 200 mg di belimumab con cadenza settimanale, e simile a quella dei soggetti pediatrici con LES dopo somministrazione endovenosa di belimumab 10 mg/kg di peso corporeo nei giorni 0, 14 e 28, e successivamente a intervalli di 4 settimane. I valori della media geometrica di Cmax, Cavg, Cmin e AUC allo stato stazionario simulati (calcolati sull'intervallo di dosaggio) sono stimati essere 124 μg/mL, 119 μg/mL, 111 μg/mL e 834 die•μg/mL per i pazienti pediatrici di peso ≥ 50 kg trattati con belimumab una volta alla settimana, 114 μg/mL, 105 μg/mL, 91 μg/mL e 1051 die•μg/mL per i pazienti pediatrici di peso compreso tra 30 e < 50 kg trattati con belimumab ogni 10 giorni e 119 μg/mL, 103 μg/mL, 79 μg/mL e 1438 die•μg/mL per i pazienti pediatrici di peso compreso tra 15 e < 30 kg trattati con belimumab ogni 2 settimane.
Anziani: Benlysta è stato studiato in un numero limitato di pazienti anziani. L’età non ha influenzato l’esposizione a belimumab nell’analisi della farmacocinetica di popolazione per la via sottocutanea. Tuttavia, considerato il piccolo numero di soggetti di età ≥ 65 anni, un effetto dell'età non può essere escluso in modo definitivo.
Compromissione renale: non sono stati condotti studi specifici per esaminare gli effetti della compromissione renale sulla farmacocinetica di belimumab. Durante lo sviluppo clinico, Benlysta è stato studiato in un numero limitato di pazienti affetti da LES con compromissione renale lieve (clearance della creatinina [CrCl] ≥ 60 e < 90 mL/min), moderata (CrCl ≥ 30 e < 60 mL/min), o severa (CrCl ≥ 15 e < 30 mL/min): 121 pazienti con compromissione renale lieve e 30 pazienti con compromissione renale moderata hanno ricevuto Benlysta per via sottocutanea, 770 pazienti con compromissione moderata lieve, 261 pazienti con compromissione renale moderata e 14 pazienti con compromissione renale severa hanno ricevuto Benlysta per via endovenosa.
In seguito alla compromissione renale non è stata osservata una riduzione clinicamente significativa della clearance sistemica. Pertanto, non si raccomandano aggiustamenti della dose per i pazienti con compromissione renale.
Compromissione epatica: non sono stati condotti studi specifici per esaminare gli effetti della compromissione epatica sulla farmacocinetica di belimumab. Le molecole IgG1 come belimumab sono catabolizzate per mezzo di enzimi proteolitici ampiamente distribuiti, che non sono limitati al tessuto epatico ed è improbabile che modifiche della funzione epatica abbiano qualsiasi effetto sulla eliminazione di belimumab. Peso corporeo/Indice di Massa Corporea (IMC)
Gli effetti del peso corporeo e dell’IMC sull’esposizione a belimumab dopo somministrazione sottocutanea non sono stati considerati clinicamente significativi. Non vi è stato un impatto significativo sull’efficacia e sulla sicurezza sulla base del peso. Pertanto, non si raccomandano aggiustamenti della dose negli adulti.
Gli effetti del peso corporeo sull'esposizione a belimumab dopo somministrazione sottocutanea nei pazienti pediatrici sono stati determinati utilizzando un modello farmacocinetico di popolazione. I pazienti pediatrici con peso corporeo più basso hanno una clearance e un volume di distribuzione di belimumab inferiori, con conseguente aumento dell'esposizione. Per garantire che l'esposizione a belimumab rimanga entro limiti accettabili e sia consistente nell'intervallo di peso pediatrico, ai pazienti con peso corporeo più basso viene somministrato belimumab con minore frequenza (vedere paragrafo 4.2).
Transizione dalla somministrazione endovenosa alla somministrazione sottocutanea
LES
I pazienti con LES che passano da un regime di 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane a un regime di 200 mg per via sottocutanea adottando un intervallo di transizione da 1 a 4 settimane hanno avuto alla prima dose sottocutanea delle concentrazioni plasmatiche pre-somministrazione vicine alla concentrazione allo stato stazionario finale per via sottocutanea (vedere paragrafo 4.2).In base a simulazioni con parametri farmacocinetici di popolazione, le concentrazioni medie di belimumab allo stato stazionario per le somministrazioni di 200 mg per via sottocutanea ogni settimana (nei pazienti adulti e in quelli pediatrici da 5 a meno di 18 anni e di peso ≥ 50 kg) ogni 10 giorni (nei pazienti pediatrici da 5 a meno di 18 anni e di peso da 30 a < 50 kg) o ogni 2 settimane (nei pazienti pediatrici da 5 a meno di 18 anni e di peso da 15 a < 30 kg) erano simili a quelle di 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane.
Nefrite lupica
Da una a due settimane dopo aver completato le prime 2 dosi per via endovenosa, si prevede che i pazienti con nefrite lupica che passano da 10 mg/kg di peso corporeo per via endovenosa a 200 mg per via sottocutanea ogni settimana, abbiano concentrazioni medie sieriche di belimumab simili a quelle dei pazienti a cui vengono somministrati 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane, sulla base di simulazioni di farmacocinetica di popolazione (vedere paragrafo 4.2).
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano un particolare rischio per l’uomo sulla base degli studi di tossicità a dosi ripetute e di tossicità sulla riproduzione.
La somministrazione per via endovenosa e sottocutanea a scimmie ha causato l’attesa riduzione del numero delle cellule B periferiche e del tessuto linfatico senza alcun rilievo tossicologico associato.
Sono stati condotti studi sulla riproduzione in scimmie cynomolgus gravide che ricevevano 150 mg/kg di peso corporeo di belimumab per infusione endovenosa (circa 9 volte l’esposizione clinica massima attesa nell’uomo) ogni 2 settimane e fino a 21 settimane, e il trattamento con belimumab non è stato associato con effetti dannosi diretti o indiretti relativi a tossicità materna, tossicità sullo sviluppo o teratogenesi.
Gli effetti correlati al trattamento sono stati limitati alla attesa riduzione reversibile delle cellule B sia nelle madri che nella prole ed alla riduzione delle IgM nei piccoli di scimmia. Il numero delle cellule B si è ripristinato dopo la cessazione del trattamento con belimumab entro 1 anno circa dopo il parto nelle scimmie adulte ed entro 3 mesi di vita nei piccoli di scimmia; i livelli di IgM nei piccoli esposti a belimumab in utero sono stati ripristinati entro i 6 mesi di età.
Gli effetti sulla fertilità nel maschio e nella femmina di scimmia sono stati valutati in studi a 6 mesi di tossicologia a dosi ripetute di belimumab a dosi fino a 50 mg/kg di peso corporeo compresi. Non sono state osservate modifiche correlate al trattamento negli organi riproduttivi di animali, maschi e femmine sessualmente maturi. Una valutazione informale del ciclo mestruale nelle femmine non ha dimostrato modifiche correlate a belimumab.
Poiché belimumab è un anticorpo monoclonale, non sono stati condotti studi di genotossicità. Non sono stati eseguiti studi di cancerogenesi e di fertilità (nel maschio o nella femmina).
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Arginina cloridrato
Istidina
Istidina monocloridrato
Polisorbato 80(E 433)
Sodio cloruro
Acqua per preparazioni iniettabili
6.2 Incompatibilità
Nessuna nota.
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (da 2°C a 8°C).
Non congelare.
Conservare nella confezione originale per proteggere il medicinale dalla luce.
Una singola siringa preriempita di Benlysta può essere conservata a temperature fino a un massimo di 25°C per un periodo fino a 12 ore. La siringa preriempita deve essere protetta dalla luce ed eliminata se non utilizzata entro un periodo di 12 ore.
6.5 Natura e contenuto del contenitore
1 mL di soluzione in siringa di vetro di tipo 1 con ago fisso (acciaio inossidabile) e cappuccio.
Disponibile in confezioni da 1 siringa preriempita e da 4 siringhe preriempite.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Le istruzioni dettagliate per la somministrazione sottocutanea di Benlysta in siringa preriempita sono fornite alla fine del foglio illustrativo (vedere le Istruzioni passo per passo).
Il medicinale non utilizzato ed i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irlanda
8. NUMERI DELLA AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
| EU/1/11/700/006 1 siringa preriempita | |
| EU/1/11/700/007 4 siringhe preriempite | |
9. DATA DELLA PRIMA AUTORIZZAZIONE / RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 13 luglio 2011
Data del rinnovo più recente: 18 febbraio 2016
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web della Agenzia europea per i medicinali: https://www.ema.europa.eu.
Benlysta 120 mg polvere per concentrato per soluzione per infusione.Benlysta 400 mg polvere per concentrato per soluzione per infusione.
1. DENOMINAZIONE DEL MEDICINALE
Benlysta 120 mg polvere per concentrato per soluzione per infusione.
Benlysta 400 mg polvere per concentrato per soluzione per infusione.
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Benlysta 120 mg polvere per concentrato per soluzione per infusione
Ogni flaconcino contiene 120 mg di belimumab. Dopo ricostituzione, la soluzione contiene 80 mg di belimumab per mL.
Benlysta 400 mg polvere per concentrato per soluzione per infusione
Ogni flaconcino contiene 400 mg di belimumab. Dopo ricostituzione, la soluzione contiene 80 mg di belimumab per mL.
Belimumab è un anticorpo monoclonale IgG1λ, umano, prodotto in una linea cellulare di mammifero (NS0) mediante tecnologia del DNA ricombinante.
Eccipiente con effetti noti
Benlysta 120 mg polvere per concentrato per soluzione per infusione
Ogni flaconcino contiene 0,6 mg di polisorbato 80.
Benlysta 400 mg polvere per concentrato per soluzione per infusione
Ogni flaconcino contiene 2,0 mg di polisorbato 80.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Polvere per concentrato per soluzione per infusione.
Polvere di colore da bianco a biancastro.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Benlysta è indicato come terapia aggiuntiva nei pazienti di età pari o superiore ai 5 anni con lupus eritematoso sistemico (LES) attivo, autoanticorpi-positivo, con un alto grado di attività della malattia (ad esempio anti-dsDNA positivi e basso complemento) nonostante la terapia standard (vedere paragrafo 5.1).
Benlysta è indicato in combinazione con terapie immunosoppressive di fondo per il trattamento di pazienti adulti con nefrite lupica attiva (vedere paragrafo 4.2 e 5.1).
4.2 Posologia e modo di somministrazione
Il trattamento con Benlysta deve essere iniziato e supervisionato da un medico qualificato esperto nella diagnosi e nel trattamento del LES. Le infusioni di Benlysta devono essere somministrate da un operatore sanitario qualificato addestrato alla somministrazione della terapia infusionale.
La somministrazione di Benlysta può causare reazioni di ipersensibilità e reazioni da infusione severe o pericolose per la vita. È stata riportata la comparsa di sintomi di ipersensibilità acuta nei pazienti varie ore dopo la somministrazione per infusione. È stata anche osservata la ricomparsa di reazioni clinicamente significative dopo l’inizio del trattamento appropriato dei sintomi (vedere paragrafi 4.4 e 4.8). Pertanto, Benlysta deve essere somministrato in un ambiente dove siano immediatamente disponibili risorse per il trattamento di tali reazioni. Si raccomanda che i pazienti rimangano sotto controllo clinico per un periodo prolungato di tempo (per varie ore), a seguito almeno delle 2 prime infusioni, tenendo conto della possibilità di una reazione ad inizio ritardato.
I pazienti trattati con Benlysta devono essere informati del potenziale rischio di ipersensibilità severa o pericolosa per la vita e del potenziale ritardo nell’inizio delle reazioni o della ricomparsa dei sintomi. Il foglio illustrativo deve essere fornito al paziente ogni volta che viene somministrato Benlysta (vedere paragrafo 4.4).
Posologia
Prima dell’infusione di Benlysta, può essere somministrato un pre-trattamento che include un antistaminico, con o senza un antipiretico (vedere paragrafo 4.4).
Nei pazienti con LES o con nefrite lupica attiva, la dose di Benlysta raccomandata è di 10 mg/kg di peso corporeo ai Giorni 0, 14 e 28, ed in seguito ad intervalli di 4 settimane. Le condizioni del paziente devono essere valutate in modo continuo.
Nei pazienti con LES si deve prendere in considerazione l’interruzione del trattamento con Benlysta in caso di assenza di miglioramento nel controllo della malattia dopo 6 mesi di trattamento.
Nei pazienti con nefrite lupica attiva, Benlysta deve essere usato in associazione con corticosteroidi e micofenolato o ciclofosfamide per l'induzione, o micofenolato o azatioprina per il mantenimento.
Transizione della somministrazione da endovenosa a sottocutanea
LES
Se un paziente con LES passa dalla somministrazione endovenosa di Benlysta alla somministrazione sottocutanea, la prima iniezione sottocutanea deve essere somministrata 1 o 4 settimane dopo l’ultima dose endovenosa (vedere paragrafo 5.2).
Nefrite lupica
Se un paziente con nefrite lupica passa dalla somministrazione endovenosa di Benlysta alla somministrazione sottocutanea, si raccomanda che la prima dose da 200 mg per iniezione sottocutanea venga somministrata da 1 a 2 settimane dopo l’ultima dose endovenosa. Questo passaggio può avvenire in qualsiasi momento dopo che il paziente ha completato le prime 2 dosi endovenose (vedere paragrafo 5.2).
Popolazioni speciali
Anziani
I dati relativi ai pazienti con età ≥ 65 anni sono limitati (vedere paragrafo 5.1). Benlysta deve essere impiegato con attenzione nei pazienti anziani. Non è richiesto un aggiustamento della dose (vedere paragrafo 5.2).
Compromissione renale
Belimumab è stato studiato in un numero limitato di pazienti affetti da LES con compromissione renale. Sulla base delle informazioni disponibili, non è richiesto un aggiustamento della dose nei pazienti con compromissione renale lieve, moderata o severa. Tuttavia, a causa della mancanza di dati, si raccomanda cautela nei pazienti con compromissione renale severa (vedere paragrafo 5.2).
Compromissione epatica
Non sono stati condotti studi specifici con Benlysta in pazienti con compromissione epatica. È improbabile che i pazienti con compromissione epatica richiedano un aggiustamento della dose (vedere paragrafo 5.2).
Popolazione pediatrica
LES
La dose di Benlysta raccomandata per i bambini di età pari o superiore ai 5 anni è di 10 mg/kg di peso corporeo ai giorni 0, 14 e 28 e in seguito ad intervalli di 4 settimane.
La sicurezza e l'efficacia della somministrazione per via endovenosa di Benlysta nei bambini di età inferiore ai 5 anni non sono state stabilite. Non ci sono dati disponibili.
Nefrite lupica
La sicurezza e l'efficacia della somministrazione per via endovenosa di Benlysta nei bambini e negli adolescenti di età inferiore ai 18 anni non sono state stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Benlysta è somministrato per infusione endovenosa, e deve essere ricostituito e diluito prima della somministrazione. Per le istruzioni su ricostituzione, diluizione e conservazione del medicinale prima della somministrazione, vedere paragrafo 6.6.
Benlysta deve essere somministrato per infusione endovenosa della durata di 1 ora.
Benlysta non deve essere somministrato come bolo endovenoso.
La velocità di infusione può essere rallentata o interrotta se il paziente sviluppa una reazione da infusione. L’infusione deve essere interrotta immediatamente se il paziente manifesta una reazione avversa potenzialmente pericolosa per la vita (vedere paragrafi 4.4 e 4.8).
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni di impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Benlysta non è stato studiato nei seguenti gruppi di pazienti adulti e pediatrici, nei quali non è raccomandato:
- lupus attivo severo a carico del sistema nervoso centrale (vedere paragrafo 5.1)
- HIV
- anamnesi positiva, o malattia in corso, per epatite B o C
- ipogammaglobulinemia (IgG < 400 mg/dL) o deficit di IgA (IgA< 10 mg/dL)
- anamnesi positiva per trapianto di organo maggiore o trapianto di cellule staminali ematopoietiche / trapianto di midollo o trapianto renale.
Uso concomitante di terapia che ha come target le cellule B
I dati disponibili non supportano la co-somministrazione di rituximab con Benlysta nei pazienti con LES (vedere paragrafo 5.1). È necessario porre attenzione se Benlysta è co-somministrato con un’altra terapia che abbia come target le cellule B.
Reazioni da infusione e ipersensibilità
La somministrazione di Benlysta può causare reazioni di ipersensibilità e reazioni da infusione che possono essere severe e fatali. Nel caso di una reazione severa, la somministrazione di Benlysta deve essere interrotta e deve essere somministrata una terapia medica appropriata (vedere paragrafo 4.2). Il rischio di reazioni di ipersensibilità è maggiore con le prime due infusioni; tuttavia, tale rischio deve essere considerato per ogni somministrazione per infusione. I pazienti con anamnesi positiva per allergie multiple a farmaci o ipersensibilità significativa possono essere soggetti ad un aumento del rischio.
Prima dell’infusione di Benlysta, può essere somministrato un pre-trattamento che include un antistaminico, con o senza un antipiretico. Non vi è sufficiente evidenza per determinare se la pre-medicazione riduce la frequenza o la severità delle reazioni da infusione.
Negli studi clinici reazioni gravi da infusione e di ipersensibilità hanno interessato lo 0,9 % circa dei pazienti
| adulti, ed hanno incluso reazioni anafilattiche, bradicardia, ipotensione, angioedema e dispnea. Le reazioni da | ||
| infusione si sono presentate più frequentemente durante le prime due infusioni e tendevano a ridursi con le | ||
| infusioni successive | ||
(vedere paragrafo 4.8). È stata riportata la comparsa di sintomi di ipersensibilità acuta nei pazienti varie ore dopo la somministrazione per infusione. È stata anche osservata la ricomparsa di reazioni clinicamente significative dopo l’inizio del trattamento appropriato dei sintomi (vedere paragrafi 4.2 e 4.8). Pertanto, Benlysta deve essere somministrato in un ambiente dove siano immediatamente disponibili risorse per il trattamento di tali reazioni. Si raccomanda che i pazienti rimangano sotto controllo clinico per un periodo prolungato di tempo (per varie ore), a seguito almeno delle 2 prime infusioni, tenendo conto della possibilità di una reazione ad inizio ritardato. I pazienti devono essere informati che le reazioni di ipersensibilità sono possibili il giorno dell’infusione, o vari giorni dopo, e devono essere informati dei potenziali segni e sintomi e della possibilità della loro ricomparsa. I pazienti devono essere istruiti di rivolgersi immediatamente al medico se presentano uno qualsiasi di questi sintomi. Il foglio illustrativo deve essere fornito al paziente ogni volta che viene somministrato Benlysta (vedere paragrafo 4.2).
Sono state anche osservate reazioni di ipersensibilità non acuta, di tipo ritardato, che hanno incluso sintomi quali eruzione cutanea, nausea, affaticamento, mialgia, cefalea e edema facciale.
Infezioni
Il meccanismo d’azione di belimumab potrebbe aumentare il rischio di sviluppare infezioni negli adulti e nei bambini con lupus, incluse le infezioni opportunistiche e i bambini più piccoli possono essere a maggior rischio. Negli studi clinici controllati, l'incidenza di infezioni gravi è stata simile nei gruppi di Benlysta e placebo; tuttavia, le infezioni ad esito fatale (ad esempio polmonite e sepsi) si sono verificate più frequentemente nei pazienti trattati con Benlysta rispetto al placebo (vedere paragrafo 4.8). Deve essere presa in considerazione la vaccinazione contro lo pneumococco prima di iniziare il trattamento con Benlysta. Benlysta non deve essere iniziato nei pazienti con infezioni gravi attive (comprese le infezioni croniche gravi). I medici devono esercitare cautela e valutare attentamente se i benefici attesi superino i rischi quando prendono in considerazione l’uso di Benlysta nei pazienti con anamnesi positiva per infezioni ricorrenti. I medici devono avvisare i pazienti di contattare il proprio medico in caso sviluppino sintomi di un'infezione. I pazienti che sviluppano un'infezione mentre sono in trattamento con Benlysta devono essere attentamente monitorati e deve essere considerata l'interruzione della terapia con medicinali immunosoppressori, incluso Benlysta, fino alla risoluzione dell'infezione. Non è noto il rischio relativo all’uso di Benlysta nei pazienti con tubercolosi attiva o latente.
Depressione e suicidio
Nel corso di studi clinici controllati, con somministrazione endovenosa e con somministrazione sottocutanea, sono stati segnalati disturbi psichiatrici (depressione, ideazione e comportamento suicidari, inclusi suicidi) con frequenza maggiore in pazienti che ricevevano Benlysta (vedere paragrafo 4.8). Prima dell’inizio del trattamento con Benlysta i medici devono valutare il rischio di depressione e suicidio tenendo conto della storia clinica del paziente e del suo stato psichiatrico corrente e continuare a monitorare i pazienti durante il trattamento. I medici devono avvertire i pazienti (e chi li assiste, ove appropriato) di rivolgersi al medico in caso di comparsa o di peggioramento dei sintomi psichiatrici. Nei pazienti che manifestano tali sintomi, deve essere presa in considerazione l’interruzione del trattamento.
Reazioni avverse cutanee severe
Sindrome di Stevens-Johnson (Stevens-Johnson syndrome, SJS) e necrolisi epidermica tossica (Toxic epidermal necrolysis, TEN), che possono essere pericolose per la vita o ad esito fatale, sono state segnalate in associazione al trattamento con Benlysta. I pazienti devono essere avvisati dei segni e dei sintomi di SJS e TEN e devono essere attentamente monitorati per le reazioni cutanee. Se compaiono segni e sintomi indicativi di queste reazioni, Benlysta deve essere interrotto immediatamente e deve essere preso in considerazione un trattamento alternativo. Se il paziente ha sviluppato SJS o TEN con l'uso di Benlysta, il trattamento con Benlysta non deve essere mai più ripreso.
Leucoencefalopatia multifocale progressiva
Leucoencefalopatia multifocale progressiva (Progressive multifocal leukoencephalopathy, PML) è stata riportata con Benlysta nel trattamento del LES. I medici devono essere particolarmente attenti ai sintomi indicativi di PML che i pazienti possono non notare (ad esempio sintomi o segni cognitivi, neurologici o psichiatrici). I pazienti devono essere monitorati per l’insorgenza o il peggioramento di questi sintomi o segni, e se tali sintomi/segni si presentano, i pazienti devono essere inviati ad un neurologo e devono essere considerare le misure diagnostiche appropriate per la PML come clinicamente indicato. Se si sospetta la PML, la terapia immunosoppressiva, incluso Benlysta, deve essere sospesa fino a quando non sia stata esclusa la PML. Se la PML è confermata, la terapia immunosoppressiva, compreso Benlysta, deve essere interrotta.
Immunizzazione
I vaccini vivi non devono essere somministrati nei 30 giorni precedenti o in concomitanza con Benlysta, in quanto non è stata stabilita la sicurezza clinica. Non sono disponibili dati relativi alla trasmissione secondaria di infezioni da persone che ricevevano vaccini vivi a pazienti che ricevevano Benlysta.
A causa del meccanismo d’azione, belimumab può interferire con la risposta all’immunizzazione. Tuttavia, in uno studio in un piccolo gruppo di pazienti, che ha valutato la risposta ad un vaccino pneumococcico 23-valente, le risposte immunitarie complessive ai differenti sierotipi nei pazienti con LES in trattamento con Benlysta al momento della vaccinazione sono state simili a quelle dei pazienti in trattamento immunosoppressivo standard. Non vi sono dati sufficienti per trarre conclusioni relative alla risposta ad altri vaccini.
Dati limitati suggeriscono che Benlysta non influisce in modo significativo sulla capacità di mantenere una risposta immunitaria protettiva alle immunizzazioni ricevute prima della somministrazione di Benlysta. In un sotto-studio, in un piccolo gruppo di pazienti che aveva ricevuto in precedenza vaccinazioni per il tetano, per lo pneumococco o per l’influenza è stato rilevato il mantenimento dei titoli protettivi dopo il trattamento con Benlysta.
Patologie maligne e linfoproliferative
I medicinali immunomodulatori, incluso il Benlysta, possono aumentare il rischio di patologie maligne. È consigliata cautela quando si considera la terapia con Benlysta per i pazienti con anamnesi positiva per patologie maligne o quando viene considerata la prosecuzione del trattamento nei pazienti che sviluppano patologie maligne. Non sono stati studiati pazienti affetti da neoplasie maligne negli ultimi 5 anni, ad eccezione dei pazienti con carcinoma della cute basale o a cellule squamose o con carcinoma della cervice uterina, che sono stati escissi in modo completo o trattati in modo adeguato.
Contenuto di polisorbato 80
Questo medicinale contiene polisorbato 80 (vedere paragrafo 2), che può causare reazioni allergiche.
Contenuto di sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per dose, cioè essenzialmente ‘senza sodio’. Tuttavia, poiché Benlysta polvere per concentrato è diluito in una soluzione per infusione che contiene sodio, questo deve essere preso in considerazione per i pazienti che seguono una dieta sodio controllata (vedere paragrafo 6.6).
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati condotti studi in vivo di interazione. La formazione di alcuni enzimi CYP450 è soppressa da un incremento nei livelli di alcune citochine nel corso di infiammazioni croniche. Non è noto se belimumab possa essere un modulatore indiretto di tali citochine. Non può essere escluso un rischio di riduzione indiretta dell’attività CYP da parte di belimumab. Quando viene iniziato o interrotto il trattamento con belimumab, deve essere preso in considerazione il monitoraggio della terapia per i pazienti che sono trattati con substrati CYP aventi un ristretto indice terapeutico, per i quali la dose è aggiustata su base individuale (es. warfarin).
4.6 Fertilità, gravidanza e allattamento
Donne potenzialmente fertili/Contraccezione nei maschi e nelle femmine
Le donne potenzialmente fertili devono usare metodi contraccettivi efficaci durante il trattamento con Benlysta e per almeno 4 mesi dopo l’ultimo trattamento.
Gravidanza
Vi è un numero limitato di dati sull’uso di Benlysta nelle donne in gravidanza. Oltre all’atteso effetto farmacologico, ovvero alla riduzione delle cellule B, studi nell’animale condotti sulle scimmie non indicano effetti dannosi diretti o indiretti relativi alla tossicità riproduttiva (vedere paragrafo 5.3). Benlysta non deve essere usato in gravidanza a meno che il potenziale beneficio non giustifichi il potenziale rischio per il feto.
Allattamento
Non è noto se Benlysta sia escreto nel latte umano o se sia assorbito per via sistemica dopo l’ingestione. Tuttavia, belimumab è stato rilevato nel latte di scimmie femmine alle quali erano stati somministrati 150 mg/kg di peso corporeo ogni 2 settimane.
Poiché gli anticorpi materni (IgG) sono escreti nel latte materno, si raccomanda di valutare se interrompere l’allattamento con latte materno o interrompere la terapia con Benlysta, tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non vi sono dati sugli effetti di belimumab sulla fertilità umana. Gli effetti sulla fertilità maschile e femminile non sono stati formalmente valutati negli studi sull’animale (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull'uso di macchinari
Non sono stati condotti studi relativi agli effetti sulla capacità di guidare veicoli e sull'uso di macchinari. Effetti negativi su tali attività non possono essere previsti sulla base della farmacologia di belimumab. Si raccomanda di tenere presente lo stato clinico del soggetto ed il profilo degli effetti indesiderati di Benlysta quando si valuta la capacità del paziente di svolgere attività che richiedano capacità cognitive, motorie o di giudizio.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza negli adulti
La sicurezza di belimumab nei pazienti affetti da LES è stata valutata in tre studi pre-registrativi, controllati con placebo con somministrazione endovenosa, uno studio successivo regionale controllato con placebo con somministrazione endovenosa, uno studio controllato con placebo con somministrazione sottocutanea e due studi post-marketing controllati con placebo con somministrazione endovenosa; la sicurezza nei pazienti con nefrite lupica attiva è stata valutata in uno studio controllato con placebo con somministrazione endovenosa.
I dati riportati nella seguente tabella riflettono l’esposizione in 674 pazienti con LES provenienti dai tre studi clinici pre-registrativi e in 470 pazienti nel successivo studio controllato con placebo, trattati con Benlysta per via endovenosa (10 mg/kg di peso corporeo per la durata di 1 ora, ai Giorni 0, 14, 28, e poi ogni 28 giorni fino a 52 settimane) e 556 pazienti con LES esposti a Benlysta per via sottocutanea (200 mg una volta a settimana fino a 52 settimane). I dati di sicurezza presentati includono, per alcuni pazienti con LES, quelli rilevati oltre la Settimana 52. I dati riflettono l’ulteriore esposizione in 224 pazienti con nefrite lupica attiva trattati con Benlysta per via endovenosa (10 mg/kg di peso corporeo fino a 104 settimane). Sono inclusi anche i dati delle segnalazioni post-marketing.
La maggioranza dei pazienti aveva ricevuto in concomitanza anche uno o più dei seguenti trattamenti per il LES: corticosteroidi, medicinali immunomodulatori, anti-malarici, medicinali anti-infiammatori non steroidei.
Le reazioni avverse sono state riportate nel 84 % dei pazienti trattati con Benlysta e nel 87 % dei pazienti trattati con placebo. La reazione avverse più frequentemente riportata (≥5 % dei pazienti affetti da LES trattati con Benlysta più standard of care e ad una frequenza ≥1 % maggiore rispetto a placebo) è stata nasofaringite. La percentuale dei pazienti che hanno interrotto il trattamento a causa delle reazioni avverse è stata del 7 % per i pazienti trattati con Benlysta e del 8 % per i pazienti trattati con placebo.
Le reazioni avverse più frequentemente riportate (> 5 % dei pazienti con nefrite lupica attiva trattati con Benlysta più lo standard of care) sono state infezione del tratto respiratorio superiore, infezione del tratto urinario e herpes zoster. La percentuale di pazienti che hanno interrotto il trattamento a causa di reazioni avverse è stata del 12,9 % per i pazienti trattati con Benlysta e del 12,9 % per i pazienti trattati con placebo.
Reazioni avverse cutanee severe: sindrome di Stevens-Johnson (SJS) e necrolisi epidermica tossica (TEN) sono state segnalate in associazione al trattamento con Benlysta (vedere paragrafo 4.4).
Tabella delle reazioni avverse
Le reazioni avverse sono elencate di seguito in base alla classificazione per sistemi e organi secondo MedDRA ed in base alla frequenza. Le categorie di frequenza usate sono:
Molto comune ≥ 1/10
Comune ≥ 1/100, < 1/10
Non comune ≥ 1/1.000, < 1/100
Raro ≥ 1/10.000, < 1/1.000
Non nota non può essere stimata in base ai dati disponibili.
All’interno di ciascuna classe di frequenza, gli effetti indesiderati sono riportati in ordine decrescente di gravità. La frequenza assegnata è la più alta osservata con entrambe le formulazioni.
| Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Infezioni ed infestazioni1 | Molto comune | Infezioni batteriche, ad esempio bronchite, infezioni del tratto urinario |
| Comune | Gastroenterite virale, faringite, nasofaringite, infezioni virali del tratto respiratorio superiore | |
| Patologie del sistema emolinfopoietico | Comune | Leucopenia |
| Disturbi del sistema immunitario | Comune | Reazioni di ipersensitività2 |
| Non comune | Reazione anafilattica | |
| Raro | Reazioni di ipersensibilità non acuta, di tipo ritardato | |
| Disturbi psichiatrici | Comune | Depressione |
| Non comune | Comportamento suicidario, ideazione suicidaria | |
| Patologie del sistema nervoso | Comune | Emicrania |
| Patologie gastrointestinali | Comune | Diarrea, nausea |
| Patologie della cute e del tessuto sottocutaneo | Comune | Reazioni in sede di iniezione3, orticaria, eruzione cutanea |
| Non comune | Angioedema, | |
| Non nota | Sindrome di Stevens-Johnson, necrolisi epidermica tossica | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Comune | Dolore alle estremità |
| Patologie generali e condizioni relative alla sede di somministrazione | Comune | Reazioni sistemiche2 correlate all’infusione o all’iniezione, piressia |
1 Vedere ‘Descrizione delle reazioni avverse selezionate’ e paragrafo 4.4 ‘Infezioni’ per ulteriori informazioni. 2 Le ‘Reazioni da ipersensibilità’ comprendono un gruppo di reazioni, inclusa l’anafilassi, e si possono manifestare con una gamma di sintomi che includono ipotensione, angioedema, orticaria o altre eruzioni cutanee, prurito, e dispnea. Le ‘Reazioni sistemiche correlate all’infusione o all’iniezione’ comprendono un gruppo di reazioni e si possono manifestare con una gamma di sintomi che includono bradicardia, mialgia, cefalea, eruzione cutanea, orticaria, piressia, ipotensione, ipertensione, capogiri, e artralgia. A causa della sovrapposizione dei segni e dei sintomi non è possibile distinguere in tutti i casi tra reazioni da ipersensibilità e reazioni sistemiche correlate all'infusione o all'iniezione.
3 Pertinente solo alla formulazione sottocutanea.
Descrizione delle reazioni avverse selezionate
I dati presentati di seguito sono ottenuti dai tre studi clinici pre-registrativi per via endovenosa (solo dose endovenosa da 10 mg/kg di peso corporeo) e dallo studio clinico per via sottocutanea. ‘Infezioni e Disturbi psichiatrici’ include anche dati da uno studio post-marketing.
Reazioni sistemiche da infusione o da iniezione e ipersensibilità: reazioni sistemiche da infusione o da iniezione e ipersensibilità sono state generalmente osservate il giorno della somministrazione, ma reazioni acute di ipersensibilità possono verificarsi anche vari giorni dopo la somministrazione stessa. I pazienti con anamnesi positiva per allergie multiple a farmaci o reazioni di ipersensibilità significative possono essere soggetti ad un aumento del rischio.
L’incidenza delle reazioni da infusione e delle reazioni da ipersensibilità dopo somministrazione endovenosa con comparsa entro 3 giorni dall’infusione è stata del 12 % nel gruppo in trattamento con Benlysta e del 10 % nel gruppo in trattamento con placebo, con l’1,2 % e lo 0,3 %, rispettivamente, che ha richiesto l’interruzione permanente del trattamento.
Infezioni: l’incidenza complessiva delle infezioni negli studi LES pre-registrativi per via endovenosa e per via sottocutanea è stata del 63 % in entrambi i gruppi che hanno ricevuto Benlysta o placebo. Le infezioni che si sono verificate in almeno il 3 % dei pazienti trattati con Benlysta e almeno l’1 % più di frequente rispetto ai pazienti che ricevevano placebo sono state infezioni virali del tratto respiratorio superiore, bronchiti e infezioni batteriche delle vie urinarie. Infezioni gravi si sono verificate nel 5 % dei pazienti che ricevevano Benlysta o placebo; di queste le infezioni opportunistiche gravi sono state rispettivamente lo 0,4 % e lo 0 %. Infezioni che hanno portato all’interruzione del trattamento si sono verificate nello 0,7 % dei pazienti che ricevevano Benlysta e nell’1,5 % dei pazienti che ricevevano placebo. Alcune infezioni sono state severe o fatali.
Per informazioni sulle infezioni osservate nei pazienti pediatrici con LES vedere il paragrafo Popolazione pediatrica di seguito.
Nello studio sulla nefrite lupica, i pazienti venivano trattati con terapia standard di fondo (vedere paragrafo 5.1) e l'incidenza complessiva delle infezioni era dell'82 % nei pazienti trattati con Benlysta rispetto al 76 % nei pazienti che ricevevano placebo. Infezioni serie si sono verificate nel 13,8 % dei pazienti che ricevevano Benlysta e nel 17,0 % dei pazienti che ricevevano placebo. Infezioni ad esito fatale si sono verificate nello 0,9 % (2/224) dei pazienti trattati con Benlysta e nello 0,9 % (2/224) dei pazienti che ricevevano placebo.
In uno studio LES post-marketing di sicurezza, randomizzato, in doppio cieco, di 52 settimane (BEL115467) che ha valutato la mortalità e gli eventi avversi specifici negli adulti, si sono verificate infezioni gravi nel 3,7 % dei pazienti che avevano ricevuto Benlysta (10 mg/kg di peso corporeo per via endovenosa) rispetto al 4,1 % dei pazienti che avevano ricevuto placebo. Tuttavia, infezioni ad esito fatale (ad esempio polmonite e sepsi) si sono verificate nello 0,45 % (9/2002) dei pazienti trattati con Benlysta rispetto allo 0,15 % (3/2001) dei pazienti che hanno ricevuto placebo, mentre l'incidenza di mortalità per tutte le cause è stata dello 0,50 % (10/2002) rispetto allo 0,40 % (8/2001), rispettivamente. La maggior parte delle infezioni fatali è stata osservata durante le prime 20 settimane di trattamento con Benlysta.
Disturbi psichiatrici: negli studi clinici LES pre-registrativi con somministrazione endovenosa, sono stati segnalati eventi psichiatrici gravi nell’1,2 % (8/674) dei pazienti che ricevevano Benlysta 10 mg/kg di peso corporeo e nello 0,4 % (3/675) dei pazienti che ricevevano placebo. É stata riportata depressione grave nello 0,6 % (4/674) dei pazienti che ricevevano Benlysta 10 mg/kg di peso corporeo e nello 0,3 % (2/675) dei pazienti che ricevevano placebo. Si sono verificati due suicidi in pazienti trattati con Benlysta (incluso un paziente che riceveva Benlysta 1 mg/kg di peso corporeo).
In uno studio LES post-marketing, sono stati segnalati eventi psichiatrici gravi nell’1,0 % (20/2002) dei pazienti che ricevevano Benlysta e nello 0,3 % (6/2001) dei pazienti che ricevevano placebo. É stata riportata depressione grave nello 0,3 % (7/2002) dei pazienti che ricevevano Benlysta e per <0,1 % (1/2001) dei pazienti che ricevevano placebo. L’incidenza complessiva di ideazione o comportamento suicidari gravi o di autolesionismo senza intento suicidario è stata lo 0,7 % (15/2002) nei pazienti che ricevevano Benlysta e lo 0,2 % (5/2001) nel gruppo placebo. Non è stato segnalato suicidio in nessun gruppo.
Gli studi LES con somministrazione endovenosa sopra citati non hanno escluso i pazienti con storia clinica di disturbi psichiatrici.
Nello studio clinico LES con somministrazione sottocutanea, che ha escluso i pazienti con storia clinica di disturbi psichiatrici, gli eventi psichiatrici gravi sono stati segnalati nello 0,2 % (1/556) dei pazienti che ricevevano Benlysta e in nessun paziente che riceveva placebo. Non ci sono stati eventi gravi correlati alla depressione o suicidi in nessun gruppo.
Leucopenia: l’incidenza della leucopenia segnalata nei pazienti con LES come reazione avversa è stata del 3 % nel gruppo che ha ricevuto Benlysta e del 2 % nel gruppo che ha ricevuto placebo.
Patologie gastrointestinali: i pazienti obesi [Indice di massa corporea (IMC) > 30 kg/m2] con LES trattati per via endovenosa con Benlysta hanno segnalato percentuali più elevate di nausea, vomito e diarrea rispetto al placebo, ed in confronto ai pazienti con peso normale (IMC da ≥ 18,5 a ≤ 30 kg/m2). Nessuno di questi eventi gastrointestinali nei pazienti obesi è stato grave.
Popolazione pediatrica
Il profilo delle reazioni avverse nei pazienti pediatrici si basa su uno studio per via sottocutanea e uno studio per via endovenosa.
In uno studio in aperto di 52 settimane in cui 25 pazienti pediatrici (di età compresa tra 10 e 17 anni) con LES hanno ricevuto Benlysta per via sottocutanea ad un'esposizione paragonabile a quella degli adulti (200 mg a un intervallo di dosaggio stabilito in base al peso corporeo), in concomitanza ai trattamenti di fondo, il profilo di sicurezza nei pazienti pediatrici trattati con Benlysta per via sottocutanea era coerente con il profilo di sicurezza noto per belimumab.
In uno studio di 52 settimane controllato con placebo in cui 53 pazienti (di età compresa tra 6 e 17 anni) con LES hanno ricevuto Benlysta (10 mg/kg di peso corporeo per via endovenosa ai giorni 0, 14, 28 e successivamente ogni 28 giorni, in concomitanza ai trattamenti di fondo), non sono stati osservati nuovi segnali di sicurezza nella popolazione pediatrica di età pari o superiore a 12 anni (n = 43). I dati di sicurezza nei bambini di età inferiore a 12 anni (n = 10) sono limitati.
Infezioni
Gruppo di età compresa tra 5 e 11 anni: sono state segnalate infezioni in 8/10 pazienti che ricevevano Benlysta per via endovenosa e in 3/3 pazienti che ricevevano placebo e sono state segnalate infezioni gravi in 1/10 pazienti che ricevevano Benlysta per via endovenosa e in 2/3 pazienti che ricevevano placebo (vedere paragrafo 4.4).
Gruppo di età compresa tra 12 e 17 anni: sono state segnalate infezioni in 22/43 pazienti che ricevevano Benlysta per via endovenosa e in 25/37 pazienti che ricevevano placebo e sono state segnalate infezioni gravi in 3/43 pazienti che ricevevano Benlysta per via endovenosa e in 3/37 pazienti che ricevevano placebo. Nella fase di estensione in aperto si è verificata una infezione ad esito fatale in un paziente che riceveva Benlysta per via endovenosa.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V.
4.9 Sovradosaggio
L'esperienza clinica relativa al sovradosaggio di Benlysta è limitata. Le reazioni avverse segnalate in associazione a casi di sovradosaggio sono state coerenti con quelle attese per belimumab.
Nell’uomo, sono state somministrate a distanza di 21 giorni due dosi fino a 20 mg/kg di peso corporeo per via endovenosa con nessun aumento dell’incidenza o della severità degli effetti indesiderati rispetto alle dosi di 1, 4, o 10 mg/kg di peso corporeo.
In caso di sovradosaggio involontario, i pazienti devono essere attentamente osservati e deve essere somministrato un trattamento di supporto, come appropriato.
5. PROPRIETA’ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Immunosoppressori, anticorpi monoclonali, codice ATC: L04AG04
Meccanismo d’azione
Belimumab è un anticorpo monoclonale IgG1λ specifico per la proteina solubile umana che stimola i linfociti B (BLyS, chiamato anche BAFF e TNFSF13B). Belimumab blocca il legame del BLyS solubile, un fattore di sopravvivenza della cellula B, con i suoi recettori sulle cellule B. Belimumab non lega le cellule B direttamente, ma con il legame BLyS, belimumab inibisce la sopravvivenza delle cellule B, incluse le cellule B autoreattive, e riduce la differenziazione delle cellule B a plasmacellule producenti immunoglobuline.
I livelli di BLyS sono elevati nei pazienti affetti da LES e altre malattie autoimmuni. Vi è una associazione tra i livelli plasmatici di BLyS e l’attività della malattia LES. Il contributo relativo dei livelli di BLyS alla patofisiologia del LES non è del tutto compreso.
Effetti farmacodinamici
Negli studi clinici sono state osservate modifiche nei biomarcatori con Benlysta somministrato per via endovenosa. Nei pazienti adulti con LES con ipergammaglobulinemia, è stata osservata la normalizzazione dei livelli di IgG alla Settimana 52 nel 49 % e nel 20 % dei pazienti che ricevevano Benlysta e placebo, rispettivamente.
Alla Settimana 52, nei pazienti con LES con anticorpi anti-dsDNA positivi, il 16 % dei pazienti trattati con Benlysta si trasformava in anti-dsDNA negativi rispetto al 7 % dei pazienti che ricevevano placebo.
Nei pazienti con LES con bassi livelli di complemento, è stata osservata la normalizzazione del C3 e del C4 alla Settimana 52 rispettivamente nel 38 % e nel 44 % dei pazienti che ricevevano Benlysta e nel 17 % e 18 % dei pazienti che ricevevano placebo.
Degli anticorpi anti-fosfolipidi, è stato misurato solo l’anticorpo anti-cardiolipina. Per l’anticorpo IgA anti-cardiolipina è stata osservata una riduzione del 37 % alla Settimana 52 (p = 0,0003), per l’anticorpo IgG anti-cardiolipina è stata osservata una riduzione del 26 % alla Settimana 52 (p = 0,0324) e per l’anticorpo IgM anti-cardiolipina è stata osservata una riduzione del 25 % (p = NS, 0,46).
Le modifiche delle cellule B (includendo cellule B naïve, di memoria, attivate e plasmacellule) e dei livelli di IgG che si sono manifestate nei pazienti con LES nel corso del trattamento con belimumab per via endovenosa sono state monitorate in uno studio non controllato di estensione a lungo termine. Dopo 7 anni e mezzo di trattamento (incluso lo studio originario di 72 settimane), è stata osservata una riduzione sostanziale e prolungata in vari sottogruppi di cellule B, che ha portato ad una riduzione mediana dell'87 % delle cellule B naïve, del 67 % delle cellule B di memoria, del 99 % delle cellule B attivate ed una riduzione mediana del 92% delle plasmacellule. Dopo circa 7 anni è stata osservata una riduzione mediana del 28 % dei livelli di IgG, con l'1,6 % dei soggetti che presentava una riduzione dei livelli di IgG al di sotto di 400 mg/dL. Nel corso dello studio, l’incidenza riportata degli effetti indesiderati è generalmente rimasta stabile o è diminuita.
Nei pazienti con nefrite lupica attiva, dopo trattamento con Benlysta (10 mg/kg di peso corporeo per via endovenosa) o con placebo, si è verificato un aumento dei livelli sierici di IgG che è stato associato a una diminuzione della proteinuria. Rispetto al placebo, nel gruppo Benlysta sono stati osservati aumenti minori dei livelli sierici di IgG, come previsto dal meccanismo noto di belimumab. Alla settimana 104, l'aumento percentuale mediano delle IgG rispetto al basale è stato del 17 % per Benlysta e del 37 % per il placebo. Le riduzioni degli autoanticorpi, gli aumenti del complemento e le riduzioni delle cellule B circolanti totali e dei sottogruppi di cellule B osservati erano coerenti con gli studi LES.
In uno studio con somministrazione endovenosa in pazienti pediatrici con LES (di età compresa tra 6 e 17 anni), la risposta farmacodinamica è stata coerente con i dati negli adulti.
Immunogenicità
Nei campioni raccolti, il test di sensibilità per la neutralizzazione degli anticorpi e degli anticorpi non-specifici anti-farmaco (ADA) è limitato dalla presenza del farmaco attivo. Pertanto, nella popolazione studiata, non è nota la reale presenza di neutralizzazione degli anticorpi e degli anticorpi non-specifici anti-farmaco. Nei due studi LES di Fase III negli adulti, 4 dei 563 pazienti (0,7 %) del gruppo trattato con 10 mg/kg di peso corporeo e 27 su 559 pazienti (4,8 %) del gruppo trattato con 1 mg/kg di peso corporeo sono risultati positivi al test per la presenza persistente degli anticorpi anti-belimumab. Tra i soggetti positivo-persistenti negli studi LES di Fase III, 1/10 (10 %), 2/27 (7 %) e 1/4 (25 %) dei soggetti trattati con placebo, dei gruppi trattati con 1 mg/kg di peso corporeo e con 10 mg/kg di peso corporeo, rispettivamente, hanno presentato reazioni da infusione nel giorno della somministrazione; queste reazioni da infusione sono state tutte non gravi e di intensità da lieve a moderata. Pochi pazienti con ADA hanno riferito effetti indesiderati gravi/severi. Le percentuali di reazioni da infusione tra i soggetti positivo-persistenti erano paragonabili alle percentuali dei pazienti ADA negativi: 75/552 (14 %), 78/523 (15 %), e 83/559 (15 %) nel gruppo placebo, nei gruppi 1 mg/kg di peso corporeo e 10 mg/kg di peso corporeo, rispettivamente.
Nello studio sulla nefrite lupica in cui 224 pazienti adulti hanno ricevuto Benlysta 10 mg/kg di peso corporeo per via endovenosa, non sono stati rilevati anticorpi anti belimumab.
In uno studio con somministrazione endovenosa in pazienti pediatrici dai 6 ai 17 anni (n = 53) con LES, nessuno dei pazienti ha sviluppato anticorpi anti-belimumab.
Efficacia clinica e sicurezza
LES
Infusione endovenosa negli adulti
L’efficacia di Benlysta somministrato per via endovenosa è stata valutata in 2 studi randomizzati, in doppio cieco, controllati con placebo, su 1.684 pazienti con una diagnosi clinica di LES in base ai criteri di classificazione dell'American College of Rheumatology (ACR). I pazienti avevano LES come malattia attiva, definita come punteggio SELENA-SLEDAI (SELENA = Safety of Estrogens in Systemic Lupus Erythematosus National Assessment; SLEDAI = Systemic Lupus Erythematosus Disease Activity Index) ≥ 6 e come risultati positivi allo screening del test anticorpo anti-nucleo (ANA) (titolo ANA ≥ 1:80 e/o anti-dsDNA positivi [≥ 30 unità/mL]). I pazienti erano in un regime stabile di trattamento del LES, che consisteva in (da soli o in associazione): corticosteroidi, anti-malarici, FANS o altri immunosoppressivi. I due studi avevano un disegno simile, ad eccezione del fatto che BLISS-76 era uno studio di 76 settimane e che BLISS-52 era uno studio di 52 settimane. In entrambi gli studi l’endpoint primario di efficacia è stato valutato a 52 settimane.
Sono stati esclusi pazienti che avevano nefrite lupica attiva severa e pazienti che avevano lupus attivo severo del sistema nervoso centrale (SNC).
BLISS-76 è stato condotto principalmente nel Nord America e in Europa Occidentale. I medicinali di base includevano corticosteroidi (76 %; il 46 % > 7,5 mg/die), immunosoppressori (56 %), e anti-malarici (63 %).
BLISS-52 è stato condotto in Sud America, in Europa Orientale, in Asia, e in Australia. I medicinali di base includevano corticosteroidi (96 %; il 69 % > 7,5 mg/die), immunosoppressori (42 %), e anti-malarici (67 %).
Al basale, il 52 % dei pazienti aveva una attività della malattia elevata (punteggio SELENA SLEDAI ≥ 10), il 59 % dei pazienti presentava un interessamento del sistema mucocutaneo, il 60 % di quello muscoloscheletrico, il 16 % ematologico, l’11 % renale e il 9 % vascolare (BILAG A o B al basale).
L’endpoint primario di efficacia è stato un endpoint composito (SLE Responder Index) che ha definito come risposta il soddisfacimento dei seguenti criteri alla Settimana 52 rispetto al basale:
- riduzione ≥ 4 punti nel punteggio SELENA-SLEDAI, e
- nessun nuovo punteggio nel sistema A del British Isles Lupus Assessment Group (BILAG) o 2 nuovi punteggi BILAG B, e
- nessun peggioramento (aumento < 0,30 punti) nel punteggio del Physician’s Global Assessment (PGA)
Il SLE Responder Index misura il miglioramento dell’attività della patologia LES, senza peggioramento in ciascun sistema e organo, o della condizione complessiva del paziente.
Tabella 1. Percentuale di risposta alla Settimana 52
| Risposta | BLISS-76 | BLISS-52 | BLISS-76 e BLISS-52 aggregati | |||
Placebo1 (n = 275) | Benlysta 10 mg/kg1 (n = 273) | Placebo1 (n = 287) | Benlysta 10 mg/kg1 (n = 290) | Placebo1 (n = 562) | Benlysta 10 mg/kg1 (n = 563) | |
SLE responder index Differenza osservata vs placebo Odds ratio (CI al 95 %) vs placebo | 33,8 % | 43,2 % (p = 0,021) 9,4 % 1,52 (1,07; 2,15) | 43,6 % | 57,6 % (p = 0,0006) 14,0 % 1,83 (1,30; 2,59) | 38,8 % | 50,6 % (p < 0,0001) 11,8 % 1,68 (1,32; 2,15) |
| Componenti del SLE responder index | ||||||
Percentuale dei pazienti con riduzione SELENA- SLEDAI ≥ 4 | 35,6 % | 46,9 % (p = 0,006) | 46,0 % | 58,3 % (p = 0,0024) | 40,9 % | 52,8 % (p < 0,0001) |
| Percentuale dei pazienti con nessun peggioramento dell’indice BILAG | 65,1 % | 69,2 % (p = 0,32) | 73,2 % | 81,4 % (p = 0,018) | 69,2 % | 75,5 % (p = 0,019) |
| Percentuale dei pazienti con nessun peggioramento del PGA | 62,9 % | 69,2 % (p = 0,13) | 69,3 % | 79,7 % (p = 0,0048) | 66,2 % | 74,6 % (p = 0,0017) |
1 Tutti i pazienti ricevevano terapia standard.
In un’analisi aggregata dei due studi, la percentuale dei pazienti che ricevevano > 7,5 mg/die di prednisone (o equivalente) al basale, nei quali la dose media di corticosteroide è stata ridotta di almeno il 25 % alla dose equivalente a ≤ 7,5 mg/die di prednisone durante la Settimana 40 fino alla 52, è stata del 17,9 % nel gruppo che riceveva Benlysta e del 12,3 % nel gruppo che riceveva placebo (p = 0,0451).
Le riacutizzazioni (flares) nel LES sono state definite in base al SELENA SLEDAI SLE Flare Index modificato. La mediana del tempo alla prima riacutizzazione è stata ritardata nel gruppo aggregato che riceveva Benlysta in confronto al gruppo che riceveva placebo (110 vs 84 giorni, hazard ratio = 0,84, p = 0,012). Sono state osservate riacutizzazioni severe nel 15,6 % del gruppo Benlysta rispetto al 23,7 % del gruppo placebo nel corso delle 52 settimane di osservazione (differenza osservata tra i trattamenti = - 8,1 %; hazard ratio = 0,64, p = 0,0011).
Benlysta ha dimostrato un miglioramento dell’affaticamento in confronto al placebo, misurato in un’analisi aggregata con la scala FACIT-Fatigue. La media della modifica del punteggio alla Settimana 52 dal basale è stata significativamente più elevata con Benlysta rispetto al placebo (4,70 vs 2,46; p = 0,0006).
Le analisi univariate e multivariate dell’endpoint primario in sotto-gruppi pre-definiti hanno dimostrato che il maggiore beneficio è stato osservato nei pazienti con più elevata attività della malattia, inclusi i pazienti con un punteggio SELENA SLEDAI ≥ 10, i pazienti che richiedevano steroidi per controllare la loro malattia ed i pazienti con bassi livelli di complemento.
L’analisi post-hoc ha identificato sottogruppi con risposta elevata, quali i pazienti con basso complemento e anti-dsDNA positivi al basale, vedere Tabella 2 per i risultati di questo esempio di gruppo ad alta attività di malattia. Di questi pazienti, il 64,5 % aveva un punteggio SELENA SLEDAI ≥ 10 al basale.
Tabella 2. Pazienti con basso complemento e anti-dsDNA positivi al basale
| Sottogruppo | Anti-dsDNA positivi E basso complemento | |
| Dati aggregati BLISS-76 e BLISS-52 | Placebo (n = 287) | Benlysta 10 mg/kg (n = 305) |
Percentuale di risposta SRI alla Settimana 52 (%) Differenza osservata trattamento vs placebo (%) | 31,7 | 51,5 (p < 0,0001) 19,8 |
Percentuale di risposta SRI (escluse modifiche complemento e anti-dsDNA) alla Settimana 52 (%) Differenza osservata trattamento vs placebo (%) | 28,9 | 46,2 (p < 0,0001) 17,3 |
Riacutizzazioni severe nelle 52 settimane Pazienti che hanno presentato riacutizzazione severa (%) Differenza osservata trattamento vs placebo (%) Tempo per una riacutizzazione severa [Hazard ratio (CI al 95 %)] | 29,6 | 19,0 10,6 0,61 (0,44; 0,85) (p = 0,0038) |
Riduzione del prednisone ≥ 25% rispetto al basale a ≤ 7,5 mg/die durante la settimana 40 fino alla 521 (%) Differenza osservata trattamento vs placebo (%) | (n = 173) 12,1 | (n = 195) 18,5 (p = 0,0964) 6,3 |
Miglioramento del punteggio FACIT-fatigue dal basale alla Settimana 52 (media) Differenza osservata trattamento vs placebo (differenza media) | 1,99 | 4,21 (p = 0,0048) 2,21 |
| Solo studio BLISS-76 | Placebo (n = 131) | Benlysta 10 mg/kg (n = 134) |
Percentuale di risposta SRI alla Settimana 76 (%) Differenza osservata trattamento vs placebo (%) | 27,5 | 39,6 (p = 0,0160) 12,1 |
1 Tra i pazienti con dose di prednisone al basale > 7,5 mg/die
L'efficacia e la sicurezza di Benlysta in associazione con un singolo ciclo di rituximab sono state studiate in uno studio di Fase III, randomizzato, in doppio cieco, controllato con placebo, della durata di 104 settimane che includeva 292 pazienti (BLISS-BELIEVE). L'endpoint primario è stato la percentuale di soggetti con uno stato di controllo della malattia, definito come un punteggio SLEDAI-2K ≤ 2, raggiunto senza immunosoppressori e con corticosteroidi a una dose equivalente di prednisone ≤ 5 mg/die alla settimana 52. Questo risultato è stato raggiunto nel 19,4 % (n = 28/144) dei pazienti trattati con Benlysta in associazione con rituximab e nel 16,7 % (n = 12/72) dei pazienti trattati con Benlysta in associazione con placebo (odds ratio 1,27; CI al 95 %: 0,60, 2,71; p = 0,5342). Nei pazienti trattati con Benlysta in associazione con rituximab è stata osservata una maggiore frequenza di eventi avversi (91,7 % vs. 87, 5%), di eventi avversi gravi (22,2 % vs. 13,9 %) e di infezioni gravi (9,0 % vs. 2,8 %) rispetto a Benlysta in associazione con placebo.
Nefrite lupica
Negli studi LES per via endovenosa, descritti sopra, sono stati esclusi i pazienti che avevano nefrite lupica attiva severa; tuttavia, l’11% dei pazienti aveva un coinvolgimento a livello renale al basale (basato sulla valutazione BILAG A o B). Il seguente studio è stato condotto nella nefrite lupica attiva.
L'efficacia e la sicurezza di Benlysta 10 mg/kg di peso corporeo somministrato per via endovenosa nell'arco di un'ora nei Giorni 0, 14, 28 e poi ogni 28 giorni, sono state valutate in uno studio di Fase III (BEL114054), della durata di 104 settimane, randomizzato (1:1), in doppio cieco, controllato con placebo, in 448 pazienti con nefrite lupica attiva. I pazienti avevano una diagnosi clinica di LES secondo i criteri di classificazione ACR, nefrite lupica di classe III, IV e/o V confermata da biopsia e avevano una malattia renale attiva allo screening che richiedeva una terapia standard. La terapia standard comprendeva corticosteroidi, da 0 a 3 somministrazioni endovenose di metilprednisolone (da 500 a1000 mg per somministrazione), seguite da prednisone orale da 0,5 a 1 mg/kg/die con una dose giornaliera totale ≤ 60 mg/die e ridotta a ≤ 10 mg/die entro la settimana 24, con:
- micofenolato mofetile da 1 a 3 g/die per via orale o micofenolato sodico da 720 a 2160 mg/die per via orale per l'induzione e il mantenimento, oppure
- ciclofosfamide 500 mg per via endovenosa ogni 2 settimane per 6 infusioni per l'induzione seguita da azatioprina per via orale ad una dose stabilita di 2 mg/kg/die per il mantenimento.
Questo studio è stato condotto in Asia, Nord America, Sud America ed Europa. L'età mediana dei pazienti era di 31 anni (range: da 18 a 77 anni); la maggior parte (88 %) erano femmine.
L'endpoint primario di efficacia era la Primary Efficacy Renal Response (PERR) alla settimana 104, definita come una risposta alla settimana 100 confermata da una misurazione ripetuta alla settimana 104 dei seguenti parametri: rapporto proteine:creatinina urinarie (uPCR) ≤ 700 mg/g (79,5 mg/mmol) e velocità di filtrazione glomerulare stimata (eGFR) ≥ 60 mL/min/1,73 m2 o nessuna diminuzione dell'eGFR > 20% dal valore pre-flare.
I principali endpoint secondari includevano:
- Complete Renal Response (CRR) definita come una risposta alla settimana 100 confermata da una misurazione ripetuta alla settimana 104 dei seguenti parametri: uPCR < 500 mg/g (56,8 mg/mmol) ed eGFR ≥ 90 mL/min/1,73 m2 o nessuna diminuzione dell'eGFR > 10 % dal valore pre-flare.
- PERR alla Settimana 52.
- Tempo all'evento renale o morte (evento renale definito come primo evento di malattia renale allo stadio finale, aumento del doppio della creatinina sierica, peggioramento renale [definito come aumento della proteinuria e/o compromissione della funzione renale], o il trattamento con una terapia non consentita legata alla malattia renale).
Secondo gli endpoint PERR e CRR, per essere considerato un responder, il trattamento con steroidi doveva essere ridotto a ≤ 10 mg/die dalla Settimana 24. Secondo questi endpoint, venivano considerati non responder i pazienti che interrompevano il trattamento precocemente, che venivano trattati con medicinali non consentiti o che si ritiravano dallo studio in anticipo.
La percentuale dei pazienti che raggiungeva la PERR alla Settimana 104 era significativamente più alta nei pazienti trattati con Benlysta rispetto al placebo. Anche i principali endpoint secondari mostravano un miglioramento significativo con Benlysta rispetto al placebo (Tabella 3).
Tabella 3. Risultati di efficacia nei pazienti adulti con nefrite lupica
| Endpoint di efficacia | Placebo n = 223 | Benlysta 10 mg/kg n = 223 | Differenza osservata vs. placebo | Odds/Hazard ratio vs. placebo (CI al 95 %) | P-value |
PERR alla Settimana 1041 Responders | 32,3 % | 43,0 % | 10,8 % | OR 1,55 (1,04, 2,32) | 0,0311 |
| Fattori della PERR | |||||
Rapporto proteine:creatinina urinarie ≤ 700 mg/g (79,5 mg/mmol) | 33,6 % | 44,4 % | 10,8 % | OR 1,54 (1,04, 2,29) | 0,0320 |
| eGFR ≥ 60 mL/min/1,73 m2 o nessuna diminuzione di eGFR dal valore pre-flare > 20% | 50,2 % | 57,4 % | 7,2 % | OR 1,32 (0,90, 1,94) | 0,1599 |
| Non fallimento del trattamento³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03, 2,63) | 0,0364 |
CRR alla Settimana 1041 Responders | 19,7 % | 30,0 % | 10,3 % | OR 1,74 (1,11, 2,74) | 0,0167 |
| Fattori della CRR | |||||
Rapporto proteine:creatinina urinarie < 500 mg/g (56,8 mg/mmol) | 28,7 % | 39,5 % | 10,8 % | OR 1,58 (1,05, 2,38) | 0,0268 |
| eGFR ≥ 90 mL/min/1,73 m2 o nessuna diminuzione di eGFR dal valore pre-flare > 10% | 39,9 % | 46,6 % | 6,7 % | OR 1,33 (0,90, 1,96) | 0,1539 |
| Non fallimento del trattamento³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03, 2,63) | 0,0364 |
PERR alla Settimana 521 Responders | 35,4 % | 46,6 % | 11,2 % | OR 1,59 (1,06, 2,38) | 0,0245 |
Tempo all’evento renale o morte1 Percentuale di pazienti con evento2 Tempo all’evento [Hazard ratio (CI al 95 %)] | 28,3% | 15,7% | - - | HR 0,51 (0,34, 0,77) | 0,0014 |
1 PERR alla settimana 104 è stata l'analisi di efficacia primaria; CRR alla settimana 104, PERR alla Settimana 52 e il tempo all'evento renale o morte sono stati inclusi nella gerarchia dei test pre-specificata. 2 Se si escludono i decessi dall'analisi (1 per Benlysta; 2 per il placebo), la percentuale dei pazienti con un evento renale è stata del 15,2 % per Benlysta rispetto al 27,4 % per il placebo (HR = 0,51; CI al 95 %: 0,34, 0,78).
³ Fallimento del trattamento: pazienti che hanno assunto medicinali non consentiti dal protocollo.
Una percentuale numericamente superiore di pazienti trattati con Benlysta ha raggiunto la PERR a partire dalla settimana 24 rispetto al placebo, e questa differenza di trattamento si è mantenuta fino alla settimana 104. A partire dalla settimana 12, una percentuale numericamente superiore di pazienti trattati con Benlysta ha raggiunto la CRR rispetto al placebo e la differenza numerica si è mantenuta fino alla settimana 104 (Figura 1).
Figura 1. Tassi di risposta negli adulti con nefrite lupica per visita
Primary Efficacy Renal Response (PERR)
Complete Renal Response (CRR)
Nelle analisi descrittive dei sottogruppi, gli endpoint di efficacia chiave (PERR e CRR) sono stati esaminati in base al regime di induzione (micofenolato o ciclofosfamide) e alla classe bioptica (Classe III o IV, Classe III + V o Classe IV + V o Classe V) (Figura 2).
Tempo (settimane)
Benlysta + Standard therapy (n = 223) Placebo + Standard therapy (n = 223) 
Resp
o
n
d
er
s
(
%)
+/
-
SE
Tempo (settimane)
Benlysta + Standard therapy (n = 223) Placebo + Standard therapy (n = 223) 
Resp
o
n
d
er
s
(
%)
+/
-
SE
Figura 2. Odds Ratio di PERR e CRR alla settimana 104 nei sottogruppi
Età ed etnia
Età
Non sono state osservate differenze nell’efficacia o nella sicurezza nei pazienti con LES di età ≥ 65 anni che hanno ricevuto Benlysta per via endovenosa o sottocutanea rispetto alla popolazione complessiva negli studi controllati con placebo; tuttavia, il numero di pazienti di età ≥ 65 anni (62 pazienti per l'efficacia e 219 per la sicurezza) non è sufficiente per determinare se essi rispondano in maniera differente rispetto ai pazienti più giovani.
Pazienti neri
Benlysta è stato somministrato per via endovenosa a pazienti neri con LES in uno studio (EMBRACE) di fase III/IV di 52 settimane, randomizzato (2:1), in doppio cieco, controllato verso placebo. L’efficacia è stata valutata in 448 pazienti. La percentuale di pazienti neri che hanno ottenuto una risposta SRI-S2K era maggiore nei pazienti che ricevevano Benlysta, ma la differenza rispetto al placebo non era statisticamente significativa. Tuttavia, coerentemente con i risultati da altri studi, nei pazienti neri con alta attività di malattia (basso complemento e auto-dsDNA positivi al basale, N = 141) la risposta SRI-S2K era 45,1 % per Benlysta 10 mg/kg di peso corporeo rispetto a 24,0 % per il placebo (odds ratio 3,00; CI al 95 %: 1,35; 6,68).
Popolazione pediatrica
LES
La sicurezza e l’efficacia di Benlysta sono state valutate in uno studio (PLUTO) randomizzato, di 52 settimane, in doppio-cieco, controllato verso placebo in 93 pazienti pediatrici con diagnosi clinica di LES secondo i criteri di classificazione ACR. I pazienti avevano attività di malattia LES, definita come un punteggio SELENA-SLEDAI ≥ 6 e positività allo screening per gli autoanticorpi, come descritto nelle sperimentazioni negli adulti. I pazienti erano in un regime stabile di trattamento del LES (standard of care) e avevano criteri di inclusione simili rispetto agli studi negli adulti. I pazienti che avevano nefrite lupica attiva 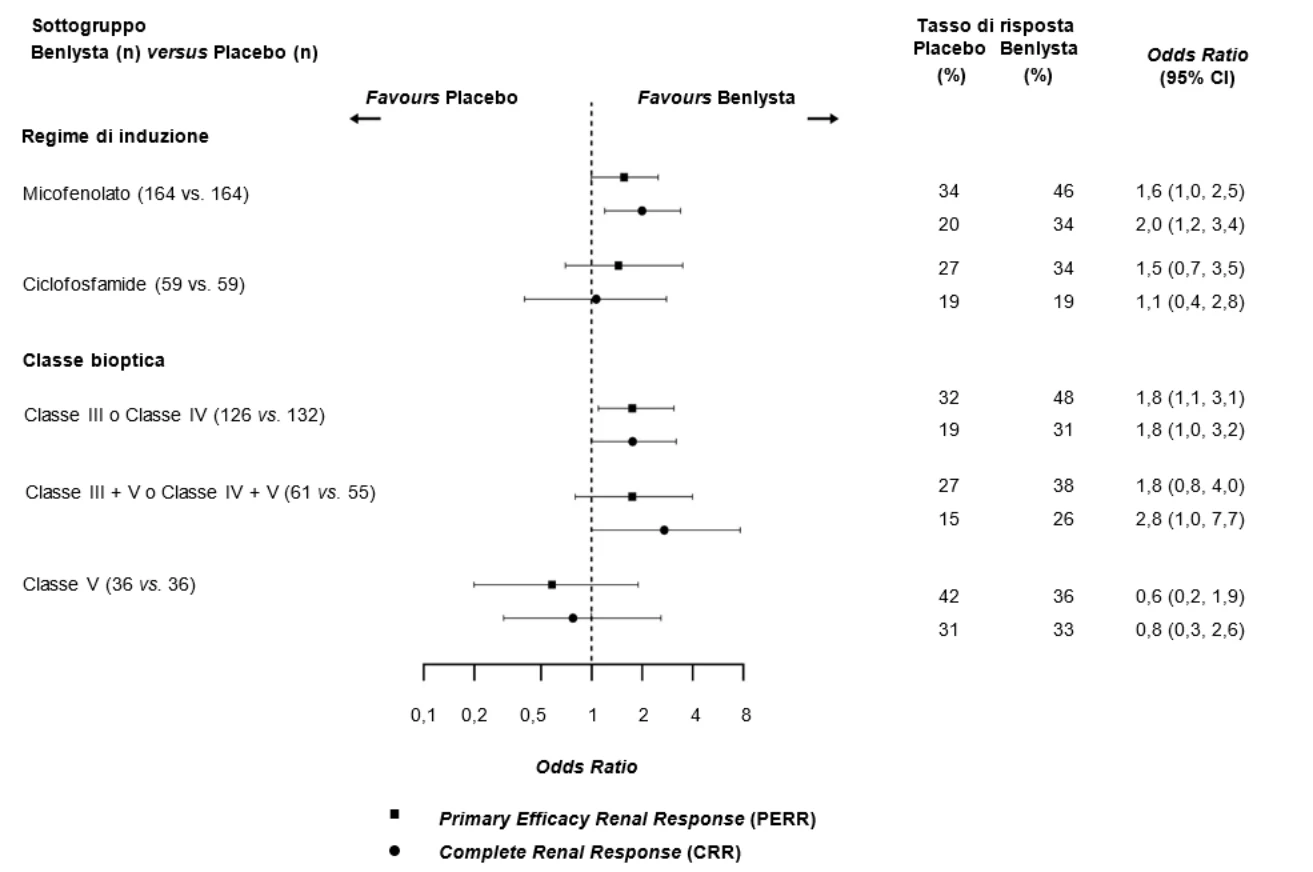 severa, lupus attivo severo del SNC, immunodeficienza primaria, deficit di IgA o infezioni acute o croniche che richiedevano trattamento sono stati esclusi dallo studio. Questo studio è stato condotto negli Stati Uniti, Sudamerica, Europa e Asia. L’età mediana dei pazienti era di 15 anni (intervallo da 6 a 17 anni). Nel gruppo 5-11 anni (n = 13) il punteggio SELENA-SLEDAI variava da 4 a 13 e nel gruppo 12-17 anni (n = 79) il punteggio SELENA-SLEDAI variava da 4 a 20. La maggioranza (94,6 %) dei pazienti erano di sesso femminile. Lo studio non è stato disegnato con la potenza necessaria per effettuare delle analisi statistiche, tutti i dati presentati sono solo descrittivi.
L’endopoint primario di efficacia è stato lo SLE Responder Index (SRI) alla Settimana 52 come descritto negli studi per la somministrazione endovenosa negli adulti. C’è stata una percentuale maggiore di pazienti pediatrici che hanno ottenuto una risposta SRI nei pazienti che ricevevano Benlysta rispetto al placebo. Le risposte per i componenti singoli dell’endpoint sono state coerenti con quella del SRI (Tabella 4).
Tabella 4. Tasso di risposta pediatrica alla Settimana 52
| Risposta1 | Placebo (n = 40) | Benlysta 10 mg/kg (n = 53) |
SLE Responder Index (%) Odds ratio (CI al 95 %) vs placebo | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Componenti del SLE Responder Index | ||
Percentuale di pazienti con riduzione SELENA-SLEDAI ≥ 4 (%) Odds ratio (CI al 95 %) vs placebo | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Percentuale di pazienti con nessun peggioramento dell’indice BILAG (%) Odds ratio (CI al 95 %) vs placebo | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Percentuale di pazienti con nessun peggioramento PGA (%) Odds ratio (CI al 95 %) vs placebo | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Le analisi hanno escluso ogni soggetto a cui mancava la valutazione al basale per uno qualsiasi dei componenti (1 per il placebo).
Tra i pazienti che hanno manifestato una riacutizzazione severa, il giorno mediano dello studio della prima riacutizzazione severa era il giorno 150 nel gruppo Benlysta e il giorno 113 nel gruppo placebo. Sono state osservate riacutizzazioni severe nel 17,0 % del gruppo Benlysta rispetto al 35,0 % del gruppo placebo nel corso delle 52 settimane di osservazione (differenza di trattamento osservata = 18,0 %; hazard ratio = 0,36; CI al 95 %: 0,15; 0,86). Questo era coerente con i risultati delle sperimentazioni cliniche per via endovenosa negli adulti.
Impiegando il criterio di valutazione della risposta del LES giovanile del Paediatric Rheumatology International Trials Organisation/American College of Rheumatology (PRINTO/ACR), una percentuale maggiore di pazienti pediatrici che ricevevano Benlysta ha mostrato miglioramento in confronto al gruppo placebo (Tabella 5).
Tabella 5. Tasso di risposta PRINTO/ACR alla Settimana 52
Percentuale di pazienti con almeno il 50 % di miglioramento in 2 qualsiasi dei 5 componenti 1 e non più di uno dei rimanenti con peggioramento superiore al 30 % | Percentuale di pazienti con almeno il 30 % di miglioramento in 3 dei 5 componenti1 e non più di uno dei rimanenti con peggioramento superiore al 30 % | |||
Placebo n = 40 | Benlysta 10 mg/kg n = 53 | Placebo n = 40 | Benlysta 10 mg/kg n = 53 | |
| Risposta, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Differenza osservata vs Placebo | 25,38 | 25,33 | ||
| Odds ratio (CI al 95 %) vs Placebo | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 I cinque componenti PRINTO/ACR erano cambiamenti percentuali alla Settimana 52 in: Parent’s Global Assessment (Parent GA), PGA, punteggio SELENA SLEDAI, proteinuria nelle 24 ore e punteggio del dominio di funzionamento fisico del Paediatric Quality of Life Inventory – Generic Core Scale (PedsQL GC).
5.2 Proprietà farmacocinetiche
I parametri farmacocinetici per la somministrazione endovenosa citati di seguito sono basati sulle stime di parametri di popolazione da 563 pazienti con LES che ricevevano 10 mg/kg di peso corporeo di Benlysta nei due studi di Fase III.
Assorbimento
Benlysta è somministrato per infusione endovenosa. Le concentrazioni sieriche massime di belimumab sono state generalmente osservate alla fine dell’infusione, o subito dopo. La concentrazione sierica massima è stata di 313 µg/mL (range: 173-573 µg/mL) basata sul profilo concentrazione-tempo utilizzando i valori dei parametri tipici del modello di farmacocinetica di popolazione.
Distribuzione
Belimumab si è distribuito nei tessuti con un volume complessivo di distribuzione allo stato stazionario di circa 5 litri.
Biotrasformazione
Belimumab è una proteina per la quale la via metabolica attesa è la degradazione a piccoli peptidi e singoli aminoacidi per mezzo di enzimi proteolitici ampiamente distribuiti. Non sono stati condotti studi classici di biotrasformazione.
Eliminazione
Le concentrazioni sieriche di belimumab si riducono in modo bi-esponenziale, con una emivita di distribuzione di 1,75 giorni e una emivita terminale di 19,4 giorni. La clearance sistemica è stata di 215 mL/die (range: 69-622 mL/die).
Studio nefrite lupica
È stata condotta un'analisi farmacocinetica di popolazione in 224 pazienti adulti con nefrite lupica che hanno ricevuto Benlysta 10 mg/kg di peso corporeo per via endovenosa (giorni 0, 14, 28 e poi ogni 28 giorni fino a 104 settimane). Nei pazienti con nefrite lupica, a causa degli effetti della malattia renale, la clearance di belimumab era inizialmente più alta di quella osservata negli studi sul LES; tuttavia, dopo 24 settimane di trattamento e per tutto il periodo rimanente dello studio, la clearance e l'esposizione di belimumab erano simili a quelle osservate nei pazienti adulti con LES trattati con Benlysta 10 mg/kg di peso corporeo per via endovenosa.
Popolazioni speciali di pazienti
Popolazione pediatrica: i parametri farmacocinetici sono basati su stime dei parametri individuali da un’analisi farmacocinetica di popolazione di 53 pazienti da uno studio in pazienti pediatrici con LES. Dopo somministrazione endovenosa di 10 mg/kg di peso corporeo ai giorni 0, 14 e 28 e successivamente a intervalli di 4 settimane, le esposizioni di belimumab erano simili tra soggetti con LES pediatrici e adulti. I valori allo stato stazionario della media geometrica di Cmax, Cmin e AUC erano 305 μg/mL, 42 μg/mL e 2569 die•μg/mL, nel gruppo di età 5-11, e 317 μg/mL, 52 μg/mL e 3126 die•μg/mL nel gruppo di età 12-17 anni (n = 43).
Anziani: Benlysta è stato studiato in un numero limitato di pazienti anziani. Nell’ambito della popolazione complessiva dello studio per via endovenosa nel LES, l’età non ha influenzato l’esposizione a belimumab nell’analisi della farmacocinetica di popolazione. Tuttavia, considerato il piccolo numero di soggetti di età ≥ 65 anni, un effetto dell'età non può essere escluso in modo definitivo.
Compromissione renale: non sono stati condotti studi specifici per esaminare gli effetti della compromissione renale sulla farmacocinetica di belimumab. Durante lo sviluppo clinico, Benlysta è stato studiato in pazienti con LES e compromissione renale (261 soggetti con compromissione renale moderata, clearance della creatinina ≥ 30 e < 60 mL/min; 14 soggetti con compromissione renale severa, clearance della creatinina ≥ 15 e < 30 mL/min). La riduzione della clearance sistemica, stimata per mezzo di un modello di farmacocinetica di popolazione per pazienti nei valori di mezzo delle categorie di compromissione renale, relativa a pazienti con clearance della creatinina mediana nella popolazione di farmacocinetica (79,9 mL/min) è stata dell’1,4 % per la compromissione renale lieve (75 mL/min), dell’11,7 % per la moderata (45 mL/min) e del 24,0 % per la severa (22,5 mL/min). Sebbene la proteinuria (≥ 2 g/die) abbia aumentato la clearance di belimumab e le riduzioni della clearance della creatinina abbiano ridotto la clearance di belimumab, questi effetti sono stati entro il range di variabilità atteso. Pertanto, non si raccomanda alcun aggiustamento della dose per i pazienti con compromissione renale.
Compromissione epatica: non sono stati condotti studi specifici per esaminare gli effetti della compromissione epatica sulla farmacocinetica di belimumab. Le molecole IgG1 come belimumab sono catabolizzate per mezzo di enzimi proteolitici ampiamente distribuiti, che non sono limitati al tessuto epatico ed è improbabile che modifiche della funzione epatica abbiano qualsiasi effetto sulla eliminazione di belimumab.
Peso corporeo/Indice di Massa Corporea (IMC)
Dosi normalizzate per il peso di belimumab portano ad una ridotta esposizione per i soggetti sottopeso (IMC < 18,5) e ad una aumentata esposizione per i soggetti obesi (IMC ≥ 30). Modifiche dell’esposizione IMC-dipendenti non hanno portato a corrispondenti modifiche dell’efficacia. L’aumento dell’esposizione per i soggetti obesi che ricevevano belimumab 10 mg/kg di peso corporeo non ha portato ad un aumento complessivo delle percentuali di effetti indesiderati o degli effetti indesiderati gravi in confronto con i soggetti obesi che ricevevano placebo. Tuttavia, nei pazienti obesi sono state osservate percentuali più elevate di nausea, vomito e diarrea. Nessuno di questi eventi gastrointestinali nei pazienti obesi è stato grave. Non si raccomanda alcun aggiustamento della dose per i soggetti sottopeso od obesi.
Transizione dalla somministrazione endovenosa alla somministrazione sottocutanea
LES
I pazienti con LES che passano da 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane a un regime di 200 mg per via sottocutanea adottando un intervallo di transizione da 1 a 4 settimane hanno avuto alla prima dose sottocutanea delle concentrazioni plasmatiche pre-somministrazione vicine alla concentrazione allo stato stazionario finale per via sottocutanea (vedere paragrafo 4.2). In base a simulazioni con parametri farmacocinetici di popolazione, le concentrazioni medie di belimumab allo stato stazionario per le somministrazioni di 200 mg per via sottocutanea ogni settimana (nei pazienti adulti e in quelli pediatrici da 5 a meno di 18 anni e di peso ≥ 50 kg), ogni 10 giorni (nei pazienti pediatrici da 5 a meno di 18 anni e di peso da 30 a < 50 kg) o ogni 2 settimane (nei pazienti pediatrici da 5 a meno di 18 anni e di peso da 15 a < 30 kg) erano simili a quelle di 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane.
Nefrite lupica
Da una a due settimane dopo aver completato le prime 2 dosi per via endovenosa, si prevede che i pazienti con nefrite lupica che passano da 10 mg/kg di peso corporeo per via endovenosa a 200 mg per via sottocutanea ogni settimana, abbiano concentrazioni medie sieriche di belimumab simili a quelle dei pazienti a cui vengono somministrati 10 mg/kg di peso corporeo per via endovenosa ogni 4 settimane, sulla base di simulazioni di farmacocinetica di popolazione (vedere paragrafo 4.2).
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano un particolare rischio per l’uomo sulla base degli studi di tossicità a dosi ripetute e di tossicità sulla riproduzione.
La somministrazione per via endovenosa e sottocutanea a scimmie ha causato l’attesa riduzione del numero delle cellule B periferiche e del tessuto linfatico senza alcun rilievo tossicologico associato.
Sono stati condotti studi sulla riproduzione in scimmie cynomolgus gravide che ricevevano 150 mg/kg di peso corporeo di belimumab per infusione endovenosa (circa 9 volte l’esposizione clinica massima attesa nell’uomo) ogni 2 settimane e fino a 21 settimane, e il trattamento con belimumab non è stato associato con effetti dannosi diretti o indiretti relativi a tossicità materna, tossicità sullo sviluppo, o teratogenesi.
Gli effetti correlati al trattamento sono stati limitati alla attesa riduzione reversibile delle cellule B sia nelle madri che nella prole ed alla riduzione delle IgM nei piccoli di scimmia. Il numero delle cellule B si è ripristinato dopo la cessazione del trattamento con belimumab entro 1 anno circa dopo il parto nelle scimmie adulte ed entro 3 mesi di vita nei piccoli di scimmia; i livelli di IgM nei piccoli esposti a belimumab in utero sono stati ripristinati entro 6 mesi di età.
Gli effetti sulla fertilità nel maschio e nella femmina di scimmia sono stati valutati in studi a 6 mesi di tossicologia a dosi ripetute di belimumab a dosi fino a 50 mg/kg di peso corporeo compresi. Non sono state osservate modifiche correlate al trattamento negli organi riproduttivi di animali, maschi e femmine sessualmente maturi. Una valutazione informale del ciclo mestruale nelle femmine non ha dimostrato modifiche correlate a belimumab.
Poiché belimumab è un anticorpo monoclonale, non sono stati condotti studi di genotossicità. Non sono stati eseguiti studi di cancerogenesi e di fertilità (nel maschio o nella femmina).
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Acido citrico monoidrato (E 330)
Sodio citrato (E 331)
Saccarosio
Polisorbato 80 (E 433)
6.2 Incompatibilità
Benlysta non è compatibile con glucosio 5 %.
Questo medicinale non deve essere miscelato con altri medicinali eccetto quelli menzionati al paragrafo 6.6.
6.3 Periodo di validità
Flaconcini non aperti
5 anni.
Soluzione ricostituita
Dopo ricostituzione con acqua per preparazioni iniettabili, la soluzione ricostituita, se non utilizzata immediatamente, deve essere protetta dalla luce solare diretta, e conservata in frigorifero da 2°C a 8°C.
Soluzione per infusione ricostituita e diluita
La soluzione di Benlysta diluita in una soluzione iniettabile di sodio cloruro da 9 mg/mL (0,9 %) o da 4,5 mg/mL (0,45%) oppure in una soluzione di Ringer lattato per infusione può essere conservata da 2°C a 8°C o a temperatura ambiente (da 15°C a 25°C).
Il tempo totale dalla ricostituzione di Benlysta al completamento dell’infusione non deve superare 8 ore.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (da 2°C a 8°C).
Non congelare.
Conservare nella confezione originale per proteggere il medicinale dalla luce.
Per le condizioni per la conservazione dopo ricostituzione e diluizione del medicinale, vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Benlysta 120 mg polvere per concentrato per soluzione per infusione.
Flaconcini di vetro Tipo I (5 mL), sigillati con un tappo siliconato di gomma clorobutilica e con sigillo di alluminio a strappo contenente 120 mg di polvere.
Confezione: 1 flaconcino
Benlysta 400 mg polvere per concentrato per soluzione per infusione.
Flaconcini di vetro Tipo I (20 mL), sigillati con un tappo siliconato di gomma clorobutilica e con sigillo di alluminio a strappo contenente 400 mg di polvere.
Confezione: 1 flaconcino
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Preparazione della soluzione da 120 mg per l’infusione
Ricostituzione
La ricostituzione e la diluizione devono essere eseguite in condizioni asettiche.
Lasciare intiepidire il flaconcino a temperatura ambiente (da 15°C a 25°C) per 10-15 minuti.
Per la ricostituzione e la diluizione, si raccomanda di utilizzare aghi da 21-25 gauge nella perforazione del tappo del flaconcino.
Il flaconcino monouso da 120 mg di belimumab è ricostituito con 1,5 mL di acqua per preparazioni iniettabili per ottenere una concentrazione finale di 80 mg/mL di belimumab.
Il getto dell’acqua per preparazioni iniettabili deve essere diretto verso la parete del flaconcino per minimizzare la formazione di schiuma. Ruotare delicatamente il flaconcino per 60 secondi. Consentire al flaconcino di stabilizzarsi a temperatura ambiente (15°C - 25°C) durante la ricostituzione, ruotando delicatamente il flaconcino per 60 secondi ogni 5 minuti fino a quando la polvere non è disciolta. Non agitare. La ricostituzione si completa generalmente entro 10-15 minuti dopo l’aggiunta dell’acqua, ma può impiegare fino a 30 minuti.
Proteggere la soluzione ricostituita dalla luce solare.
Se si usa un dispositivo per la ricostituzione meccanica per ricostituire Benlysta, non si devono superare i 500 giri al minuto e il flaconcino deve essere ruotato per non più di 30 minuti.
Una volta che la ricostituzione è completata, la soluzione deve essere opalescente e da incolore a giallo pallido e senza particelle. Tuttavia, piccole bolle d’aria sono attese e sono accettabili.
Dopo ricostituzione, un volume di 1,5 mL (corrispondente a 120 mg di belimumab) può essere prelevato da ogni flaconcino.
Diluizione
Il medicinale ricostituito è diluito a 250 mL con una soluzione iniettabile di sodio cloruro da 9 mg/mL (0,9 %) o da 4,5 mg/mL (0,45 %) oppure una soluzione di Ringer lattato per infusione. Per i pazienti di peso pari o inferiore a 40 kg, si può prendere in considerazione l’impiego delle sacche infusionali da 100 mL di questi diluenti posto che la concentrazione risultante di belimumab nella sacca infusionale non superi i 4 mg/mL.
Soluzioni per via endovenosa di glucosio 5 % non sono compatibili con Benlysta e non devono essere usate.
Da una sacca infusionale o un flacone da 250 mL (o 100 mL) di una soluzione iniettabile di sodio cloruro da 9 mg/mL (0,9%) o da 4,5 mg/mL (0,45%) oppure di una soluzione di Ringer lattato per infusione, prelevare ed eliminare un volume uguale al volume della soluzione ricostituita di Benlysta necessaria per la dose del paziente. Poi aggiungere il volume richiesto della soluzione ricostituita di Benlysta nella sacca infusionale o nel flacone. Capovolgere delicatamente la sacca o il flacone per miscelare la soluzione. Qualsiasi soluzione non utilizzata nei flaconcini deve essere eliminata.
Prima della somministrazione, controllare visivamente la soluzione di Benlysta per la presenza di materiale particolato o di cambiamento di colore. Eliminare la soluzione se si osserva qualsiasi materiale particolato o cambiamento di colore.
Il tempo totale dalla ricostituzione di Benlysta al completamento dell’infusione non deve superare 8 ore.
Preparazione della soluzione da 400 mg per l’infusione
Ricostituzione
La ricostituzione e la diluizione devono essere eseguite in condizioni asettiche.
Lasciare intiepidire il flaconcino a temperatura ambiente (da 15°C a 25°C) per 10-15 minuti.
Per la ricostituzione e la diluizione, si raccomanda di utilizzare aghi da 21-25 gauge nella perforazione del tappo del flaconcino.
Il flaconcino monouso da 400 mg di belimumab è ricostituito con 4,8 mL di acqua per preparazioni iniettabili per ottenere una concentrazione finale di 80 mg/mL di belimumab.
Il getto dell’acqua per preparazioni iniettabili deve essere diretto verso la parete del flaconcino per minimizzare la formazione di schiuma. Ruotare delicatamente il flaconcino per 60 secondi. Consentire al flaconcino di stabilizzarsi a temperatura ambiente (da 15°C a 25°C) durante la ricostituzione, ruotando delicatamente il flaconcino per 60 secondi ogni 5 minuti fino a quando la polvere non è disciolta. Non agitare. La ricostituzione si completa generalmente entro 10-15 minuti dopo l’aggiunta dell’acqua, ma può impiegare fino a 30 minuti.
Proteggere la soluzione ricostituita dalla luce solare.
Se si usa un dispositivo per la ricostituzione meccanica per ricostituire Benlysta, non si devono superare i 500 giri al minuto e il flaconcino deve essere ruotato per non più di 30 minuti.
Una volta che la ricostituzione è completata, la soluzione deve essere opalescente e da incolore a giallo pallido e senza particelle. Tuttavia, piccole bolle d’aria sono attese e sono accettabili.
Dopo ricostituzione, un volume di 5 mL (corrispondente a 400 mg di belimumab) può essere prelevato da ogni flaconcino.
Diluizione
Il medicinale ricostituito è diluito a 250 mL con una soluzione iniettabile di sodio cloruro da 9 mg/mL (0,9 %)
o da 4,5 mg/mL (0,45 %) oppure una soluzione di Ringer lattato per infusione.
Soluzioni per via endovenosa di glucosio 5 % non sono compatibili con Benlysta e non devono essere usate.
Da una sacca infusionale o un flacone da 250 mL di una soluzione iniettabile di sodio cloruro da 9 mg/mL (0,9 %) o da 4,5 mg/mL (0,45 %) oppure di una soluzione di Ringer lattato per infusione, prelevare ed eliminare un volume uguale al volume della soluzione ricostituita di Benlysta necessaria per la dose del paziente. Poi aggiungere il volume richiesto della soluzione ricostituita di Benlysta nella sacca infusionale o nel flacone. Capovolgere delicatamente la sacca o il flacone per miscelare la soluzione. Qualsiasi soluzione non utilizzata nei flaconcini deve essere eliminata.
Prima della somministrazione, controllare visivamente la soluzione di Benlysta per la presenza di materiale particolato o di cambiamento di colore. Eliminare la soluzione se si osserva qualsiasi materiale particolato o cambiamento di colore.
Il tempo totale dalla ricostituzione di Benlysta al completamento dell’infusione non deve superare 8 ore.
Modo di somministrazione
Benlysta è somministrato per infusione endovenosa della durata di 1 ora.
Benlysta non deve essere somministrato per infusione nella stessa linea endovenosa in concomitanza con altri agenti. Non sono stati condotti studi di compatibilità fisica o biochimica per valutare la co-somministrazione di Benlysta con altri agenti.
Non sono state osservate incompatibilità tra Benlysta e sacche di polivinilcloruro o poliolefina.
Smaltimento
Il medicinale non utilizzato ed i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irlanda
8. NUMERI DELLA AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/11/700/001
| 1 flaconcino – 120 mg | |
| EU/1/11/700/002 1 flaconcino – 400 mg | |
9. DATA DELLA PRIMA AUTORIZZAZIONE / RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 13 luglio 2011
Data del rinnovo più recente: 18 febbraio 2016
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web della Agenzia europea per i medicinali: https://www.ema.europa.eu
ALLEGATO II
A. PRODUTTORI DEL PRINCIPIO ATTIVO BIOLOGICO E
PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E DI UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO E EFFICACE DEL MEDICINALE
A. PRODUTTORI DEL PRINCIPIO ATTIVO BIOLOGICO E PRODUTTORE RESPONSABILE
DEL RILASCIO DEI LOTTI
Nome e indirizzo dei produttori del principio attivo biologico
Human Genome Sciences, Inc.
Belward Small Scale Manufacturing (SSM) Facility 9910 Belward Campus Drive
Rockville, MD 20850
USA
O
Human Genome Sciences, Inc.
Belward Large Scale Manufacturing (LSM) Facility 9911 Belward Campus Drive
Rockville, MD 20850
USA
O
| Samsung Biologics Co. Ltd | |||
| 300, Songdo bio-daero, | |||
| Yeonsu-gu, Incheon, 21987, | |||
| Repubblica di Korea | |||
Nome e indirizzo del produttore responsabile del rilascio dei lotti
GlaxoSmithKline Manufacturing S.p.A.
Strada Provinciale Asolana No. 90
I-43056 San Polo di Torrile, Parma
Italia
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E DI UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
- Rapporti periodici di aggiornamento di sicurezza (PSUR)
I requisiti definiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107c(7) della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia dei medicinali europei.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO E EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all'immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all'immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o al risultato del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).