


Riassunto delle caratteristiche del prodotto - TWINRIX
Twinrix Adulti sospensione iniettabile in siringa preriempita.Vaccino (adsorbito) antiepatite A (inattivato) ed antiepatite B (rDNA) (HAB).
1. DENOMINAZIONE DEL MEDICINALE
Twinrix Adulti sospensione iniettabile in siringa preriempita.
Vaccino (adsorbito) antiepatite A (inattivato) ed antiepatite B (rDNA) (HAB).
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
1 dose (1 ml) contiene:
Virus dell’epatite A (inattivato)1, 2 720 Unità ELISA Antigene di superficie dell’epatite B3, 4 20 microgrammi
1Prodotto su cellule umane diploidi (MRC-5)
2Adsorbito su alluminio idrossido, idrato 0,05 milligrammi Al3+ 3Prodotto su cellule di lievito (Saccharomyces cerevisiae) tramite tecnologia ricombinante del DNA 4Adsorbito su alluminio fosfato 0,4 milligrammi Al3+
Il vaccino può contenere tracce di neomicina utilizzata nel processo di produzione (vedere paragrafo 4.3).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1
3. FORMA FARMACEUTICA
Sospensione iniettabile.
Sospensione bianca torbida.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Twinrix Adulti deve essere utilizzato in adulti e adolescenti non immuni a partire dai 16 anni di età, per la protezione contro l’infezione da virus dell’epatite A e dell’epatite B.
4.2 Posologia e modo di somministrazione
Posologia
- Dosaggio
Si raccomanda una dose da 1,0 ml negli adulti e negli adolescenti a partire dai 16 anni di età.
- Schema di vaccinazione primaria
Il ciclo standard di vaccinazione primaria con Twinrix Adulti consiste di 3 dosi, la prima somministrata alla data stabilita, la seconda un mese più tardi e la terza sei mesi dopo la prima dose.
In circostanze eccezionali, in adulti, quando la partenza per un viaggio viene anticipata entro un mese
o più dall’inizio del ciclo di vaccinazione, e non è disponibile sufficiente tempo per permettere il completamento della schedula standard a 0, 1, 6 mesi, può essere utilizzata una schedula di tre iniezioni intramuscolari a 0, 7 e 21 giorni. Nel caso venga applicato questo schema di trattamento, si raccomanda la somministrazione di una quarta dose 12 mesi dopo la prima.
Il programma vaccinale raccomandato deve essere rispettato. Il ciclo di vaccinazione primaria, una volta iniziato, deve essere completato con lo stesso vaccino.
- Dose di richiamo
Dati di persistenza anticorpale a lungo termine a seguito di vaccinazione con Twinrix Adulti sono attualmente disponibili fino a 20 anni dopo la vaccinazione (vedere paragrafo 5.1). I titoli anticorpali dell’antigene di superficie del virus dell’epatite B (anti-HBs) e del virus dell’epatite A (anti-HAV), osservati dopo un ciclo di vaccinazione primaria con il vaccino combinato, sono nel range di quanto è stato osservato a seguito della vaccinazione con i vaccini monovalenti. Linee guida generali per vaccinazioni di richiamo possono pertanto essere ricavate dall’esperienza con i vaccini monovalenti.
Epatite B
La necessità di una dose di richiamo di vaccino antiepatite B in soggetti sani, che hanno ricevuto un ciclo di vaccinazione primaria completo, non è stata stabilita; tuttavia alcuni programmi ufficiali di vaccinazione attualmente includono la raccomandazione per una dose di richiamo (booster) di vaccino antiepatite B: tale raccomandazione deve essere seguita.
Per alcune categorie di soggetti o pazienti esposti al virus dell’epatite B (ad esempio: pazienti sottoposti ad emodialisi o pazienti immunocompromessi) deve essere considerato un approccio cautelativo per assicurare un livello protettivo di anticorpi ≥ 10 UI/l.
Epatite A
Non è ancora completamente stabilito se individui immunocompetenti che hanno risposto alla vaccinazione antiepatite A richiedano dosi di richiamo, in quanto la memoria immunologica può assicurare una protezione in assenza di anticorpi rilevabili. Le linee guida per i richiami delle vaccinazioni si basano sul presupposto che, per assicurare una protezione, è richiesto un livello minimo di anticorpi.
In situazioni dove è consigliabile una dose di richiamo di vaccino antiepatite A e antiepatite B, può essere somministrato Twinrix Adulti. In alternativa, a soggetti già vaccinati con Twinrix Adulti, può essere somministrata una dose di richiamo di ciascun vaccino monovalente.
Modo di somministrazione
Twinrix Adulti è indicato per iniezione intramuscolare, preferibilmente nel muscolo deltoide.
Eccezionalmente il vaccino può essere somministrato per via sottocutanea nei pazienti affetti da trombocitopenia o da alterazioni della coagulazione. Comunque, questa via di somministrazione può dare una risposta immunitaria al vaccino inferiore a quella ottimale (vedere paragrafo 4.4).
4.3 Controindicazioni
Ipersensibilità ai principi attivi o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1 o alla neomicina.
Ipersensibilità dopo una precedente somministrazione di vaccini antiepatite A e/o antiepatite B.
Come con altri vaccini, la somministrazione di Twinrix Adulti deve essere rimandata nei soggetti affetti da malattie febbrili acute.
4.4 Avvertenze speciali e precauzioni d’impiego
Si può verificare sincope (svenimento) in seguito a, o anche prima di, qualsiasi vaccinazione soprattutto negli adolescenti come risposta psicogena all’iniezione con ago. Essa può essere accompagnata da diversi segni neurologici quali disturbi visivi transitori, parestesia e movimenti tonico-clonici degli arti durante la fase di recupero. E’ importante che siano
predisposte adeguate procedure per evitare lesioni conseguenti allo svenimento.
È possibile che alcuni soggetti si trovino nel periodo di post-esposizione dell’infezione da virus di epatite A o di epatite B al momento della vaccinazione. Non è noto se Twinrix Adulti, in tali casi, possa prevenire l’epatite A e l’epatite B.
Il vaccino non previene l'infezione causata da altri agenti come epatite C ed epatite E ed altri agenti patogeni noti per infettare il fegato.
Twinrix Adulti non è raccomandato per la profilassi post-esposizione (es.: lesioni da punture di ago).
Il vaccino combinato non è stato studiato in pazienti con sistema immunitario compromesso. In pazienti emodializzati e soggetti con sistema immunitario compromesso, è possibile che dopo il ciclo di vaccinazione primario non vengano raggiunti titoli anticorpali anti-HAV e anti-HBs adeguati, e tali pazienti possono quindi richiedere la somministrazione di ulteriori dosi di vaccino.
È stato osservato che l’obesità (definita come IMC ≥ 30 kg/m2) riduce la risposta immunitaria ai vaccini antiepatite A. E’ stato osservato che alcuni fattori riducono la risposta immunitaria ai vaccini antiepatite B. Questi fattori includono anzianità, appartenenza al genere maschile, obesità, fumo, via di somministrazione ed alcune patologie croniche latenti. Dovrebbero essere presi in considerazione test sierologici per quei soggetti che potrebbero correre il rischio di non raggiungere una sieroprotezione a seguito di un ciclo completo di Twinrix Adulti. Può essere considerata la necessità di somministrare dosi ulteriori a quelle persone che non hanno mostrato una risposta o che hanno avuto una risposta sub ottimale durante il ciclo di vaccinazione.
Come per tutti i vaccini iniettabili, in caso di rara reazione anafilattica conseguente alla somministrazione del vaccino, devono essere sempre immediatamente disponibili trattamento e assistenza medica adeguati.
L’inoculazione intradermica o la somministrazione intramuscolare nel gluteo devono essere evitate in quanto possono causare una risposta non ottimale al vaccino. Comunque, eccezionalmente, Twinrix Adulti può essere somministrato per via sottocutanea nei soggetti affetti da trombocitopenia o da alterazioni della coagulazione, poiché in tali soggetti può manifestarsi emorragia a seguito della somministrazione intramuscolare (vedere paragrafo 4.2).
Twinrix Adulti non deve mai essere somministrato per via intravascolare.
Come con ogni altro vaccino, non in tutti i soggetti vaccinati può essere suscitata una risposta immunitaria protettiva.
Questo vaccino contiene meno di 1 mmol (23 mg) di sodio per dose, cioè essenzialemente ‘senza sodio’.
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono disponibili dati relativi alla co-somministrazione di Twinrix Adulti con immunoglobuline specifiche per l’epatite A o per l’epatite B. Tuttavia, quando i vaccini monovalenti antiepatite A e antiepatite B sono stati co-somministrati con immunoglobuline specifiche, non è stato osservato alcun effetto sui tassi di sieroconversione. La co-somministrazione di immunoglobuline può dar luogo a titoli anticorpali più bassi.
Anche se la co-somministrazione di Twinrix Adulti e di altri vaccini non è stata specificatamente studiata, non si prevedono interazioni se si utilizzano siringhe e siti di iniezione diversi.
Si prevede che in pazienti in trattamento con farmaci immunosoppressori o in pazienti affetti da immunodeficienza, sia possibile che non venga raggiunta una risposta adeguata.
4.6 Fertilità, gravidanza ed allattamento
Gravidanza
È stato valutato l’effetto di Twinrix Adulti sulla sopravvivenza embrio-fetale, perinatale e postnatale e sullo sviluppo nei ratti. Tale studio non ha mostrato effetti dannosi diretti o indiretti nei confronti della fertilità, della gravidanza, dello sviluppo embrionale/fetale, del parto o dello sviluppo postnatale.
Non è stato valutato prospetticamente negli studi clinici l’effetto di Twinrix Adulti sulla sopravvivenza embrio-fetale, perinatale e postnatale e sullo sviluppo.
I dati sugli esiti di un numero limitato di gravidanze in donne vaccinate non indicano alcun effetto indesiderato di Twinrix Adulti sulla gravidanza o sulla salute del feto/neonato. Sebbene non ci si attenda che l’antigene di superficie ricombinante del virus dell’epatite B abbia effetti indesiderati sulle gravidanze o sul feto, si raccomanda di posticipare la vaccinazione fino a dopo il parto a meno che non vi sia urgente necessità di proteggere la madre contro l’infezione da epatite B.
Allattamento al seno
Non è noto se il Twinrix Adulti sia escreto nel latte materno umano. L’escrezione del Twinrix Adulti nel latte non è stata studiata negli animali. Deve essere presa la decisione se continuare/interrompere l’allattamento al seno oppure continuare/interrompere la terapia con Twinrix Adulti tenendo conto dei benefici dell’allattamento al seno per il bambino e dei benefici della terapia con Twinrix Adulti per la donna.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Twinrix Adulti non altera o altera in modo trascurabile la capacità di guidare veicoli o di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Il profilo di sicurezza di seguito presentato è basato su un’analisi aggregata degli eventi per dose ricavati da più di 6.000 soggetti che hanno ricevuto sia la schedula standard a 0, 1, 6 mesi (n=5.683) sia la schedula accelerata a 0, 7, 21 giorni (n=320). Le reazioni avverse più comunemente riportate a seguito della somministrazione di Twinrix Adulti con schedula standard a 0, 1, 6 mesi sono dolore e rossore che si verificano, rispettivamente, in una frequenza per dose del 37,6% e del 17,0%.
Nei due studi clinici in cui Twinrix Adulti è stato somministrato a 0, 7, 21 giorni, è stata richiesta la segnalazione di tutti i sintomi generali e locali che sono stati classificati secondo le frequenze qui di seguito riportate. Dopo la quarta dose, somministrata al dodicesimo mese, l’incidenza di reazioni avverse sistemiche e locali era confrontabile con quella osservata dopo la vaccinazione a 0, 7, 21 giorni.
In studi di confronto, è stato rilevato che la frequenza degli eventi avversi segnalati a seguito della somministrazione di Twinrix Adulti non si differenzia da quella osservata dopo la somministrazione dei vaccini monovalenti.
Tabella delle reazioni avverse
Le frequenze sono riportate di seguito: Molto comune ≥ 1/10
Comune ≥ 1/100 , < 1/10 Non comune ≥ 1/1.000, < 1/100 Raro ≥ 1/10.000, < 1/1.000 Molto raro < 1/10.000
| Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Studi clinici | ||
| Infezioni ed infestazioni | Non comune | Infezione del tratto respiratorio superiore |
| Patologie del sistema emolinfopoietico | Raro | Linfoadenopatia |
| Disturbi del metabolismo e della nutrizione | Raro | Perdita di appetito |
| Patologie del sistema nervoso | Molto comune | Cefalea |
| Non comune | Capogiri | |
| Raro | Ipoestesia, parestesia | |
| Patologie vascolari | Raro | Ipotensione |
| Patologie gastrointestinali | Comune | Sintomi gastrointestinali, diarrea, nausea |
| Non comune | Vomito, dolore addominale* | |
| Patologie della cute e del tessuto sottocutaneo | Raro | Rash, prurito |
| Molto raro | Orticaria | |
Patologie del sistema muscoloscheletrico e del tessuto connettivo | Non comune | Mialgia |
| Raro | Artralgia | |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Molto comune | Dolore e rossore al sito di iniezione, affaticamento |
| Comune | Gonfiore al sito di iniezione, reazioni al sito di iniezione (come ematoma, prurito ed ecchimosi), malessere | |
| Non comune | Febbre (≥ 37.5°C) | |
| Raro | Malattia simil-influenzale, brividi | |
| Sorveglianza Post-marketing | ||
| Le seguenti reazioni avverse sono state riportate sia con Twinrix sia con vaccini GlaxoSmithKline monovalenti antiepatite A o B: | ||
| Infezioni ed infestazioni | Meningite | |
| Patologie del sistema emolinfopoietico | Trombocitopenia, porpora trombocitopenica | |
| Disturbi del sistema immunitario | Anafilassi, reazioni allergiche comprese reazioni anafilattoidi e forme simili alla malattia da siero | |
| Patologie del sistema nervoso | Encefalite, encefalopatia, neurite, neuropatia, paralisi, convulsioni | |
| Patologie vascolari | Vasculiti | |
| Patologie della cute e del tessuto sottocutaneo | Edema angioneurotico, lichen planus, eritema multiforme | |
Patologie del sistema muscoloscheletrico e del tessuto connettivo | Artrite, debolezza muscolare | |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Dolore immediato al sito di iniezione | |
| A seguito dell’uso diffuso dei vaccini monovalenti contro l’epatite A e/o epatite B, sono stati inoltre osservati i seguenti eventi indesiderati in associazione temporale con la vaccinazione: | ||
| Patologie del sistema nervoso | Sclerosi multipla, mielite, paralisi facciale, polinevrite come la sindrome di Guillain Barrè (con paralisi ascendente), neurite ottica |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Sensazione di pizzicore e bruciore |
| Esami diagnostici | Alterazioni nei test di funzionalità epatica |
*si riferisce a reazioni avverse osservate in studi clinici condotti con la formulazione pediatrica
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V
4.9 Sovradosaggio
Sono stati riportati casi di sovradosaggio durante la sorveglianza post-marketing. Gli eventi avversi riportati in seguito a sovradosaggio erano simili a quelli riportati in seguito alla normale somministrazione del vaccino.
5. PROPRIETA' FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Classificazione Farmaco-Terapeutica: Vaccini antiepatite, codice ATC J07BC20.
Twinrix Adulti è un vaccino combinato ottenuto mediante miscelazione di preparazioni separate del virus purificato e inattivato dell'epatite A (HA) e dell'antigene di superficie purificato dell'epatite B (HBsAg), separatamente adsorbiti su idrossido di alluminio e fosfato di alluminio. Il virus HA è coltivato in cellule diploidi umane MRC5. L’HBsAg è prodotto per coltura, su terreno selettivo, di cellule di lievito geneticamente modificate.
Twinrix Adulti conferisce l’immunità contro le infezioni da HAV e da HBV stimolando la produzione di specifici anticorpi anti-HAV ed anti-HBs.
La protezione contro l’epatite A e l’epatite B si sviluppa in 2-4 settimane. Negli studi clinici, sono stati osservati anticorpi umorali specifici contro l’epatite A in circa il 94% degli adulti un mese dopo la prima dose e nel 100% un mese dopo la terza dose (cioè 7 mesi dopo la prima vaccinazione). Sono stati osservati anticorpi umorali specifici contro l’epatite B nel 70% degli adulti dopo la prima dose e circa nel 99% dopo la terza dose.
Il ciclo di vaccinazione primario a 0, 7 e 21 giorni, più una quarta dose a 12 mesi, è da utilizzarsi in adulti in circostanze eccezionali. In uno studio clinico in cui Twinrix Adulti è stato somministrato secondo questa schedula, l’82% e 85% dei vaccinati aveva livelli sieroprotettivi di anticorpi antiepatite B, rispettivamente a 1 e 5 settimane dalla terza dose (un mese e 2 mesi dopo la dose iniziale). La percentuale di sieroprotezione contro l’epatite B, 3 mesi dopo la prima dose, è risultata aumentata al 95,1%.
Percentuali di sieropositività per anticorpi antiepatite A sono state del 100%, 99,5% e 100% 1,2 e 3 mesi dopo la dose iniziale.
Un mese dopo la quarta dose, tutti i vaccinati avevano mostrato livelli sieroprotettivi di anticorpi anti-HBs ed erano sieropositivi agli anticorpi anti-HAV.
In uno studio clinico condotto in soggetti di età superiore a 40 anni, il tasso di sieropositività per gli anticorpi antiepatite A e il tasso di sieroprotezione contro l’epatite B di Twinrix Adulti, seguendo la schedula a 0, 1, 6 mesi, sono stati confrontati con i tassi di sieropositività e di sieroprotezione dei vaccini monovalenti antiepatite A e B, somministrati in braccia opposte.
Il tasso di sieroprotezione contro l’epatite B dopo la somministrazione di Twinrix Adulti è stato del 92% e 56% rispettivamente a 7 e 48 mesi, contro l’80% e il 43% dopo il vaccino monovalente antiepatite B 20 µg di GlaxoSmithKline Biologicals e il 71% e 31% dopo un altro vaccino autorizzato, monovalente antiepatite B 10 µg. Le concentrazioni degli anticorpi anti-HBs sono diminuite all’aumentare dell’età e dell’indice di massa corporea; esse erano anche inferiori nei maschi rispetto alle femmine.
Il tasso di sieropositività per gli anticorpi anti-HAV dopo Twinrix Adulti è stato del 97% sia al 7° che al 48° mese contro il 99% e il 93% dopo il vaccino monovalente antiepatite A di GlaxoSmithKline Biologicals e il 99% e il 97% dopo un altro vaccino autorizzato, monovalente antiepatite A.
I soggetti avevano ricevuto una dose supplementare dello stesso vaccino 48 mesi dopo la prima dose del ciclo primario di vaccinazione. Un mese dopo questa dose il 95% dei soggetti vaccinati con Twinrix Adulti hanno raggiunto livelli di sieroprotezione di anticorpi anti HBV (≥10 mUI/ml).
In due studi a lungo termine condotti in adulti dai 17 ai 43 anni di età, rispettivamente 18 e 25 soggetti avevano test valutabili 20 anni dopo la vaccinazine primaria con Twinrix Adulti; i tassi di sieropositività anti-HAV erano del 100% e del 96% rispettivamente e i tassi di sieroprotezione anti-HBs erano del 94% e del 92% rispettivamente.
5.2 Proprietà farmacocinetiche
La valutazione delle proprietà farmacocinetiche non è richiesta per i vaccini.
5.3 Dati preclinici di sicurezza
I dati non-clinici basati sugli studi di sicurezza generale non hanno evidenziato particolare rischio per l’uomo.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Sodio cloruro
Acqua per preparazioni iniettabili.
Per gli adiuvanti, vedere paragrafo 2.
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri prodotti.
6.3 Periodo di validità
3 anni.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2°C - 8°C).
Non congelare.
Conservare nella confezione originale per proteggere il medicinale dalla luce.
6.5 Natura e contenuto del contenitore
1 ml di sospensione in siringa preriempita (vetro tipo I) con tappo dello stantuffo (gomma butilica) e cappuccio in gomma.
Il cappuccio e il tappo dello stantuffo della siringa sono prodotti con lattice di gomma sintetica.
Confezioni da 1, 10 e 25 siringhe con o senza aghi.
E’ possibile che non tutte le confezioni siano commercializzate
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Durante la conservazione, si può osservare un fine deposito bianco ed un surnatante limpido.
Il vaccino deve essere risospeso prima dell’uso. Una volta ricreata la sospensione, il vaccino avrà un aspetto bianco velato uniforme.
Preparazione della sospensione del vaccino per ottenere l’aspetto bianco velato uniforme
Il vaccino viene risospeso seguendo i passaggi di seguito indicati.
- 1. Tenere la siringa in posizione verticale con la mano chiusa.
- 2. Agitare la siringa inclinandola a testa in giù e viceversa.
- 3. Ripetere questa azione vigorosamente per almeno 15 secondi.
- 4.
Controllare ancora il vaccino:
a. se il vaccino appare come una sospensione bianca velata uniforme, è pronto per l'uso
- l'aspetto non dovrebbe essere chiaro.
b. se il vaccino non appare ancora come una sospensione bianca velata uniforme – agitare la siringa nuovamente a testa in giù e viceversa e poi di nuovo per almeno altri 15 secondi - poi ispezionare di nuovo.
Il vaccino deve essere ispezionato visivamente per eventuali corpi estranei e / o cambiamenti nell'aspetto fisico prima della somministrazione. Nel caso si osservi quanto sopra, non somministrare il vaccino.
Istruzioni per la siringa pre-riempita
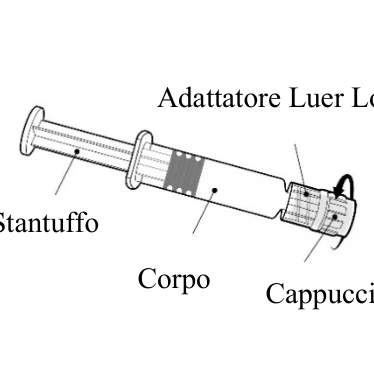
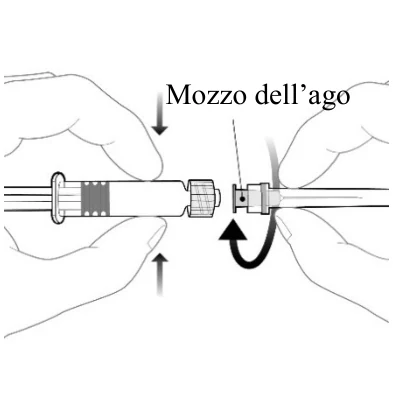
Tenere la siringa per il corpo, non per lo stantuffo.
Svitare il tappo della siringa ruotando in senso antiorario.
Per attaccare l’ago alla siringa, collegare delicatamente il mozzo dell’ago all’Adattatore Luer Lock e ruotare un quarto di giro in senso orario fino a quando se ne avverte il blocco.
Non estrarre lo stantuffo della siringa dal corpo. Se ciò accade, non somministrare il vaccino.
Smaltimento
Il medicinale non utilizzato ed i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL'AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
GlaxoSmithKline Biologicals s.a.
Rue de l'Institut 89
1330 Rixensart (Belgio)
8. NUMERO(I) DELL'AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/96/020/001
EU/1/96/020/002
EU/1/96/020/003
EU/1/96/020/007
EU/1/96/020/008
EU/1/96/020/009
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO
DELL’AUTORIZZAZIONE
Data di prima autorizzazione: 20 Settembre 1996
Data dell’ultimo rinnovo: 28 Agosto 2006
Stantuffo
Corpo Cappuccio Adattatore Luer Lock
Mozzo dell’ago
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali: http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E
PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E PRODUTTORE
RESPONSABILE DEL RILASCIO DEI LOTTI
Nome ed indirizzo del produttore dei principi attivi biologici
GlaxoSmithKline Biologicals s.a.
Parc de la Noire Epine
Avenue Fleming 20
1300 Wavre
Belgio
Nome ed indirizzo del produttore responsabile del rilascio dei lotti
GlaxoSmithKline Biologicals s.a.
Rue de l’Institut 89,
1330 Rixensart
Belgio
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica.
- Rilascio ufficiale dei lotti
In conformità all’articolo 114 della direttiva 2001/83/CE, il rilascio ufficiale dei lotti di fabbricazione deve essere effettuato da un laboratorio di Stato o da un laboratorio appositamente designato.
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell'Agenzia europea dei medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Non pertinente.
Twinrix Pediatrico, sospensione iniettabile in siringa preriempita.Vaccino (adsorbito) antiepatite A (inattivato) ed antiepatite B (rDNA) (HAB).
1. DENOMINAZIONE DEL MEDICINALE
Twinrix Pediatrico, sospensione iniettabile in siringa preriempita.
Vaccino (adsorbito) antiepatite A (inattivato) ed antiepatite B (rDNA) (HAB).
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
1 dose (0,5 ml) contiene:
Virus dell’epatite A (inattivato)1, 2 360 Unità ELISA Antigene di superficie dell’epatite B3, 4 10 microgrammi
1 Prodotto su cellule umane diploidi (MRC-5)
2 Adsorbito su alluminio idrossido, idrato 0,025 milligrammi Al3+ 3 Prodotto su cellule di lievito (Saccharomyces cerevisiae) tramite tecnologia ricombinante del DNA 4 Adsorbito su alluminio fosfato 0,2 milligrammi Al3+
Il vaccino può contenere tracce di neomicina utilizzata nel processo di produzione (vedere paragrafo 4.3).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1
3. FORMA FARMACEUTICA
Sospensione iniettabile.
Sospensione bianca torbida.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Twinrix Pediatrico è indicato per l’utilizzo in bambini ed adolescenti non immuni da 1 a 15 anni di età, esposti al rischio di contrarre l’infezione da virus dell’epatite A e dell’epatite B.
4.2 Posologia e modo di somministrazione
Posologia
- Dosaggio
Si raccomanda una dose da 0,5 ml (360 Unità ELISA di HA / 10 µg di HBsAg) in bambini ed adolescenti da 1 a 15 anni di età.
- Schema di vaccinazione primario
Il ciclo standard di vaccinazione primario con Twinrix Pediatrico consiste di tre dosi, la prima somministrata alla data stabilita, la seconda un mese più tardi e la terza sei mesi dopo la prima dose. Il programma vaccinale raccomandato deve essere rispettato.
Il ciclo di vaccinazione primario, una volta iniziato, deve essere completato con lo stesso vaccino.
- Dose di richiamo
In situazioni in cui è desiderata una dose di richiamo contro l’epatite A e/o l’epatite B, può essere somministrato sia un vaccino monovalente che un vaccino combinato. Non sono state valutate la sicurezza e l’immunogenicità di Twinrix Pediatrico somministrato come dose di richiamo a seguito di un ciclo di vaccinazione primario a tre dosi.
Dati di persistenza anticorpale a lungo termine a seguito di vaccinazione con Twinrix Pediatrico sono attualmente disponibili fino a 15 anni dopo la vaccinazione (vedere paragrafo 5.1). I titoli anticorpali anti-HBs e anti-HAV, registrati a seguito del ciclo di vaccinazione primario con il vaccino combinato, sono nel range di quanto è stato osservato a seguito della vaccinazione con i vaccini monovalenti. Linee guida generali per vaccinazioni di richiamo possono tuttavia essere ricavate dall’esperienza con i vaccini monovalenti, come segue.
Epatite B
La necessità di una dose di richiamo di vaccino anti-epatite B in soggetti sani, che hanno ricevuto un ciclo di vaccinazione primaria completo, non è stata stabilita; tuttavia alcuni programmi ufficiali di vaccinazione attualmente includono la raccomandazione per una dose di richiamo di vaccino anti-epatite B: tale raccomandazione deve essere rispettata.
Per alcune categorie di soggetti o pazienti esposti al virus dell’epatite B (ad esempio: pazienti sottoposti ad emodialisi o pazienti immunocompromessi) deve essere considerato un approccio cautelativo per assicurare un livello protettivo di anticorpi ≥ 10 UI/l.
Epatite A
Non è ancora completamente stabilito se individui immunocompetenti che hanno risposto alla vaccinazione anti-epatite A richiedano dosi di richiamo, in quanto la memoria immunologica può assicurare una protezione in assenza di anticorpi rilevabili. Le linee guida per i richiami delle vaccinazioni si basano sul presupposto che, per assicurare una protezione, è richiesto un livello minimo di anticorpi.
In situazioni dove è consigliabile una dose di richiamo di vaccino anti-epatite A e anti-epatite B, può essere somministrato Twinrix Pediatrico. In alternativa, a soggetti già vaccinati con Twinrix Pediatrico, può essere somministrata una dose di richiamo di ciascun vaccino monovalente.
Modo di somministrazione
Twinrix Pediatrico è indicato per iniezione intramuscolare, preferibilmente nella regione deltoidea in bambini ed adolescenti e nella regione antero-laterale della coscia nella prima infanzia.
Eccezionalmente il vaccino può essere somministrato per via sottocutanea nei pazienti affetti da trombocitopenia o da alterazioni della coagulazione. Comunque, questa via di somministrazione può dare una risposta immunitaria al vaccino inferiore a quella ottimale (vedere paragrafo 4.4).
4.3 Controindicazioni
Ipersensibilità ai principi attivi o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1 o alla neomicina.
Ipersensibilità dopo una precedente somministrazione di vaccini antiepatite A e/o antiepatite B.
La somministrazione di Twinrix Pediatrico deve essere rimandata nei soggetti affetti da malattie febbrili acute gravi.
4.4 Avvertenze speciali e precauzioni d’impiego
Si può verificare sincope (svenimento) in seguito a, o anche prima di, qualsiasi vaccinazione soprattutto negli adolescenti come risposta psicogena all’iniezione con ago. Essa può essere accompagnata da diversi segni neurologici quali disturbi visivi transitori, parestesia e movimenti tonico-clonici degli arti durante la fase di recupero. E’ importante che siano
predisposte adeguate procedure per evitare lesioni conseguenti allo svenimento.
E' possibile che alcuni soggetti possano essere nel periodo di post-esposizione dell’infezione da virus di epatite A (HA) o di epatite B (HB) al momento della vaccinazione. Non è noto se Twinrix Pediatrico, in tali casi, possa prevenire l’epatite A e l’epatite B.
Il vaccino non previene l'infezione causata da altri agenti come epatite C ed epatite E ed altri agenti patogeni noti per infettare il fegato.
Twinrix Pediatrico non è raccomandato per la profilassi post-esposizione (es.: lesioni da punture di ago).
Il vaccino combinato non è stato studiato in pazienti con sistema immunitario compromesso. In pazienti emodializzati, pazienti in trattamento immunosoppressivo o pazienti con sistema immunitario compromesso la risposta immunitaria attesa, dopo un ciclo di vaccinazione primario, può non essere raggiunta. Tali pazienti possono richiedere ulteriori dosi di vaccino; ciò nonostante i pazienti immunocompromessi possono dimostrare una risposta inadeguata.
Come per tutti i vaccini iniettabili, in caso di rara reazione anafilattica conseguente alla somministrazione del vaccino, devono essere sempre immediatamente disponibili trattamento e assistenza medica adeguati.
L’inoculazione intradermica o la somministrazione intramuscolare nel gluteo devono essere evitate in quanto possono portare ad una risposta non ottimale al vaccino. Comunque, eccezionalmente, Twinrix Pediatrico può essere somministrato per via sottocutanea nei soggetti affetti da trombocitopenia o da alterazioni della coagulazione, poiché in tali soggetti può manifestarsi emorragia a seguito della somministrazione intramuscolare (vedere paragrafo 4.2).
Twinrix Pediatrico non deve mai essere somministrato per via intravascolare. Questo vaccino contiene meno di 1 mmol (23 mg) di sodio per dose, cioè essenzialmente ‘senza sodio’.
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
4.5 Interazioni con altri medicinali e altre forme d’interazione
Non sono disponibili dati relativi alla co-somministrazione di Twinrix Pediatrico con immunoglobuline specifiche per l’epatite A o per l’epatite B. Tuttavia quando i vaccini monovalenti anti-epatite A e anti-epatite B sono stati co-somministrati con immunoglobuline specifiche non è stata osservata alcuna influenza sulla sieroconversione, sebbene si possono riscontrare titoli anticorpali più bassi.
Twinrix Pediatrico può essere co-somministrato con il vaccino contro il Papilloma Virus Umano (HPV). La co-somministrazione di Twinrix Pediatrico e Cervarix (vaccino anti-HPV) non ha mostrato alcuna interferenza clinicamente rilevante nella risposta anticorpale agli antigeni HPV ed epatite A. La media geometrica delle concentrazioni anticorpali anti-epatite B era più bassa a seguito della co-somministrazione, ma la rilevanza clinica di questa osservazione non è nota dato che i tassi di sieroprotezione risultano inalterati. La proporzione di soggetti che hanno raggiunto una concentrazione di anticorpi anti-epatite B ≥ 10 mUI/ml è stata del 98,3% in caso di vaccinazione concomitante e del 100% in caso di somministrazione del solo Twinrix.
Solo la co-somministrazione di Twinrix Pediatrico con Cervarix è stata specificamente studiata. Si consiglia di non somministrare Twinrix Pediatrico contemporaneamente ad altri vaccini diversi da Cervarix.
4.6 Fertilità, gravidanza ed allattamento
Gravidanza
È stato valutato l’effetto di Twinrix Pediatrico sulla sopravvivenza embrio-fetale, perinatale e postnatale e sullo sviluppo nei ratti. Tale studio non ha mostrato effetti dannosi diretti o indiretti nei confronti della fertilità, della gravidanza, dello sviluppo embrionale/fetale, del parto o dello sviluppo postnatale.
Non è stato valutato prospetticamente negli studi clinici l’effetto di Twinrix Pediatrico sulla sopravvivenza embrio-fetale, perinatale e postnatale e sullo sviluppo.
I dati sugli esiti di un numero limitato di gravidanze in donne vaccinate non indicano alcun effetto indesiderato di Twinrix Pediatrico sulla gravidanza o sulla salute del feto/neonato. Sebbene non ci si attenda che l’antigene di superficie ricombinante del virus dell’epatite B abbia effetti indesiderati sulle gravidanze o sul feto, si raccomanda di posticipare la vaccinazione fino a dopo il parto a meno che non vi sia urgente necessità di proteggere la madre contro l’infezione da epatite B.
Allattamento al seno
Non è noto se il Twinrix Pediatrico sia escreto nel latte materno umano. L’escrezione del Twinrix Pediatrico nel latte non è stata studiata negli animali. Deve essere presa la decisione se continuare/interrompere l’allattamento al seno oppure continuare/interrompere la terapia con Twinrix Pediatrico tenendo conto dei benefici dell’allattamento al seno per il bambino e dei benefici della terapia con Twinrix Pediatrico per la donna.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Twinrix Pediatrico non ha effetti o ha effetti trascurabili sulla capacità di guidare o di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Il profilo di sicurezza di seguito presentato è basato su dati ricavati da approssimativamente 800 soggetti. Le reazioni avverse più comunemente riportate a seguito della somministrazione di Twinrix Pediatrico sono dolore e rossore che si verificano, rispettivamente, in una frequenza per dose del 28,5% e del 11,5%.
Tabella delle reazioni avverse
Le frequenze sono riportate come:
Molto comuni: ≥ 1/10
Comuni: ≥ 1/100 fino a < 1/10
Non comuni: ≥ 1/1.000 fino a < 1/100
Rari: ≥ 1/10.000 fino a < 1/1.000
Molto rari: < 1/10.000
| Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Studi clinici | ||
| Infezioni ed infestazioni | Non comune | Infezione del tratto respiratorio superiore* |
| Patologie del sistema emolinfopoietico | Raro | Linfoadenopatia |
| Disturbi del metabolismo e della nutrizione | Comune | Perdita di appetito |
| Disturbi psichiatrici | Comune | Irritabilità |
| Patologie del sistema nervoso | Comune | Sonnolenza, cefalea |
| Raro | Ipoestesia*, parestesia*, capogiri | |
| Patologie vascolari | Raro | Ipotensione* |
| Patologie gastrointestinali | Comune | Sintomi gastrointestinali, nausea |
| Non comune | Diarrea, vomito, dolore addominale | |
| Patologie della cute e del tessuto sottocutaneo | Non comune | Rash |
| Raro | Orticaria, prurito* | |
Patologie del sistema muscoloscheletrico e del tessuto connettivo | Non comune | Mialgia* |
| Raro | Artralgia* | |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Molto comune | Dolore e rossore al sito di iniezione |
| Comune | Gonfiore al sito di iniezione, reazioni al sito di iniezione (come ematoma), affaticamento, malessere, febbre (≥ 37.5°C) | |
| Raro | Malattia simil-influenzale*, brividi* | |
| Sorveglianza Post-marketing | ||
| Le seguenti reazioni avverse sono state riportate sia con Twinrix sia con vaccini GlaxoSmithKline monovalenti antiepatite A o B: | ||
| Infezioni ed infestazioni | Meningite | |
| Patologie del sistema emolinfopoietico | Trombocitopenia, porpora trombocitopenica | |
| Disturbi del sistema immunitario | Anafilassi, reazioni allergiche comprese reazioni anafilattoidi e forme simili alla malattia da siero | |
| Patologie del sistema nervoso | Encefalite, encefalopatia, neurite, neuropatia, paralisi, convulsioni | |
| Patologie vascolari | Vasculiti | |
| Patologie della cute e del tessuto sottocutaneo | Edema angioneurotico, lichen planus, eritema multiforme | |
Patologie del sistema muscoloscheletrico e del tessuto connettivo | Artrite, debolezza muscolare | |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Dolore immediato al sito di iniezione | |
| A seguito dell’uso diffuso dei vaccini monovalenti contro l’epatite A e/o epatite B, sono stati inoltre osservati i seguenti eventi indesiderati in associazione temporale con la vaccinazione: | ||
| Patologie del sistema nervoso | Sclerosi multipla, mielite, paralisi facciale, polinevrite come la sindrome di Guillain Barrè (con paralisi ascendente), neurite ottica | |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Sensazione di pizzicore e bruciore | |
| Esami diagnostici | Alterazioni nei test di funzionalità epatica | |
* si riferisce a reazioni avverse osservate in studi clinici condotti con la formulazione adulti
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V
4.9 Sovradosaggio
Sono stati riportati casi di sovradosaggio durante la sorveglianza post-marketing. Gli eventi avversi riportati in seguito a sovradosaggio erano simili a quelli riportati in seguito alla normale somministrazione del vaccino.
5. PROPRIETA' FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Classificazione Farmaco-Terapeutica: Vaccini anti-epatite, codice ATC: J07BC20.
Twinrix Pediatrico è un vaccino combinato ottenuto mediante miscelazione di preparazioni separate del virus purificato e inattivato dell'epatite A (HA) e dell'antigene di superficie purificato dell'epatite B (HBsAg), separatamente adsorbiti su idrossido di alluminio e fosfato di alluminio. Il virus HA è coltivato in cellule diploidi umane MRC5. L’ HBsAg è prodotto per coltura, su terreno selettivo, di cellule di lievito geneticamente modificate.
Twinrix Pediatrico conferisce l’immunità contro le infezioni da HAV e da HBV stimolando la produzione di specifici anticorpi anti-HA ed anti-HBs.
La protezione contro l’epatite A e l’epatite B si sviluppa in 2-4 settimane. Negli studi clinici, sono stati osservati anticorpi umorali specifici contro l’epatite A in circa l’89% dei soggetti un mese dopo la prima dose e nel 100% un mese dopo la terza dose (cioè 7 mesi dopo la prima vaccinazione). Sono stati osservati anticorpi umorali specifici contro l’epatite B nel 67% dei soggetti dopo la prima dose e nel 100% dopo la terza dose.
In due studi clinici a lungo termine, la persistenza di anticorpi anti-epatite A e anti-epatite B è stata dimostrata fino a 5 anni in bambini di età compresa tra 1 e 11 anni e fino a 15 anni in bambini di età compresa tra i 12 -e 15 anni.
A 5 anni dall’inizio della vaccinazione secondo la schedula a 0, 1, 6 mesi con Twinrix Pediatrico in bambini tra 1 e 11 anni di età, tutti i soggetti seguiti mantenevano una concentrazione di anticorpi anti-HAV ≥15 mUI/ml e il 97% aveva una concentrazione di anticorpi anti-HBs ≥10 mUI/ml.
A 15 anni dall’inizio della vaccinazione secondo la schedula a 0, 1, 6 mesi con Twinrix Pediatrico in bambini tra i 12 e i 15 anni di età, tutti i soggetti seguiti mantenevano una concentrazione di anticorpi anti-HAV ≥15 mUI/ml e l’81,8% aveva una concentrazione di anticorpi anti-HBs ≥10 mUI/ml. Una dose “challenge” di vaccino antiepatite B è stata somministrata a un numero limitato di soggetti (n = 11) le cui concentrazioni di anticorpi anti-HBs erano diminuite a <10 mIU / ml e in 10 su 11 soggetti (90.9%) ha prodotto una risposta anamnestica.
5.2 Proprietà farmacocinetiche
La valutazione delle proprietà farmacocinetiche non è richiesta per i vaccini.
5.3 Dati preclinici
I dati non-clinici derivanti dagli studi di sicurezza generale non mostrano particolari rischi per l’uomo.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Sodio cloruro
Acqua per preparazioni iniettabili.
Per gli adiuvanti, vedere paragrafo 2.
6.2 Incompatibilità
In assenza di studi di compatibilità, questa specialità medicinale non deve essere miscelata con altri medicinali.
6.3 Periodo di validità
3 anni.
6.4 Speciali precauzioni per la conservazione
Conservare in frigorifero (2°C - 8°C).
Non congelare.
Conservare nel confezionamento originale, per proteggere dalla luce
6.5 Natura e contenuto del contenitore
0,5 ml di sospensione in siringa preriempita (vetro Tipo I) con tappo dello stantuffo (gomma butilica) e con cappuccio in gomma.
Confezioni da 1, 10 e 50 siringhe con o senza aghi.
Il cappuccio e il tappo dello stantuffo della siringa sono prodotti con gomma sintetica.
E’ possibile che non tutte le confezioni siano commercializzate
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Durante la conservazione, si può osservare un fine deposito bianco ed un surnatante limpido.
Il vaccino deve essere risospeso prima dell’uso. Una volta ricreata la sospensione, il vaccino avrà un aspetto bianco velato uniforme.
Preparazione della sospensione del vaccino per ottenere l’aspetto bianco velato uniforme
Il vaccino deve essere risospeso seguendo i passaggi di seguito indicati.
- 1. Tenere la siringa in posizione verticale con la mano chiusa.
- 2. Agitare la siringa inclinadola a testa in giù e viceversa.
- 3. Ripetere questa azione vigorosamente per almeno 15 secondi.
- 4.
Controllare ancora il vaccino:
a. se il vaccino appare come una sospensione bianca velata uniforme, è pronto per l'uso
- l'aspetto non dovrebbe essere chiaro.
b. se il vaccino non appare ancora come una sospensione bianca velata uniforme – agitare la siringa nuovamente a testa in giù e viceversa e poi di nuovo per almeno altri 15 secondi - poi ispezionare di nuovo.
Il vaccino deve essere ispezionato visivamente per eventuali corpi estranei e / o cambiamenti nell'aspetto fisico prima della somministrazione. Nel caso si osservi quanto sopra, non somministrare il vaccino.
Istruzioni per la siringa pre-riempita
Tenere la siringa per il corpo, non per lo stantuffo.
Svitare il tappo della siringa ruotando in senso antiorario.
Per attaccare l’ago alla siringa, collegare delicatamente il mozzo dell’ago all’Adattatore Luer Lock e ruotare un quarto di giro in senso orario fino a quando se ne avverte il blocco.
Non estrarre lo stantuffo della siringa dal corpo. Se ciò accade, non somministrare il vaccino.
Smaltimento
Il prodotto non utilizzato ed i rifiuti derivati da tale medicinale devono essere smaltiti in conformità ai requisiti di legge locali.
7. TITOLARE DELLAUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
GlaxoSmithKline Biologicals s.a.
Rue de l'Institut 89
B-1330 Rixensart (Belgio)
8. NUMERO(I) DELL’AUTORIZZAZIONE (DELLE AUTORIZZAZIONI)
ALL’IMMISSIONE IN COMMERCIO
EU/1/97/029/001
EU/1/97/029/002
EU/1/97/029/006
EU/1/97/029/007
EU/1/97/029/008
EU/1/97/029/009
EU/1/97/029/010
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO
DELL’AUTORIZZAZIONE
Data di prima autorizzazione: 10 Febbraio 1997
Stantuffo
Corpo Cappuccio Adattatore Luer Lock
Mozzo dell’ago
Data dell’ultimo rinnovo: 28 Agosto 2006
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali: http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E
PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E PRODUTTORE
RESPONSABILE DEL RILASCIO DEI LOTTI
Nome ed indirizzo del produttore dei principi attivi biologici
GlaxoSmithKline Biologicals s.a.
Parc de la Noire Epine
Avenue Fleming 20
1300 Wavre
Belgio
Nome ed indirizzo del produttore responsabile del rilascio dei lotti
GlaxoSmithKline Biologicals s.a.
Rue de l’Institut 89,
1330 Rixensart
Belgio
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica.
- Rilascio ufficiale dei lotti
In conformità all’articolo 114 della direttiva 2001/83/CE, il rilascio ufficiale dei lotti di fabbricazione deve essere effettuato da un laboratorio di Stato o da un laboratorio appositamente designato.
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell'Agenzia europea dei medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Non pertinente.