


Riassunto delle caratteristiche del prodotto - INTRAROSA
1. DENOMINAZIONE DEL MEDICINALE
Intrarosa 6,5 mg ovuli
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni ovulo contiene 6,5 mg di prasterone.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Ovulo
Ovulo di colore bianco/biancastro, di forma ogivale, con dimensione approssimativa di 28 mm di lunghezza e 9 mm di diametro all’estremità più larga.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Intrarosa è indicato per il trattamento dell’atrofia vulvo-vaginale in donne in postmenopausa che presentano sintomi da moderati a gravi.
4.2 Posologia e modo di somministrazione
Posologia
La dose raccomandata è di 6,5 mg di prasterone (un ovulo) somministrata una volta giorno, al momento di coricarsi.
Per il trattamento dei sintomi postmenopausali, Intrarosa deve essere iniziato solo per i sintomi che influiscono negativamente sulla qualità della vita. In tutti i casi, è necessario rieseguire un’attenta valutazione dei rischi e dei benefici a cadenza almeno semestrale e il trattamento con Intrarosa deve essere continuato solo fintanto che il beneficio supera il rischio.
Se si dimentica una dose, questa dovrà essere assunta non appena la paziente se ne ricorda. Tuttavia, se mancano meno di 8 ore all’assunzione della dose successiva, la paziente deve saltare la dose dimenticata. Non utilizzare due ovuli per compensare la dose dimenticata.
Popolazioni speciali
Anziani
Nelle pazienti anziane non si ritiene necessario alcun aggiustamento della dose.
Pazienti con insufficienza renale e/o epatica
Poiché Intrarosa agisce localmente nella vagina, non è necessario alcun aggiustamento della dose per le donne in postmenopausa affette da insufficienza renale o epatica o qualsiasi altra anomalia o patologia sistemica.
Popolazione pediatrica
Non esiste alcuna indicazione per un uso specifico di Intrarosa nelle bambine di qualsiasi fascia di età per l’atrofia vulvo-vaginale dovuta a menopausa.
Modo di somministrazione
Uso vaginale
Intrarosa può essere inserito nella vagina con il dito o con un applicatore fornito nella confezione.
L’ovulo deve essere inserito nella vagina in profondità, senza forzare.
In caso di inserimento con l’applicatore, seguire i passi seguenti.
- 1. Attivare l’applicatore (arretrando il pistone) prima dell’uso.
- 2. L’estremità piatta dell’ovulo deve essere posizionata nel lato aperto dell’applicatore attivato.
- 3. L’applicatore deve essere inserito nella vagina in profondità, senza forzare.
- 4. Il pistone dell’applicatore deve essere premuto per rilasciare l’ovulo.
- 5. L’applicatore deve poi essere estratto e smontato e i due pezzi dell’applicatore devono essere sciacquati per 30 secondi sotto l’acqua corrente prima di asciugarli con un asciugamano di carta e rimontati. L’applicatore deve essere riposto in un luogo pulito fino all’utilizzo successivo.
- 6. Ogni applicatore deve essere gettato via dopo una settimana di utilizzo (sono forniti due applicatori supplementari).
4.3 Controindicazioni
- Ipersensibilità al principio attivo o all’eccipiente indicato al paragrafo 6.1;
- sanguinamento genitale non diagnosticato;
- cancro della mammella accertato, pregresso o sospetto;
- tumori maligni estrogeno-dipendenti (ad esempio cancro dell’endometrio) accertati o sospetti;
- iperplasia endometriale non trattata;
- epatopatia acuta, o anamnesi positiva per epatopatia se i test della funzione epatica non sono tornati nella norma;
- tromboembolia venosa (TEV) (trombosi venosa profonda, embolia polmonare) pregressa o in atto;
- disturbi trombofilici accertati (ad esempio deficit di proteina C, proteina S o antitrombina, vedere paragrafo 4.4);
- malattia tromboembolica arteriosa in atto o recente (ad esempio angina, infarto del miocardio);
- porfiria.
4.4 Avvertenze speciali e precauzioni d’impiego
Per il trattamento dei sintomi postmenopausali, Intrarosa deve essere iniziato solo per i sintomi che influiscono negativamente sulla qualità della vita. In tutti i casi, si deve rieseguire un’attenta valutazione dei rischi e dei benefici a cadenza almeno semestrale e Intrarosa deve essere continuato solo fintanto che il beneficio supera il rischio, dopo avere consultato il proprio medico.
Esame medico/follow up
Prima di iniziare il trattamento con Intrarosa, si deve eseguire un’anamnesi personale e familiare completa. La visita medica (compresa quella pelvica e del seno) deve essere basata sull’anamnesi nonché sulle controindicazioni e avvertenze speciali e precauzioni d’impiego secondo la decisione del medico. Durante il trattamento si raccomandano controlli periodici, di frequenza e natura adeguate al singolo caso. Le donne devono essere informate in merito a quali alterazioni della mammella segnalare al medico o all’infermiere (vedere “Cancro della mammella” sotto). Gli esami diagnostici, comprendenti il Pap test e misurazioni della pressione arteriosa, devono essere eseguiti in conformità alle prassi di screening attualmente accettate, modificate secondo le esigenze cliniche individuali.
Condizioni cliniche che richiedono osservazione
Se una qualsiasi delle condizioni cliniche seguenti è presente, si è verificata in precedenza e/o si
è aggravata durante la gravidanza o un precedente trattamento ormonale, la paziente deve essere tenuta sotto attenta osservazione. Va considerato che queste condizioni cliniche possono ripresentarsi o aggravarsi durante il trattamento con Intrarosa, in particolare:
- leiomioma (fibromi uterini) o endometriosi;
- fattori di rischio per disturbi tromboembolici (vedere di seguito);
- fattori di rischio per tumori estrogeno-dipendenti, ad esempio ereditarietà di primo grado per cancro della mammella;
- ipertensione;
- epatopatie (ad esempio adenoma epatico);
- diabete mellito con o senza coinvolgimento vascolare;
- colelitiasi;
- emicrania o cefalea (severa);
- lupus eritematoso sistemico;
- anamnesi positiva per iperplasia endometriale (vedere di seguito);
- epilessia;
- asma;
- otosclerosi.
Motivi per un’immediata sospensione della terapia
La terapia deve essere sospesa nel caso in cui si rilevi una controindicazione e nelle situazioni seguenti:
- ittero o peggioramento della funzione epatica;
- aumento significativo della pressione arteriosa;
- nuova insorgenza di cefalea emicranica;
- gravidanza.
Iperplasia e carcinoma endometriali
- L’estrogeno è un metabolita del prasterone. Nelle donne con utero intatto, il rischio d’iperplasia e carcinoma endometriali aumenta quando gli estrogeni esogeni vengono somministrati per periodi prolungati. Non sono stati segnalati casi di iperplasia endometriale in donne trattate per 52 settimane durante gli studi clinici. Intrarosa non è stato studiato nelle donne con iperplasia endometriale.
- Per i prodotti estrogenici per uso vaginale la cui esposizione sistemica agli estrogeni rimane entro i valori postmenopausali normali, l’aggiunta di un progestinico non è raccomandata.
- La sicurezza endometriale a lungo termine del prasterone somministrato localmente in vagina non viene studiata da oltre un anno. Pertanto, se ripetuto, il trattamento deve essere ricontrollato almeno a cadenza annuale.
- Se in qualsiasi momento della terapia compaiono sanguinamento o perdite di sangue scuro, deve esserne ricercata la causa, anche con biopsia endometriale, al fine di escludere un tumore maligno dell’endometrio.
- La stimolazione con estrogeni non contrastati può provocare una trasformazione premaligna o maligna nei foci residui di endometriosi. Si consiglia pertanto cautela nell’utilizzo di questo medicinale in donne sottoposte a isterectomia a causa di endometriosi, soprattutto se è accertata la presenza di endometriosi residua perché il prasterone intravaginale non è stato studiato in donne affette da endometriosi.
Il prasterone è metabolizzato in composti estrogenici. I seguenti rischi sono stati associati alla terapia ormonale sostitutiva (TOS) sistemica e riguardano in misura minore i prodotti estrogenici per uso vaginale la cui esposizione sistemica agli estrogeni rimane entro i valori postmenopausali normali. Tuttavia, devono essere presi in considerazione in caso di uso prolungato o ripetuto di questo medicinale.
Cancro della mammella
Le evidenze generali suggeriscono un aumento del rischio di cancro della mammella nelle donne che seguono una TOS sistemica estroprogestinica combinata ed eventualmente anche a base di soli estrogeni, dipendente dalla durata di assunzione della TOS. Il rischio in eccesso diventa evidente nell’arco di alcuni anni di utilizzo, ma ritorna ai livelli iniziali entro alcuni (al massimo cinque) anni dall’interruzione del trattamento.
Intrarosa non è stato studiato nelle donne con cancro della mammella in atto o pregresso. È stato segnalato un caso di cancro della mammella alla settimana 52 su 1196 donne che erano state esposte alla dose di 6,5 mg, il che è al di sotto del tasso di incidenza osservato nella normale popolazione della stessa età.
Cancro delle ovaie
Il cancro delle ovaie è molto più raro del cancro della mammella.
L’evidenza epidemiologica derivata da una vasta meta-analisi indica un lieve aumento del rischio nelle donne che assumono una TOS sistemica a base di soli estrogeni, che diventa manifesto entro 5 anni di utilizzo e si riduce col tempo dopo l’interruzione.
Intrarosa non è stato studiato nelle donne con cancro delle ovaie in atto o pregresso. È stato segnalato un caso di cancro delle ovaie su 1196 donne che erano state esposte alla dose di 6,5 mg, il che è al di sopra del tasso di incidenza osservato nella normale popolazione della stessa età. Va notato che questo caso era in atto prima dell’inizio del trattamento e presentava una mutazione BRCA1.
Pap test anomalo
Intrarosa non è stato studiato in donne con Pap test anomalo [cellule squamose atipiche di significato indeterminato (ASCUS)] o più grave. Sono stati segnalati casi di Pap test anomalo corrispondente ad ASCUS o a lesione squamosa intraepiteliale di basso grado (LSIL) in donne trattate con la dose di 6,5 mg (frequenza comune).
Tromboembolia venosa
Intrarosa non è stato studiato nelle donne con malattia tromboembolica venosa in atto o pregressa.
- La TOS sistemica è associata a un rischio da 1,3 a 3 volte maggiore di sviluppare tromboembolia venosa (TEV), come trombosi venosa profonda o embolia polmonare. Il verificarsi di tale evento è più probabile nel primo anno di TOS anziché più tardi (vedere paragrafo 4.8).
- Le pazienti con stati trombofilici accertati hanno un maggiore rischio di TEV e la TOS può aumentare tale rischio. La TOS è pertanto controindicata in tali pazienti (vedere paragrafo 4.3).
I fattori di rischio generalmente riconosciuti per la TEV comprendono uso di estrogeni, età avanzata, intervento chirurgico maggiore, immobilità prolungata, obesità (IMC > 30 kg/m2), gravidanza/periodo post-parto, lupus eritematoso sistemico (LES) e cancro. Non esiste un parere unanime sul possibile ruolo delle vene varicose nella TEV.
Come per tutti i pazienti in fase postoperatoria, devono essere prese in considerazione misure profilattiche al fine di prevenire una TEV dopo l’intervento. Se dopo l’intervento chirurgico in elezione è prevista un’immobilizzazione prolungata, si raccomanda di interrompere provvisoriamente la TOS 4-6 settimane prima. Il trattamento non deve essere ripreso fino alla completa mobilizzazione della paziente.
Nelle donne senza anamnesi personale di TEV, ma con un parente di primo grado con una storia di trombosi in giovane età, può essere proposto uno screening dopo un’attenta consulenza in merito alle sue limitazioni (solo una percentuale di difetti trombofilici viene individuata con lo screening).
Se s’individua un difetto trombofilico correlato a trombosi nei familiari o se il difetto è “severo” (ad esempio deficit di antitrombina, proteina S o proteina C o una combinazione di difetti), la TOS è controindicata.
- Le donne già in trattamento cronico con anticoagulanti richiedono un’attenta valutazione del rapporto rischio/beneficio dell’uso della TOS.
- Se si sviluppa la TEV dopo l’inizio della terapia, Intrarosa deve essere sospeso. Le pazienti devono essere avvisate di contattare immediatamente il medico se avvertono un potenziale sintomo tromboembolico (ad esempio edema doloroso a una gamba, dolore improvviso al torace, dispnea).
Sono stati segnalati un caso di embolia polmonare nel gruppo trattato con 6,5 mg e un caso nel gruppo che ha ricevuto placebo durante gli studi clinici.
Coronaropatia/ipertensione
Intrarosa non è stato studiato nelle donne con ipertensione non controllata (pressione arteriosa superiore a 140/90 mmHg) e con malattia cardiovascolare. Sono stati segnalati casi di ipertensione durante gli studi clinici con una frequenza non comune e sono stati osservati tassi di incidenza simili in entrambi i gruppi (prasterone 6,5 mg e placebo). Durante gli studi clinici non è stato segnalato alcun caso di coronaropatia.
Ictus ischemico
La terapia sistemica con soli estrogeni è associata a un aumento fino a 1,5 volte del rischio d’ictus ischemico. Il rischio relativo non varia con l’età o con il tempo intercorso dalla menopausa. Tuttavia, poiché il rischio d’ictus al basale dipende in larga misura dall’età, il rischio generale d’ictus nelle donne che seguono una TOS aumenta con l’età (vedere paragrafo 4.8).
Intrarosa non è stato studiato nelle donne con malattia tromboembolica arteriosa in atto o pregressa. Durante gli studi clinici non è stato segnalato alcun caso di malattia tromboembolica arteriosa.
Altre condizioni osservate con la TOS
- Gli estrogeni possono causare ritenzione di liquidi; pertanto, le pazienti con disfunzione cardiaca o renale devono essere tenute sotto attenta osservazione.
- Le donne con ipertrigliceridemia preesistente devono essere seguite attentamente durante la terapia sostitutiva estrogenica o la TOS, poiché con la terapia estrogenica sono stati segnalati rari casi di forti aumenti dei trigliceridi plasmatici, con conseguente pancreatite, in questa condizione clinica.
- Gli estrogeni aumentano i livelli di globulina legante la tiroxina (TBG), provocando un aumento dei livelli totali di ormone tiroideo in circolazione, misurato come iodio legato alle proteine (PBI), dei livelli di T4 (metodo su colonna o dosaggio radioimmunologico) o dei livelli di T3 (mediante dosaggio radioimmunologico). L’uptake su resina di T3 diminuisce, rispecchiando l’innalzamento della TBG. Le concentrazioni di T4 e T3 libere sono invariate. Possono risultare aumentati i valori sierici di altre proteine di legame, come globulina legante i corticosteroidi (CBG) e la globulina legante gli ormoni sessuali (SHBG), che determinano un aumento rispettivamente dei livelli circolanti di corticosteroidi e steroidi sessuali. Le concentrazioni degli ormoni liberi o biologicamente attivi sono invariate. È possibile che si verifichi l’aumento di altre proteine plasmatiche (substrato angiotensinogeno/renina, alfa-1-antitripsina, ceruloplasmina).
- La TOS non migliora la funzione cognitiva. Vi sono alcune evidenze di un aumento del rischio di probabile demenza nelle donne che iniziano la TOS combinata continua o a base di soli estrogeni dopo i 65 anni di età.
Nessuna di queste condizioni è stata osservata con Intrarosa durante gli studi clinici. Le donne con infezione vaginale devono ricevere una terapia antimicrobica adeguata prima di iniziare il trattamento con Intrarosa.
Dato lo scioglimento della base grassa solida associato ad un previsto aumento delle secrezioni vaginali dovuto al trattamento, si possono verificare perdite vaginali che tuttavia non richiedono l’interruzione del trattamento con Intrarosa (vedere paragrafo 4.8).
L’uso di Intrarosa con preservativi, diaframmi o cappucci cervicali in lattice deve essere evitato perché la gomma può essere danneggiata dal medicinale.
Intrarosa non è stato studiato nelle donne con terapia ormonale in atto: TOS (a base di soli estrogeni e/o di estro-progestinici) o trattamento con androgeni.
4.5 Interazione con altri medicinali ed altre forme d’interazione
L’uso in concomitanza con la TOS (trattamento a base di estrogeni e/o di estro-progestinici o con androgeni) o con estrogeni vaginali non è stato studiato e pertanto non è raccomandato.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Intrarosa non è indicato per le donne in premenopausa in età fertile, compreso lo stato di gravidanza.
Se si verifica una gravidanza durante il trattamento con Intrarosa, il trattamento deve essere sospeso immediatamente. Non vi sono dati relativi all’uso di Intrarosa nelle donne in gravidanza.
Non sono stati realizzati studi sugli animali in relazione alla tossicità riproduttiva (vedere paragrafo 5.3). Non è noto il potenziale rischio per gli esseri umani.
Allattamento
Intrarosa non è indicato in fase di allattamento.
Fertilità
Intrarosa non è indicato nelle donne fertili.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Intrarosa non altera la capacità di guidare veicoli o di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
La reazione avversa osservata più di frequente è costituita da perdite vaginali. Tali perdite dipendono dallo scioglimento del grasso solido usato come veicolo, che si aggiunge al previsto aumento delle secrezioni vaginali dovuto al trattamento. Non è necessario interrompere Intrarosa se si verificano perdite vaginali (vedere paragrafo 4.4).
Tabella delle reazioni avverse
Le reazioni avverse osservate con prasterone 6,5 mg ovuli durante gli studi clinici sono riportate nella tabella 1 sottostante.
Tabella 1. Reazioni avverse osservate con prasterone 6,5 mg ovuli durante gli studi clinici
| Classificazione per sistemi e organi secondo MedDRA | Comune (da ≥1/100 a <1/10) | non comune (da ≥1/1000 a <1/100) |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Perdite in sede di applicazione | - |
| Disturbi dell’apparato riproduttivo e della mammella | Pap test anomalo (soprattutto ASCUS o LGSIL) | Polipi cervicali/uterini Massa in sede mammaria (benigna) |
| Esami diagnostici | Fluttuazioni del peso | - |
Rischio di cancro della mammella
- Nelle donne che seguono una terapia estroprogestinica combinata da più di 5 anni è stato segnalato un aumento fino a due volte del rischio di diagnosi di cancro della mammella.
- Qualsiasi aumento del rischio nelle donne sottoposte a terapia a base di soli estrogeni è sostanzialmente inferiore a quello osservato nelle donne che utilizzano estroprogestinici combinati.
- Il livello di rischio dipende dalla durata d’uso (vedere paragrafo 4.4).
I risultati della più grande sperimentazione randomizzata controllata verso placebo (studio
WHI) e del più grande studio epidemiologico (MWS) sono presentati di seguito.
Studio MWS (Million Women Study). Rischio supplementare stimato di cancro della mammella dopo 5 anni di utilizzo
Intervallo di età (anni) | Casi aggiuntivi ogni 1000 non utilizzatrici di TOS nell’arco di 5 anni*1 | Rapporto dei rischi e IC al 95 %# | Casi supplementari ogni 1000 utilizzatrici di TOS nel corso di 5 anni (IC al 95 %) | ||||
| TOS a base di soli estrogeni | |||||||
| 50-65 | 9-12 | 1,2 | 1-2 (0-3) | ||||
# Rapporto dei rischi generale. Il rapporto dei rischi non è costante, ma aumenta con la durata d’uso.
NB: poiché l’incidenza di fondo del cancro della mammella è diversa nei vari paesi dell’UE, anche il numero di casi supplementari di tale tipo di cancro varierà proporzionalmente.
Studi WHI (Women Health Initiative) statunitensi. Rischio supplementare di cancro della mammella dopo 5 anni di utilizzo
Intervallo di età (anni) | Incidenza ogni 1000 donne nel braccio placebo nel corso di 5 anni | Rapporto dei rischi e IC al 95 % | Casi aggiuntivi ogni 1 000 utilizzatrici di TOS nel corso di 5 anni (IC al 95 %) | ||||
| CEE solo estrogeni | |||||||
| 50-79 | 21 | 0,8 (0,7 – 1,0) | -4 (-6 – 0)*2 | ||||
Cancro delle ovaie
L’uso a lungo termine di una TOS a base di soli estrogeni o estroprogestinica combinata è stato associato a un lieve aumento del rischio di una diagnosi di cancro delle ovaie (vedere paragrafo 4.4). Una meta-analisi di 52 studi epidemiologici ha riscontrato un aumento del rischio di cancro delle ovaie nelle donne in trattamento con una TOS rispetto alle donne che non ne avevano mai fatto uso (RR 1,43, IC al 95 % 1,31-1,56). Per le donne di età compresa tra 50 e 54 anni che seguono una TOS da 5 anni, si registra circa 1 caso aggiuntivo su 2000 donne trattate. Nelle donne di età compresa tra 50 e 54 anni che non seguono una TOS, circa 2 donne su 2000 riceveranno una diagnosi di cancro delle ovaie nell’arco di 5 anni.
1 * Tratto dai tassi di incidenza al basale nei paesi sviluppati.
2 * Studio WHI in donne senza utero, che non ha dimostrato un aumento del rischio di cancro della mammella
Rischio di tromboembolia venosa
La TOS è associata a un rischio relativo da 1,3 a 3 volte maggiore di sviluppare TEV, come trombosi venosa profonda o embolia polmonare. Il verificarsi di tale evento è più probabile nel primo anno di terapia ormonale (vedere paragrafo 4.4). I risultati degli studi WHI vengono presentati di seguito.
Studi WHI. Rischio aggiuntivo di TEV nel corso di 5 anni di utilizzo
Rischio di coronaropatia
- Il rischio di coronaropatia aumenta leggermente nelle donne di età superiore a 60 anni che utilizzano una TOS estroprogestinica combinata (vedere paragrafo 4.4).
Rischio di ictus ischemico
- L’uso di una terapia a base di soli estrogeni e di estrogeni + progestinici è associata ad un aumento fino a 1,5 volte del rischio relativo d’ictus ischemico. Il rischio d’ictus emorragico non aumenta durante l’uso della TOS.
- Questo rischio relativo non dipende dall’età o dalla durata di utilizzo; tuttavia, poiché il rischio di ictus al basale dipende in larga misura dall’età, il rischio generale di ictus nelle donne che seguono una TOS aumenta con l’età (vedere paragrafo 4.4).
Studi WHI combinati. Rischio supplementare d’ictus ischemico*4 nel corso di 5 anni di utilizzo
| Intervallo di età (anni) | Incidenza Ogni 1 000 donne nel braccio placebo nell’arco di 5 anni | Rapporto dei rischi e IC al 95 % | Casi aggiuntivi ogni 1 000 utilizzatrici di TOS nel corso di 5 anni |
| 50-59 | 8 | 1,3 (1,1-1,6) | 3 (1-5) |
Altre reazioni avverse sono state segnalate in associazione al trattamento estroprogestinico:
- malattia della cistifellea;
- alterazioni cutanee e subcutanee: cloasma, eritema multiforme, eritema nodoso, purpura vascolare;
- probabile demenza al di sopra dei 65 anni di età (vedere paragrafo 4.4).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
In caso di sovradosaggio si raccomanda di eseguire una lavanda vaginale.
3 * Studio nelle donne senza utero
4 * Non è stata effettuata alcuna differenziazione tra ictus ischemico ed emorragico
Intervallo di età (anni) | Incidenza Ogni 1000 donne nel braccio placebo nel corso di 5 anni | Rapporto dei rischi e IC al 95 % | Casi aggiuntivi ogni 1000 utilizzatrici di TOS | ||
| Solo estrogeni per via orale*3 | |||||
| 50-59 | 7 | 1,2 (0,6 - 2,4) | 1 (-3 – 10) | ||
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Altri ormoni sessuali e modulatori del sistema genitale, codice ATC: G03XX01.
Meccanismo d’azione
Intrarosa contiene il principio attivo prasterone, ossia deidroepiandrosterone (DHEA), biochimicamente e biologicamente identico al DHEA umano endogeno, un precursore steroide inattivo di per sé e che viene convertito in estrogeni e androgeni. Intrarosa è quindi diverso dai preparati estrogenici perché rilascia anche metaboliti androgeni.
Sono stati osservati un aumento mediato dagli estrogeni del numero di cellule superficiali e intermedie e una riduzione del numero di cellule parabasali nella mucosa vaginale. Inoltre, il pH vaginale è diminuito verso i valori normali, facilitando così la crescita della normale flora batterica.
Efficacia clinica
Risposte fisiologiche (misurazioni oggettive)
I dati sull’efficacia sono stati ottenuti da due studi randomizzati, in doppio cieco, controllati con placebo, multicentrici, pivotali di fase III (ERC-231/studio 1 e ERC-238/studio 2) condotti negli Stati Uniti e in Canada in donne in postmenopausa di età compresa fra 40 e 80 anni (età media = 58,6 anni nello studio 1 e 59,5 anni nello studio 2) con atrofia vulvo-vaginale (AVV). Al basale, le donne presentavano ≤ 5,0 % di cellule superficiali nello striscio vaginale, un pH vaginale ˃ 5,0 e dispareunia accertata (da moderata a severa) come sintomo più fastidioso di AVV. Dopo 12 settimane di trattamento quotidiano con prasterone 6,5 mg ovuli (n=81 nello studio 1 e n=325 nello studio 2), la variazione dai valori basali rispetto al trattamento con placebo (n=77 nello studio 1 e n=157 nello studio 2) ha dimostrato considerevoli miglioramenti dei 3 endpoint co-primari rispetto al placebo in entrambi gli studi, ovvero un aumento della percentuale di cellule superficiali (p<0,0001), una riduzione della percentuale di cellule parabasali (p<0,0001) e una diminuzione del pH vaginale (p<0,0001).
Sintomi (misurazioni soggettive)
Il sintomo più fastidioso, la dispareunia (endpoint co-primario), era valutato al basale e a 12 settimane con la seguente classificazione della severità: nessuno=0, lieve=1, moderato=2, severo=3. La tabella 2 mostra la variazione media della classificazione della severità del sintomo più fastidioso, la dispareunia, dopo 12 settimane in associazione con verifiche statistiche della differenza rispetto al placebo nello studio 1 (ERC-231) e nello studio 2 (ERC-238).
Tabella 2. Analisi dell’efficacia primaria. Variazione rispetto ai valori di base alla settimana 12 del sintomo più fastidioso, la dispareunia (popolazione ITT; LOCF)
| Studio | Dispareunia | ||
| Intrarosa 6,5 mg | Placebo | Valore p | |
| Studio 1 | -1,27 | -0,87 | 0,0132 |
| Studio 2 | -1,42 | -1,06 | 0,0002 |
La tabella 3 mostra la percentuale di donne che hanno segnalato una variazione rispetto ai valori di base del sintomo più fastidioso, la dispareunia, alla settimana 12. “Miglioramento” è stato definito come la riduzione del punteggio della severità pari o superiore a 1. “Sollievo” è stato definito come la presenza di nessun sintomo o solo di sintomi lievi alla settimana 12. “Miglioramento sostanziale” è stato limitato alle pazienti che presentavano un sintomo più fastidioso moderato o severo al basale che era variato da severo a lieve o da severo o moderato a nessuno.
Tabella 3. Percentuale di pazienti con miglioramento, sollievo o miglioramento sostanziale del sintomo più fastidioso, la dispareunia, dopo 12 settimane con Intrarosa rispetto al placebo (ITT, LOCF)
| Miglioramento | Sollievo | Miglioramento sostanziale | ||||
| Intrarosa | Placebo | Intrarosa | Placebo | Intrarosa | Placebo | |
Studio 1 (Intrarosa: n= 81) Placebo (N=77) | 72,8 % p = 0,0565 | 58,4 % | 58,0 % p = 0,0813 | 44,2 % | 43,2 % p = 0,0821 | 29,9 % |
Studio 2 (Intrarosa: n= 325) (Placebo: n= 157) | 80,3 % p = 0,0003 | 65,0 % | 68,6 % p = 0,0003 | 51,6 % | 47,1 % p = 0,0179 | 35,7 % |
Sicurezza clinica
Oltre ai due principali studi clinici di fase III di 12 settimane, i dati sulla sicurezza di Intrarosa sono stati ottenuti anche da uno studio di sicurezza non comparativo in aperto della durata di un anno.
Sono stati segnalati casi di cancro della mammella e delle ovaie in donne trattate con 6,5 mg di prasterone per 52 settimane (vedere paragrafo 4.4).
Sono stati segnalati casi di Pap test anomali come ASCUS oLSIL con frequenza comune in donne trattate con Intrarosa per 52 settimane (vedere paragrafo 4.4).
Sicurezza endometriale
Sulle 389 biopsie endometriali valutabili al termine dello studio realizzate dopo 52 settimane di trattamento con Intrarosa, non sono state segnalate anomalie istopatologiche nelle biopsie.
Popolazione pediatrica
L’Agenzia europea dei medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con Intrarosa in tutti i sottogruppi della popolazione pediatrica.
5.2 Proprietà farmacocinetiche
Assorbimento
Il prasterone somministrato per via vaginale è un precursore inattivo che penetra nelle cellule vaginali e viene trasformato intracellularmente in piccole quantità specifiche per cellula di estrogeni e di androgeni, a seconda del livello di enzimi espressi in ciascun tipo di cellula. Gli effetti benefici sui sintomi e sui segni di atrofia vulvo-vaginale sono esercitati attraverso l’attivazione dei recettori vaginali di estrogeni e androgeni.
In uno studio condotto su donne in postmenopausa, la somministrazione dell’ovulo Intrarosa una volta al giorno per 7 giorni ha comportato una Cmax di prasterone media e l’area sotto la curva da 0 a 24 ore (AUC0-24) al 7° giorno rispettivamente di 4,4 ng/mL e 56,2 ng h/mL, considerevolmente più elevate di quelle del gruppo trattato con placebo (tabella 4; figura 1). Anche la Cmax e l’AUC0-24 dei metaboliti testosterone ed estradiolo erano leggermente più elevate nelle donne trattate con l’ovulo Intrarosa rispetto a quelle che hanno ricevuto il placebo, ma sono rimaste tutte entro i valori normali delle donne in postmenopausa (< 10 pg estradiolo/mL; < 0.26 ng testosterone/mL), misurati con dosaggi basati sulla spettrometria di massa convalidati sia per i campioni dello studio sia per i valori di riferimento.
Tabella 4. Cmax e AUC0-24 di prasterone, testosterone ed estradiolo al 7° giorno successivo alla somministrazione quotidiana di placebo o di Intrarosa (media ± S.D.)
| Placebo (N=9) | Intrarosa (N=10) | ||
| Prasterone | Cmax (ng/mL) | 1,60 (±0,95) | 4,42 (±1,49) |
| AUC0-24 (ng⋅h/mL) | 24,82 (±14,31) | 56,17 (±28,27) | |
| Testosterone | Cmax (ng/mL) | 0,12 (±0,04)1 | 0,15 (±0,05) |
| AUC0-24 (ng⋅h/mL) | 2,58 (±0,94)1 | 2,79 (±0,94) | |
| Estradiolo | Cmax (pg/mL) | 3,33 (±1,31) | 5,04 (±2,68) |
| AUC0-24 (pg⋅h/mL) | 66,49 (±20,70) | 96,93 (±52,06) | |
1: N=8
Figura 1. Concentrazioni sieriche di prasterone (A), testosterone (B) ed estradiolo (C) misurate in un periodo di 24 ore al 7° giorno successivo alla somministrazione quotidiana di placebo
o di Intrarosa (media ± S.D.)
Distribuzione
La distribuzione di prasterone (esogeno) intravaginale è principalmente locale, ma è stato osservato un certo aumento nell’esposizione sistemica, specialmente per i metaboliti, ma entro i valori normali.
Biotrasformazione
Il prasterone esogeno è metabolizzato allo stesso modo del prasterone endogeno. Il metabolismo sistemico non è stato studiato in questa modalità di applicazione.
Eliminazione
L’eliminazione sistemica non è stata studiata per questa modalità di applicazione. 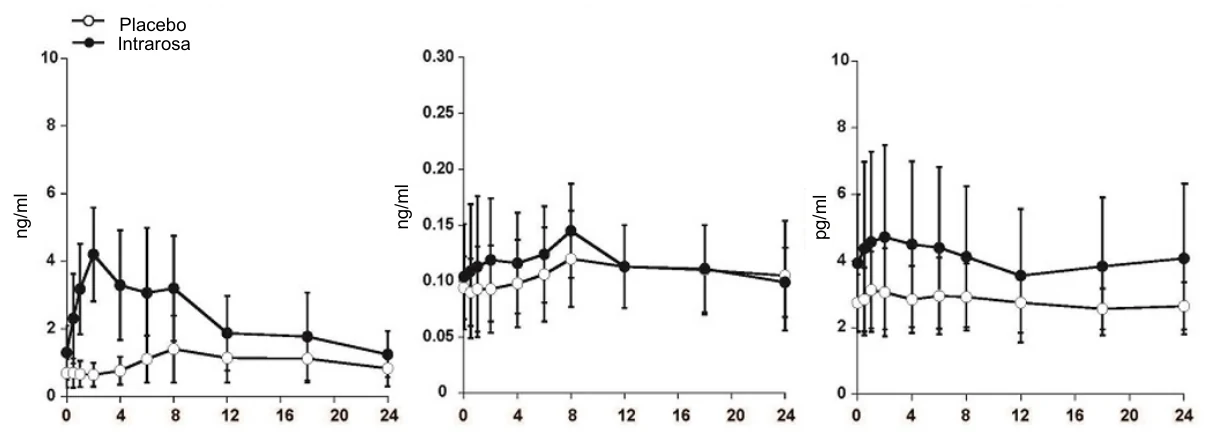
Placebo
Intrarosa
A- Prasterone B- Testosterone C- Estradiolo (E2)
Periodo successivo alla somministrazione della dose (ore)
5.3 Dati preclinici di sicurezza
Il prasterone non si è dimostrato mutageno o clastogeno in una batteria standard di studi in vitro e in vivo.
Non sono stati condotti studi di cancerogenicità e di tossicità riproduttiva e dello sviluppo.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Gliceridi semisintetici solidi (adeps solidus)
6.2 Incompatibilità
Non pertinente
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Conservare a temperatura inferiore a 30 °C
Non congelare
6.5 Natura e contenuto del contenitore
Blister composto da uno strato esterno in PVC e uno strato interno in LDPE.
Applicatore realizzato in LDPE e per l’1 % di colorante (biossido di titanio).
28 ovuli confezionati in una scatola con 6 applicatori.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Endoceutics S.A.
Rue Belliard 40
1040 Bruxelles
Belgio
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/17/1255/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 08 gennaio 2018
Data del rinnovo più recente: 15 settembre 2022
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali, http://www.ema.europa.eu
ALLEGATO II
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
Basic Pharma Manufacturing B.V.
Burgemeester Lemmensstraat 352
6163 JT Geleen
PAESI BASSI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica.
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea dei medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea dei medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).